


Fachinformation - Susvimo
Zusammensetzung
Wirkstoff(e)
Ranibizumabum (durch rekombinante DNA Technologie in Zellen von Escherichia coli produziert).
Hilfsstoffe
L-histidinum, L-histidini hydrochloridum monohydricum, polysorbatum 20 (E432, 0,1 mg/ml), saccharum, aqua ad iniectabile.
Darreichungsform und Wirkstoffmenge pro Einheit
Injektionslösung in einer Durchstechflasche zur intravitrealen Anwendung mit dem okulären Contivue-Implantat.
Ein Milliliter Susvimo Injektionslösung enthält 100 mg Ranibizumab (100 mg/ml).
Susvimo (Ranibizumab) Injektionslösung ist eine klare bis leicht opalisierende, farblose bis leicht bräunliche Lösung in einer Einzeldosis-Durchstechflasche mit 39,5 mg Ranibizumab in 0,395 ml Lösung. Das Contivue-Implantat ist so ausgelegt, dass es nach der Befüllung ca. 0,02 ml (2 mg) Ranibizumab-Lösung enthält.
Indikationen/Anwendungsmöglichkeiten
Susvimo wird zur Behandlung erwachsener Patienten mit neovaskulärer (feuchter) altersbedingter Makuladegeneration (AMD) angewendet, die zuvor auf intravitreale Medikamente zur Hemmung des vaskulären endothelialen Wachstumsfaktors (VEGF) angesprochen haben.
Dosierung/Anwendung
Allgemein
Susvimo ist ausschliesslich für die kontinuierliche intravitreale Abgabe über das Contivue-Implantat bestimmt. Susvimo darf nicht auf andere Weise (z.B. nicht als intravitreale Bolusinjektion) verabreicht werden.
Die initiale Befüllung, Implantation und das Entfernen des Contivue-Implantats sind von einem in der vitreoretinalen Chirurgie erfahrenen und im Implantationsverfahren geschulten Ophthalmologen oder einer in der vitreoretinalen Chirurgie erfahrenen und im Implantationsverfahren geschulten Ophthalmologin durchzuführen. Der Refill (Nachfüll-/Austauschverfahren) des Implantats mit der Susvimo-Lösung ist von einem Ophthalmologen oder einer Ophthalmologin durchzuführen, der bzw. die diesbezüglich geschult ist.
Vor der initialen Befüllung, der Implantation, dem Refill und Entfernen des Contivue-Implantats sind die einschlägigen Gebrauchsanweisungen des Herstellers bezüglich der jeweiligen Vorgehensweise zu beachten.
Zur Vermeidung von Medikationsfehlern ist es wichtig, die Etiketten auf der Durchstechflasche zu prüfen, um sicherzustellen, dass es sich bei dem aufgezogenen und angewendeten Arzneimittel um Ranibizumab 100 mg/ml (Susvimo) handelt.
Um die Rückverfolgbarkeit von biotechnologischen Arzneimitteln zu gewährleisten, wird empfohlen, den Handelsnamen und die Chargennummer bei jeder Behandlung zu dokumentieren.
Patientenauswahl
Die Patienten sollten vor der Behandlung mit Susvimo auf eine intravitreale Anti-VEGF-Behandlung angesprochen haben.
Empfohlene Dosierung
Die empfohlene Dosis von Susvimo beträgt 2 mg in 0,02 ml mit kontinuierlicher Abgabe über das Contivue-Implantat, dessen Inhalt alle 24 Wochen (ca. alle 6 Monate) mit einer neuen Dosis Susvimo nachbefüllt/ausgetauscht werden sollte.
Ergänzende Dosierung mit einer intravitrealen Ranibizumab-Injektion
Falls klinisch erforderlich, kann bei eingesetztem Contivue-Implantat eine ergänzende Behandlung des betroffenen Auges mit einer intravitrealen Injektion von 0,5 mg (10 mg/ml) Ranibizumab durchgeführt werden (siehe «Eigenschaften/Wirkungen, Klinische Wirksamkeit»).
Es ist die vollständige Arzneimittelfachinformation zur intravitrealen Injektion von 0,5 mg (10 mg/ml) Ranibizumab zu beachten.
Behandlungsdauer
Susvimo ist für die kontinuierliche Behandlung über das Contivue-Implantat bestimmt.
Spezielle Dosierungsanweisungen
Patienten mit Leberfunktionsstörungen
Die Sicherheit und Wirksamkeit von Susvimo bei Patienten mit Leberfunktionsstörung wurden nicht untersucht. Da die systemische Exposition jedoch vernachlässigbar ist, werden Dosierungsanpassungen bei dieser Patientengruppe nicht als erforderlich erachtet (siehe «Pharmakokinetik, Kinetik spezieller Patientengruppen»).
Patienten mit Nierenfunktionsstörungen
Bei Patienten mit Nierenfunktionsstörung ist keine Dosierungsanpassung erforderlich (siehe «Pharmakokinetik, Kinetik spezieller Patientengruppen»).
Ältere Patienten
Bei Patienten ≥65 Jahren ist keine Dosisanpassung von Susvimo erforderlich (siehe «Pharmakokinetik, Kinetik spezieller Patientengruppen»).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Susvimo bei Kindern und Jugendlichen (< 18 Jahren) wurden nicht untersucht.
Verzögerte oder versäumte Verabreichung (Refill)
Wenn eine geplante Dosis (Refill) von Susvimo versäumt wird, sollte diese so bald wie möglich nachgeholt werden. Der nächste Refill des Implantats sollte dann 24 Wochen (ca. 6 Monate) folgend der nachgeholten Dosis durchgeführt werden.
Unterbrechungen der Dosierung (bzw. des Refills)
Bezüglich Unterbrechungen der Dosierung (bzw. des Refills) aufgrund von unerwünschten Ereignissen siehe Tabelle 1. Nach einer Unterbrechung der Dosierung (bzw. des Refills) muss mit dem nächsten Refill bis nach dem Abklingen des unerwünschten Ereignisses gewartet werden.
Tabelle 1: Unterbrechungen der Dosierung (bzw. Refill) aufgrund von unerwünschten Ereignissen
| Unerwünschtes Ereignis | Anpassung der Dosierung |
| Intraokuläre Entzündung ≥2+ Zellen oder Reizzustand | Dosierung (Refill) aussetzen. |
| Das Sehvermögen bedrohende unerwünschte Ereignisse (z.B. Netzhautablösung, Glaskörperblutung, unerklärlicher Visusverlust usw.) | Dosierung (Refill) aussetzen. |
| Lokale Infektion im betroffenen und/oder anderen Auge | Dosierung (Refill) aussetzen. |
| Infektiöse Endophthalmitis | Dosierung (Refill) aussetzen. |
| Schwere systemische Infektion | Dosierung (Refill) aussetzen. |
Beschädigung des Implantats (s. «Warnhinweise und Vorsichtsmassnahmen») | Dosierung (Refill) aussetzen. Implantat eventuell entfernen. Es ist die Gebrauchsanweisung des Herstellers zur Entfernung des Implantats zu beachten. |
Implantatentfernung
Das Implantat kann nach Ermessen des Arztes oder der Ärztin entfernt werden, falls der Nutzen des Entfernens gegenüber dem Risiko des Verfahrens überwiegt. Das Entfernen des Implantats ist von einem in der vitreoretinalen Chirurgie erfahrenen und im Implantationsverfahren geschulten Ophthalmologen oder von einer in der vitreoretinalen Chirurgie erfahrenen und im Implantationsverfahren geschulten Ophthalmologin durchzuführen. Es ist die Gebrauchsanweisung des Herstellers zur Entfernung des Implantats zu beachten.
Art der Anwendung
Das Contivue-Implantat wird vor dem Einsetzen initial befüllt (es ist die Gebrauchsanweisung des Herstellers zur initialen Füllung und Implantation zu beachten). Der Refill mit Susvimo erfolgt durch das Implantatseptum hindurch, das von der Bindehaut und der Tenon-Kapsel bedeckt ist (es ist die Gebrauchsanweisung des Herstellers zum Refill-Verfahren zu beachten). Für die initiale Befüllung und Implantation sowie für den Refill sollte jeweils die geeignete Nadel verwendet werden (initiale Füllnadel bzw. Refill-Nadel). Die initiale Befüllung und Implantation sowie der Refill des Implantats sollten im Rahmen der Standardversorgung unter adäquater Anästhesie und unter aseptischen Bedingungen durchgeführt werden, um das Risiko einer intraokulären Infektion zu minimieren.
Kontraindikationen
Susvimo ist bei Patienten mit bekannter Überempfindlichkeit auf Ranibizumab oder einen der Hilfsstoffe kontraindiziert.
Susvimo ist bei Patienten mit aktiver oder vermuteter okulärer oder periokulärer Infektion kontraindiziert.
Susvimo ist bei Patienten mit aktiver intraokulärer Entzündung kontraindiziert.
Warnhinweise und Vorsichtsmassnahmen
Allgemein
Das Implantat und/oder Verfahren im Zusammenhang mit dem Implantat wurden mit Glaskörperblutung, Bindehaut-Sickerkissen/Sickerkissenfistel, Bindehauterosion, Bindehautretraktion, Endophthalmitis, Netzhautablösung, traumatischem Katarakt, Dislokation des Implantats, Septumdislokation und postchirurgischer intraokulärer Entzündung in Verbindung gebracht. Die Patienten sind anzuweisen, etwaige Anzeichen oder Symptome, die auf diese Ereignisse hinweisen könnten, unverzüglich zu melden. In manchen Fällen können diese Ereignisse asymptomatisch sein. Das Implantat und das über dem Implantatrand liegende Gewebe sollten nach dem Einsetzen des Implantats und nach jedem Refill sorgfältig überprüft werden, um gegebenenfalls frühzeitig medizinische oder chirurgische Massnahmen ergreifen zu können.
Zur Minimierung verfahrensbedingter Risiken sind die Gebrauchsanweisungen des Herstellers zur initialen Füllung, Implantation, dem Refill-Verfahren und zur Entfernung des Implantats strikt einzuhalten.
Glaskörperblutung
Glaskörperblutungen können zu vorübergehendem Visusverlust führen. Bei einer nicht reversiblen Glaskörperblutung kann eine Vitrektomie erforderlich sein (siehe «Dosierung/Anwendung»).
Bei Patienten unter Behandlung mit Antithrombotika (z.B. orale Antikoagulanzien, acetylsalicylsäurehaltige Präparate, nichtsteroidale Antirheumatika) besteht möglicherweise ein erhöhtes Risiko für Glaskörperblutungen. Es wird empfohlen, die antithrombotische Medikation vor dem Einsetzen des Implantats vorübergehend abzusetzen.
Zur Minimierung der Risiken einer Glaskörperblutung sind die Anwendungshinweise des Herstellers (z.B. adäquate Pars plana-Laserablation, Sklera-Kauterisierung) strikt einzuhalten.
Bindehaut-Sickerkissen/Sickerkissenfistel
Ein Bindehaut-Sickerkissen ist eine abgekapselte Erhöhung der Bindehaut über dem Implantatrand, die sich als Folge einer subkonjunktivalen Verdickung oder Flüssigkeitseinlagerung bilden kann. Sickerkissen der Bindehaut erfordern unter Umständen eine zusätzliche chirurgische und/oder medizinische Behandlung, um weitere Komplikationen zu vermeiden, vor allem dann, wenn das Implantatseptum aufgrund des Bindehaut-Sickerkissens nicht mehr erkennbar ist.
Zur Minimierung der Risiken von Bindehaut-Sickerkissen sind die Anwendungshinweise des Herstellers strikt zu befolgen (z.B. adäquate Länge der Sklerainzision, adäquate Einbeziehung der Bindehaut und der Tenon-Kapsel in den Verschluss der Peritomie und die adäquate Positionierung der Nadel beim Refill).
Bindehauterosion
Bindehauterosion bezeichnet den vollständigen Abbau der Bindehaut im Bereich des Implantatrandes. Bindehauterosionen können mit einem erhöhten Risiko für Endophthalmitis verbunden sein, insbesondere wenn das Implantat deshalb freiliegt. Bei einer Bindehauterosion mit oder ohne Exposition des Implantatrandes sollte eine chirurgische Intervention erfolgen (z.B. Reparatur der Bindehaut/Tenon-Kapsel).
Zur Minimierung der Risiken einer Bindehauterosion sind die Anwendungshinweise des Herstellers strikt zu befolgen (z.B. adäquate Einbeziehung der Bindehaut und der Tenon-Kapsel in den Verschluss der Peritomie und die adäquate Lage der Bindehautnaht zur Vermeidung des Kontakts mit dem Implantatrand).
Bindehautretraktion
Eine Bindehautretraktion ist eine Rezession oder Öffnung der limbalen und/oder radialen Peritomie. Bindehautretraktionen können mit einem erhöhten Risiko für Endophthalmitis verbunden sein, insbesondere wenn das Implantat deshalb freiliegt. Bei einer Bindehautretraktion mit oder ohne Exposition des Implantatrandes sollte eine chirurgische Intervention erfolgen (z.B. Reparatur der Bindehaut/Tenon-Kapsel).
Zur Minimierung der Risiken einer Bindehautretraktion sind die Anwendungshinweise des Herstellers strikt einzuhalten (z.B. adäquates Vernähen der Bindehaut und der Tenon-Kapsel am Limbus).
Endophthalmitis
Eine Endophthalmitis erfordert eine umgehende standardmässige Behandlung, um das Risiko eines Visusverlustes zu senken und eine bestmögliche Ausheilung zu erzielen. Die Susvimo-Dosis (bzw. der Refill) ist bis nach dem Abklingen der Endophthalmitis zu verschieben (siehe «Dosierung/Anwendung» und «Unerwünschte Wirkungen»).
Bei Patienten darf vor einem Verfahren im Zusammenhang mit der Anwendung von Susvimo keine aktive oder vermutete okuläre oder periokuläre Infektion und keine schwere systemische Infektion vorliegen. Bei der Verabreichung von Susvimo sind stets adäquate aseptische Techniken anzuwenden.
Zur Minimierung der Risiken einer Endophthalmitis sind die Anwendungshinweise des Herstellers strikt zu befolgen (z.B. geeignete Sterilkontrollen beim Einsetzen oder beim Refill des Implantats).
Netzhautablösung
Eine Netzhautablösung kann zum Verlust des Sehvermögens führen, wenn keine umgehenden Gegenmassnahmen erfolgen (z.B. pneumatische Retinopexie, Vitrektomie oder Laserkoagulation). Die Susvimo-Dosis (bzw. der Refill) ist bis nach Abschluss der Behandlung der Netzhautablösung zu verschieben (siehe «Dosierung/Anwendung»).
Es sollte eine sorgfältige Beurteilung der Netzhautperipherie durch Skleraeindellung stattfinden und alle Bereiche, bei denen eine abnormale vitreoretinale Adhärenz oder ein Einriss der Retina vermutet wird, sind zu behandeln, bevor das Implantat in das Auge eingesetzt wird.
Zur Minimierung der Risiken einer Netzhautablösung sind die Anwendungshinweise des Herstellers strikt zu befolgen (z.B. adäquate Behandlung eines Glaskörperprolaps nach Pars plana-Inzision).
Dislokation des Implantats
Es kann zu einer Dislokation oder unvollständigen Verschiebung des Implantats in den Glaskörper hinein kommen, oder das Implantat kann sich aus dem Glaskörperraum heraus in den subkonjunktivalen Raum oder dahinter verschieben. Eine Dislokation des Implantats macht einen dringenden chirurgischen Eingriff erforderlich, wenn sie mit einem positiven Seidel-Test, einer Netzhautablösung, einer appositionellen Ablösung der Choroidea, einer Öffnung in der Bindehaut mit Austreten von Flüssigkeit aus dem Glaskörper und einer Implantatexpulsion (offener Augapfel) verbunden ist oder wenn sich das Implantat bis an oder in die Nähe der Makula verlagert hat, um einen Visusverlust zu verhindern.
Zur Minimierung der Risiken einer Dislokation des Implantats sind die Anwendungshinweise des Herstellers strikt einzuhalten (z.B. adäquate Länge der Sklerainzision, adäquates Targeting der Pars plana bei der Laserablation).
Septumdislokation
In klinischen Studien wurde über eine Art von Implantatschaden berichtet, bei dem das Septum in den Körper des Implantats wanderte. Vor und nach dem Refill ist eine Spaltlampen-Untersuchung mit Dilatation und/oder eine indirekte Ophthalmoskopie mit Dilatation durchzuführen, um das Implantat im Glaskörperraum durch die Pupille zu untersuchen und festzustellen, ob eine Septumdislokation aufgetreten ist. Die Behandlung mit Susvimo ist nach einer Septumdislokation zu beenden und eine Entfernung des Implantats in Betracht zu ziehen, sofern der Nutzen der Entfernung das Risiko überwiegt (siehe Abschnitt «Dosierung/Anwendung»). Der Nutzen und die Risiken des Behaltens, Entfernens oder Austauschens eines Implantats mit einem dislozierten Septum sind nicht umfassend beschrieben.
Zur Minimierung des Risikos einer Septumdislokation sind die Gebrauchsanweisungen des Herstellers strikt einzuhalten [z. B. angemessene Handhabung und Einführung der Refill-Nadel in das Septum (Verdrehen und/oder Rotation vermeiden)].
Postchirurgische intraokuläre Entzündung
Nach der Implantation von Contivue sind postoperative intraokuläre Entzündungen aufgetreten. Die Mehrheit der Fälle trat in der ersten Woche nach der Implantation auf und klang innerhalb des ersten Monats ab. Perioperative entzündungshemmende Mittel sind gemäss Behandlungsstandard und nach ärztlichem Ermessen anzuwenden. Die Patienten sollten angewiesen werden, dem behandelnden Arzt oder der Ärztin alle Anzeichen oder Symptome einer postoperativen intraokulären Entzündung mitzuteilen.
Die initiale Befüllung, das Einsetzen und das Entfernen des Implantats sind von einem in der vitreo-retinalen Chirurgie erfahrenen und im Implantationsverfahren geschulten Ophthalmologen oder von einer in der vitreoretinalen Chirurgie erfahrenen und im Implantationsverfahren geschulten Ophthalmologin durchzuführen. Der Refill des Implantats mit der Susvimo-Lösung ist von einem Ophthalmologen oder einer Ophthalmologin durchzuführen, der bzw. die diesbezüglich geschult ist.
Behördlich angeordnetes Informationsmaterial
Roche stellt im Rahmen der risikominimierenden Massnahmen Informationsmaterial für Fachpersonen und Patienten zur Verfügung.
Dieses Arzneimittel enthält 0,1 mg Polysorbat pro ml. Polysorbate können allergische Reaktionen hervorrufen.
Interaktionen
Es wurden keine Arzneimittelinteraktionsstudien durchgeführt.
Schwangerschaft, Stillzeit
Schwangerschaft
Es wurden keine klinischen Studien mit Susvimo bei Schwangeren durchgeführt.
In einer Studie, in der trächtigen Cynomolgus-Affen während des gesamten Zeitraums der Organogenese intravitreales Ranibizumab verabreicht wurde, wurde eine niedrige Inzidenz von Skelettanomalien festgestellt (siehe «Präklinische Daten, Reproduktionstoxizität»).
Die systemische Exposition gegenüber Susvimo ist nach Abgabe über das Contivue-Implantat gering, aber aufgrund seines Wirkungsmechanismus ist Susvimo als potenziell teratogen und embryo-/fetotoxisch zu betrachten. Vor Beginn der Susvimo-Therapie ist bei Frauen im gebärfähigen Alter das Vorliegen einer Schwangerschaft auszuschliessen. Susvimo wird während einer Schwangerschaft nicht empfohlen, es sei denn, der zu erwartende Nutzen überwiegt gegenüber dem potenziellen Risiko für den Fötus. Das Contivue-Implantat kann bei schwangeren Patientinnen unter Verwendung einer Refill-Nadel mit Kochsalzlösung gespült werden.
Geburtsvorgang
Die sichere Anwendung von Susvimo während Wehen und Entbindung wurde nicht untersucht.
Stillzeit
Es ist nicht bekannt, ob Susvimo in der menschlichen Muttermilch ausgeschieden wird. Es wurden keine Studien zur Untersuchung der Auswirkungen von Susvimo auf die Milchbildung oder seinem Vorhandensein in der Muttermilch durchgeführt.
Da viele Arzneimittel in die Muttermilch übergehen und das Potenzial für Absorption und Schädigung des Wachstums und der Entwicklung des Säuglings besteht, wird von der Anwendung von Susvimo in der Stillzeit abgeraten.
Fertilität
Es wurden keine Studien zu den Auswirkungen von Ranibizumab auf die Fertilität durchgeführt und es ist nicht bekannt, ob Ranibizumab die Fortpflanzungsfähigkeit beeinflussen kann. Aufgrund des Anti-VEGF-Wirkungsmechanismus von Ranibizumab kann die Behandlung mit Susvimo ein Risiko für die Fortpflanzungsfähigkeit darstellen (siehe «Präklinische Daten, Reproduktionstoxizität»).
Verhütung
Frauen im gebärfähigen Alter sollten während der Behandlung mit Susvimo und in den 12 Monaten nach der letzten Dosis (nach dem letzten Refill) zuverlässige Methoden zur Empfängnisverhütung anwenden.
Wirkung auf die Fahrtüchtigkeit und auf das Bedienen von Maschinen
Susvimo, das Contivue-Implantat, Verfahren im Zusammenhang mit dem Implantat und die damit verbundenen Untersuchungen haben einen moderaten Einfluss auf die Fahrtüchtigkeit und auf das Bedienen von Maschinen.
Nach Implantat-assoziierten Verfahren und der damit verbundenen Augenuntersuchung ist das Sehvermögen der Patienten eventuell vorübergehend verringert. Die Patienten sollten sich nicht ans Steuer eines Fahrzeugs setzen und keine Maschinen bedienen, bis der Augenschutz entfernt werden kann und die Sehfunktion wiederhergestellt ist (siehe «Unerwünschte Wirkungen»).
Unerwünschte Wirkungen
Zusammenfassung des Sicherheitsprofils
Das Sicherheitsprofil von Susvimo wurde bei 577 Patienten mit neovaskulärer AMD untersucht, von denen 248 Patienten Ranibizumab 100 mg/ml mittels des Contivue-Implantats in der Zulassungsstudie (ARCHWAY) intravitreal verabreicht wurde.
Das Sicherheitsprofil umfasst daher unerwünschte Wirkungen im Zusammenhang mit Susvimo, dem Contivue-Implantat, den Verfahren zur initialen Befüllung sowie Refill und zum Entfernen des Implantats.
In dieser kombinierten Patientenpopulation waren:
- die häufigsten (≥10 %) unerwünschten Wirkungen insgesamt: Bindehautblutung (72,1 %), Hyperämie der Bindehaut (25,6 %), Iritis (24,8 %), Augenschmerzen (20,6 %), Katarakt (18,5 %), Bindehaut-Sickerkissen/Sickerkissenfistel (14,7 %), «Fliegende Mücken» (Mouches volantes) (13,2 %) und Kopfschmerzen (11,6 %).
- die häufigsten (≥10 %) unerwünschten Wirkungen in der postoperativen Phase (innerhalb von 37 Tagen nach der Erstimplantation): Bindehautblutung (65,9 %), Hyperämie der Bindehaut (21,5 %), Iritis (20,8 %) und Augenschmerzen (12,0 %).
- die häufigsten (≥1 %) schwerwiegenden unerwünschten Wirkungen insgesamt: Septumdislokation (9,5 %), Bindehauterosion (4,5 %), Endophthalmitis (2,6 %), Bindehaut-Sickerkissen/Sickerkissenfistel (1,9 %), Implantatdislokation (1,9 %), Bindehautretraktion (1,7 %) und Netzhautablösung (1,0 %).
- die unerwünschten Wirkungen (≥0,5 %), die zur Entfernung des Implantats führten: Septumdislokation (4,9 %), Bindehauterosion (1,6 %), Bindehautretraktion (1,0 %), Endophthalmitis (1,0 %) und Implantatdislokation (0,9 %).
Tabellarische Zusammenfassung unerwünschter Wirkungen aus klinischen Studien
Unerwünschte Wirkungen aus klinischen Studien (Tabelle 2) sind nach MedDRA-Systemorganklasse aufgeführt. Die jeweilige Häufigkeitskategorie für jede unerwünschte Arzneimittelwirkung basiert auf der folgenden Konvention: sehr häufig (≥1/10), häufig (≥1/100 bis < 1/10), gelegentlich (≥1/1'000 bis < 1/100), selten (≥1/10'000 bis < 1/1'000), sehr selten (<1/10'000).
Tabelle 2: Zusammenfassung der unerwünschten Wirkungen bei Patienten, die in klinischen Studien mit Susvimo behandelt wurden
| MedDRA-Systemorganklasse | Susvimo Alle Grade (%) N = 577 | Häufigkeitskategorie |
| Augenerkrankungen | ||
| Bindehautblutung | 72,1 | Sehr häufig |
| Hyperämie der Bindehaut | 25,6 | Sehr häufig |
| Iritis1 | 24,8 | Sehr häufig |
| Augenschmerzen | 20,6 | Sehr häufig |
| Katarakt2 | 18,5 | Sehr häufig |
| Bindehaut-Sickerkissen/Sickerkissenfistel3 | 14,7 | Sehr häufig |
| «Fliegende Mücken» (Mouches volantes) | 13,2 | Sehr häufig |
| Netzhautblutung | 9,2 | Häufig |
| Fremdkörpergefühl in den Augen | 8,8 | Häufig |
| Bindehauterosion | 7,8 | Häufig |
| Augenreizung | 7,6 | Häufig |
| Glaskörperblutung | 7,5 | Häufig |
| Augenhypotonie | 6,9 | Häufig |
| Glaskörperabhebung | 6,9 | Häufig |
| Verschwommensehen | 6,6 | Häufig |
| Bindehautödem | 6,4 | Häufig |
| Blepharitis | 6,2 | Häufig |
| Abrasio corneae4 | 5,7 | Häufig |
| Ptose | 5,2 | Häufig |
| Hornhautödem | 4,3 | Häufig |
| Augenjuckreiz | 4,3 | Häufig |
| Verringerte Sehschärfe | 4,0 | Häufig |
| Bindehautretraktion | 3,5 | Häufig |
| Augeninnendruck verringert | 3,5 | Häufig |
| Skleraverdünnung | 2,9 | Häufig |
| Endophthalmitis5 | 2,8 | Häufig |
| Hornhauterkrankung6 | 2,6 | Häufig |
| Verstärkter Tränenfluss | 2,6 | Häufig |
| Augenbeschwerden | 2,6 | Häufig |
| Photophobie | 2,6 | Häufig |
| Konjunktivitis | 2,4 | Häufig |
| Dislokation des Implantats | 2,4 | Häufig |
| Augenlidödem | 2,4 | Häufig |
| Schmerzen infolge des Eingriffs | 2,3 | Häufig |
| Vitritis | 2,1 | Häufig |
| Ablösung der Chorioidea | 1,7 | Häufig |
| Ekchymose | 1,7 | Häufig |
| Hyphäma | 1,7 | Häufig |
| Iridozyklitis | 1,7 | Häufig |
| Verdünnung der Bindehaut | 1,4 | Häufig |
| Ausfluss aus dem Auge | 1,4 | Häufig |
| Irisadhäsionen | 1,4 | Häufig |
| Netzhautablösung7 | 1,4 | Häufig |
| Bindehautveränderung | 0,9 | Gelegentlich |
| Eintrübung des Implantatmaterials8 | 0,9 | Gelegentlich |
| Sklerale Hyperämie | 0,9 | Gelegentlich |
| Nahtkomplikation | 0,9 | Gelegentlich |
| Beschwerden nach dem Eingriff | 0,7 | Gelegentlich |
| Einriss der Retina | 0,7 | Gelegentlich |
| Fibrose an der Implantatstelle | 0,5 | Gelegentlich |
| Verdickung der Tenon-Kapsel | 0,5 | Gelegentlich |
| Beschwerden am Verabreichungsort9 | 0,3 | Gelegentlich |
| Fremdkörper im Auge | 0,3 | Gelegentlich |
| Schwellung nach dem Eingriff | 0,2 | Gelegentlich |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | ||
| Kopfschmerz | 11,6 | Sehr häufig |
| Übelkeit | 7,3 | Häufig |
| Erbrechen | 2,4 | Häufig |
| Produktprobleme | ||
| Septumdislokation10 | 9,9 | Häufig |
1 Iritis: umfasst Iritis, Reizzustand der Vorderkammer und Vorderkammerzellen.
2 Katarakt: umfasst Katarakt, Kernstar, Katarakt kortikal, Katarakt subkapsulär und Katarakt traumatisch.
3 Bindehaut-Sickerkissen/Sickerkissenfistel: umfasst Bindehaut-Sickerkissen, Sickerkissenfistel in der Bindehaut, Bindehautzyste und Zyste an der Implantatstelle.
4 Abrasio corneae: umfasst Abrasio corneae und Vitalfärbung der Hornhaut.
5 In klinischen Studien umfasste die Behandlung von Endophthalmitis zusätzlich zur Standardbehandlung eine Spülung des Implantatinhalts mit 100 µl Vancomycin (1,0 mg) mit oder ohne vorgängige Spülung mit Kochsalzlösung.
6 Hornhauterkrankung: umfasst Hornhauterkrankung und Erkrankung des Hornhautendothels.
7 Netzhautablösung: umfasst Netzhautablösung, rhegmatogene Netzhautablösung und traktive Netzhautablösung.
8 Eintrübung des Implantatmaterials: beschrieben als Trübungen des Implantats unbekannter Ätiologie.
9 Beschwerden am Verabreichungsort: beschrieben als Reizung – Beschwerden an der Stelle des Einführens der Refill-Nadel.
10 Septumdislokation: eine Art von Implantatschaden, bei dem das Septum in den Körper des Implantats wandert. Die Häufigkeit von Septumdislokationen wurde auf Basis der implantierten Patienten in klinischen Studien mit Susvimo berechnet.
Beschreibung spezifischer unerwünschter Wirkungen
Glaskörperblutung
Im Susvimo-Arm berichteten 7,5 % (43/577) der Patienten über eine Glaskörperblutung im Studien-auge. Diese waren laut eines funktionalen Bewertungssystems meist (bei 31/43 Patienten) vom Grad 1 oder 2 (Verschlechterung der bestkorrigierten Sehschärfe (BCVA) um ≤15 Buchstaben (Grad 1) oder um 16–30 Buchstaben (Grad 2) gegenüber dem letzten Besuch). In den meisten Fällen (bei 34/43 Patienten) waren die mit Glaskörperblutungen im Zusammenhang stehenden Ereignisse spontan reversibel.
In der postoperativen Phase berichteten 4,5 % (26/577) der Patienten über Glaskörperblutungsereignisse. 14/26 Patienten berichteten in dieser Phase über Glaskörperblutungsereignisse vom Grad 1 und 5/26 Patienten über solche vom Grad 2.
Bindehaut-Sickerkissen/Sickerkissenfistel
Im Susvimo-Arm berichteten 14,7 % (85/577) der Patienten über ein Bindehaut-Sickerkissen oder eine Sickerkissenfistel in der Bindehaut des Studienauges. 5,0 % (29/577) der Patienten berichteten in der postoperativen Phase über solche Ereignisse. Bei den meisten Patienten waren Ereignisse mit Bindehaut-Sickerkissen/Sickerkissenfistel leicht (71/85 Patienten) oder mittelschwer (10/85 Patienten).
Bindehauterosion
Im Susvimo-Arm berichteten 7,8 % (45/577) der Patienten über Bindehauterosion im Studienauge. 0,3 % (2/577) der Patienten berichteten in der postoperativen Phase über solche Ereignisse. Bei den meisten Patienten war die Bindehauterosion leicht (14/45 Patienten) oder mittelschwer (21/45 Patienten). 7/45 Patienten brachen die Behandlung mit Susvimo aufgrund einer Bindehauterosion ab.
Bindehautretraktion
Im Susvimo-Arm berichteten 3,5 % (20/577) der Patienten über Bindehautretraktion im Studienauge. 0,7 % (4/577) der Patienten berichteten in der postoperativen Phase über solche Ereignisse. Bei den meisten Patienten war die Bindehautretraktion leicht (9/20 Patienten) oder mittelschwer (9/20 Patienten). Bei 6/20 Patienten wurde das Implantat aufgrund einer Bindehautretraktion entfernt.
Endophthalmitis
Im Susvimo-Arm berichteten 2,8 % (16/577) der Patienten über Endophthalmitis im Studienauge. Die Endophthalmitis bei diesen Patienten war mittelschwer (4/16 Patienten) oder schwer (12/16 Patienten). Von diesen Patienten berichteten 8/16 über eine vorausgehende oder gleichzeitige Bindehautretraktion oder Bindehauterosion und bei 6/16 Patienten wurde das Implantat infolge einer Endophthalmitis entfernt. 8/16 Patienten brachen die Behandlung mit Susvimo aufgrund einer Endophthalmitis ab.
Netzhautablösung
Im Susvimo-Arm berichteten 1,4 % (8/577) der Patienten über eine Netzhautablösung im Studienauge. 0,3 % (2/577) der Patienten berichteten in der postoperativen Phase über solche Ereignisse. Alle von den Patienten berichteten Ereignisse mit Netzhautablösung waren schwer.
Dislokation des Implantats
Im Susvimo-Arm berichteten 2,4 % (14/577) der Patienten über eine Dislokation des Implantats im Studienauge. Die Mehrzahl der berichteten Ereignisse mit Dislokation des Implantats waren mittel-schwer oder schwer. Bei 5/14 dieser Patienten wurde das Implantat entfernt und 8/14 brachen die Behandlung mit Susvimo ab.
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von grosser Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdacht einer neuen oder schwerwiegenden Nebenwirkung über das Online-Portal ElViS (Electronic Vigilance System) anzuzeigen. Informationen dazu finden Sie unter www.swissmedic.ch.
Überdosierung
Basierend auf dem Contivue-Implantatbefüllungsvolumen von 0,02 ml beträgt die maximale Susvimo-Menge, die anfänglich eingefüllt und später nachgefüllt werden kann, ungefähr 2 mg. Es wurden Ranibizumab-Dosen bis zu 2 mg per intravitreale Injektion gegeben. Die bei der intravitrealen Dosis von 2 mg aufgetretenen unerwünschten Arzneimittelwirkungen stimmten mit denen überein, die in klinischen Studien bei einer intravitrealen Ranibizumab-Dosis von 0,5 mg berichtet wurden.
Eigenschaften/Wirkungen
ATC-Code
S01LA04
Wirkungsmechanismus
Ranibizumab ist ein Fragment eines humanisierten, rekombinanten, monoklonalen Antikörpers gegen den humanen vaskulären endothelialen Wachstumsfaktor A (VEGF-A). Es bindet mit hoher Affinität an alle biologisch aktiven Isoformen von VEGF-A (z.B. VEGF110, VEGF121 und VEGF165) und verhindert dadurch die Bindung von VEGF-A an seine Rezeptoren VEGFR-1 und VEGFR-2.
Die Bindung von VEGF-A an seine Rezeptoren induziert Endothelzell-Proliferation und Neovaskular-isation sowie vaskuläre Leckage, die zur Progression der neovaskulären Form der altersbedingten Makuladegeneration beitragen können.
Pharmakodynamik
Das Austreten von Blut und Flüssigkeit aus einer choroidalen Neovaskularisation (CNV) kann zu einer Verdickung oder einem Ödem der Netzhaut und/oder einer Einblutung in bzw. unter die Netzhaut führen. Dies kann schliesslich einen Verlust der Sehfähigkeit verursachen. In der Archway-Studie wurden als anatomische Parameter die Netzhautdicke direkt in der Fovea (Center Point Thickness, CPT) sowie im zentralen Bereich der Fovea (Central Subfield Thickness (CST)) gemessen. Die CPT wird von der Membrana limitans interna [MLI] bis zum retinalen Pigmentepithel und die CST von der MLI bis zur Bruch-Membran bewertet.
In Woche 36 wurde im Susvimo-Arm und im Arm der Patienten mit intravitrealem Ranibizumab eine vergleichbare adjustierte mittlere Veränderung der CPT-Dicke beobachtet (5,4 Mikrometer vs. 2,6 Mikrometer). Dies entsprach einer Differenz der adjustierten Mittelwerte von 2,8 Mikrometern (95,03 %-KI: -6,2; 11,9) zwischen den Armen. In Woche 36 wurde im Susvimo-Arm und im Arm der Patienten mit intravitrealem Ranibizumab eine vergleichbare adjustierte mittlere Veränderung der CST-Dicke beobachtet (10,3 Mikrometer vs. 4,4 Mikrometer). Dies entsprach einer Differenz der adjustierten Mittelwerte von 5,9 Mikrometern (95,03 %-KI: -2,9; 14,7) zwischen den Armen.
Klinische Wirksamkeit
Die klinische Wirksamkeit und Sicherheit von Susvimo und des Contivue-Implantats wurden in einer randomisierten, offenen, aktiv kontrollierten klinischen Studie (Archway [GR40548]) mit Verblindung des Auswerters der visuellen Outcomes bei Patienten mit neovaskulärer AMD untersucht. Es wurden insgesamt 415 Patienten in diese Studie aufgenommen (248 in den Susvimo-Arm und 167 in den Arm zur Behandlung mit intravitrealem Ranibizumab) und behandelt.
Die Patienten wurden in den 9 Monaten vor dem Screening mit Makula-CNV jeglicher Art im Zusammenhang mit neovaskulärer AMD diagnostiziert und erhielten in den letzten 6 Monaten vor dem Screening ≥3 Dosen intravitrealer Anti-VEGF-Wirkstoffe in das Studienauge. Beim Screening-Besuch erhielten die Patienten eine zusätzliche intravitreale Injektion von 0,5 mg Ranibizumab, wenn sie innerhalb der letzten 6 Monate nur 3 Dosen intravitrealer Anti-VEGF-Wirkstoffe erhalten hatten und/oder wenn die letzte vor dem Screening erhaltene Behandlung nicht aus 0,5 mg Ranibizumab bestand. Jeder Patient wies nachweislich ein Ansprechen auf intravitreale Anti-VEGF-Wirkstoffe auf, definiert als: Gesamtabnahme der neovaskulären AMD-Krankheitsaktivität per Spectral Domain OCT (optische Kohärenztomographie, SD-OCT) und stabiler oder verbesserter Visus.
Die Patienten wurden 3:2 randomisiert, um eine kontinuierliche Abgabe von Susvimo über das Implantat alle 24 Wochen oder intravitreale Injektionen mit 0,5 mg Ranibizumab alle 4 Wochen zu erhalten. Patienten, die in den Susvimo-Arm randomisiert wurden, konnten in den Wochen 16, 20, 40, 44, 64, 68, 88 und 92 aufgrund einer neovaskulären AMD-Krankheitsaktivität und wenn eines der folgenden Kriterien erfüllt war, eine ergänzende Behandlung mit 0,5 mg Ranibizumab per intravitreale Injektion erhalten: Verschlechterung des besten Wertes für die bestkorrigierte Sehschärfe (Best Corrected Visual Acuity, BCVA) in der Studie um 15 Buchstaben, Erhöhung des kleinsten CST-Werts in der Studie um 150 Mikrometer oder Verschlechterung des höchsten BCVA-Werts um 10 Buchstaben in Verbindung mit einer Erhöhung des kleinsten CST-Werts um 100 Mikrometer.
Vor der Studienbehandlung erhielten die Patienten im Susvimo-Arm und im Arm zur Behandlung mit intravitrealem Ranibizumab 4 Dosen (Medianwert) Anti-VEGF-Wirkstoffe intravitreal in das Studienauge. Die mittlere Veränderung der Sehschärfe im Studienauge von der Diagnose der neovaskulären AMD bis zur Baseline betrug +11,3 Buchstaben auf der Early Treatment Diabetic Retinopathy Study (ETDRS)-Skala. Im Susvimo-Arm erhielten 98,4 %, 94,6 %, 94,8 % und 94,7 % der Patienten, die hinsichtlich einer ergänzenden Behandlung untersucht wurden, innerhalb des ersten, zweiten, dritten bzw. vierten Behandlungsintervalls keine ergänzende Behandlung.
In Bezug auf den primären Wirksamkeitsendpunkt, der Veränderung des BCVA-Scores gegenüber dem Ausgangswert gemittelt über Woche 36 und Woche 40, ergab sich, dass Susvimo gegenüber intravitrealen Ranibizumab-Injektionen alle 4 Wochen äquivalent und nicht unterlegen ist. In Tabelle 3 und Abbildung 1 sind ausführliche Wirksamkeitsergebnisse gezeigt.
Tabelle 3: Sehschärfe-Ergebnisse in der Archway-Studie (GR40548)
| Ergebnisindikator* | Susvimo 100 mg/ml n = 248 | 0,5 mg Ranibizumab intravitreal n = 167 | Differenz (95 %-KI)** |
| Adjustierte mittlere Veränderung des BCVA-Scores, gemittelt über Woche 36 und Woche 40, gegenüber dem Anfangswert | 0,2 | 0,5 | -0,3 (-1,7; 1,1)*** |
| Adjustierte mittlere Veränderung des BCVA-Scores, gemittelt über Woche 44 und Woche 48, gegenüber dem Anfangswert | 0,0 | 0,2 | -0,2 (-1,8; 1,3)**** |
| Adjustierte mittlere Veränderung des BCVA-Scores, gemittelt über Woche 88 und Woche 92, gegenüber dem Anfangswert | -1,1 | -0,5 | -0,6 (-2,5; 1,3)**** |
| Adjustierter Anteil der Patienten mit einem BCVA-Score von 69 Buchstaben (ca. 20/40 Snellen-Äquivalent) oder besser, gemittelt über Woche 36 und Woche 40 | 80,7 % | 82,1 % | -1,4 % (-7,4 %, 4,5 %) |
| Adjustierter Anteil der Patienten mit Verschlechterung des BCVA-Scores um < 10 Buchstaben, gemittelt über Woche 36 und Woche 40, gegenüber dem Anfangswert | 95,1 % | 95,1 % | -0,0 % (-4,2 %, 4,3 %) |
BCVA = Best Corrected Visual Acuity (bestkorrigierte Sehschärfe)
* Messung der BCVA anhand der Buchstabentafel aus der ETDRS.
** Alle Schätzungen sind adjustierte Schätzungen auf der Grundlage der MMRM-Methode (gemischte Modelle für wiederholte Messwerte) für kontinuierliche Variablen oder unter Anwendung der Cochran-Mantel-Haenszel-Gewichtung für binäre Variablen.
Susvimo-Arm – Arm mit intravitrealer Gabe von Ranibizumab. 95 % ist eine Abrundung des 95,03 %-KI; der Typ-1-Fehler wurde für die Zwischenüberprüfung der Sicherheit adjustiert.
*** Der Nichtunterlegenheitsgrenzwert betrug -4,5 Buchstaben. Die Äquivalenzgrenzwerte waren ±4,5 Buchstaben. Nichtunterlegenheit war auch bei einem Grenzwert von -3,9 Buchstaben gegeben (wichtiger sekundärer Endpunkt).
**** Der Nichtunterlegenheitsgrenzwert betrug -3,9 Buchstaben als wichtiger sekundärer Endpunkt.
Abb. 1: Adjustierte mittlere Veränderung der BCVA im Studienauge bis einschliesslich Woche 96 gegenüber dem Ausgangswert in der Archway-Studie (GR40548)*
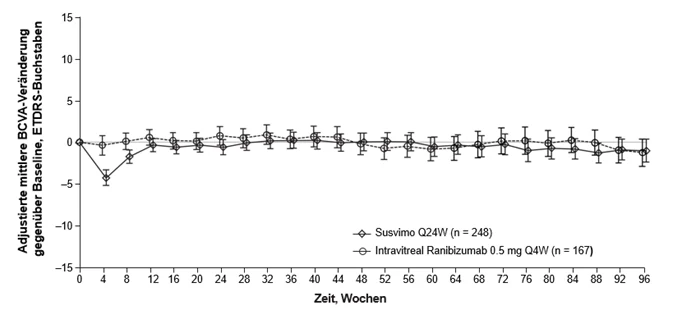
Q24W = alle 24 Wochen; Q4W = alle 4 Wochen
* Verringerung der BCVA in Woche 4 während der postoperativen Genesungsphase.
Die Analysen der Patienten nach Alter, Geschlecht, Anzahl vorgängiger intravitrealer Anti-VEGF-Injektionen und BCVA-Baseline-Score in Bezug auf die Veränderung des BCVA-Scores, gemittelt über die Wochen 36 und 40, gegenüber dem Ausgangswert und nach Alter und Geschlecht in Bezug auf die Netzhautdicke direkt in der Fovea in Woche 36 lieferten konsistente Ergebnisse.
Ältere Patienten
In der Pivotalstudie waren 90 % (222 von 248) der randomisierten und mit Susvimo behandelten Patienten ≥65 Jahre alt und ungefähr 57 % (141 von 248) der Patienten waren ≥75 Jahre alt. Es waren keine Unterschiede der Wirksamkeit und Sicherheit der Behandlung bei steigendem Alter feststellbar (siehe «Spezielle Dosierungsanweisungen» und «Pharmakokinetik, Kinetik spezieller Patientengruppen»).
Pädiatrie
Die Sicherheit und Wirksamkeit bei pädiatrischen Patienten im Alter unter 18 Jahren wurden nicht untersucht.
Weitere Informationen
Immunogenität
Wie bei allen therapeutischen Proteinen besteht das Potenzial einer Immunantwort auf Susvimo. Der Nachweis einer Immunreaktion hängt in hohem Masse von der Sensivität, Spezifität und Arzneimittel-toleranz des Assays ab. Darüber hinaus kann die beobachtete Häufigkeit einer Antikörper-Positivität in einem Assay von mehreren Faktoren beeinflusst werden, beispielsweise von der Methodologie des Assays, der Handhabung der Proben, dem Zeitpunkt der Probennahme, der Begleitmedikation und der Grunderkrankung. Aus diesem Grund kann der Vergleich der Inzidenz von Antikörpern gegen Susvimo mit der Inzidenz von Antikörpern gegen andere Arzneimittel irreführend sein.
Vor der Behandlung mit Susvimo wurden bei 2,1 % (5 von 243) der Patienten mit neovaskulärer AMD Antikörper gegen Ranibizumab nachgewiesen. Nach der Behandlung mit Susvimo wurden bei 13,4 % (33 von 247) der Patienten Antikörper gegen Ranibizumab nachgewiesen.
Es wurden keine klinisch bedeutsamen Unterschiede in der Pharmakokinetik, der Wirksamkeit oder der Sicherheit bei Patienten mit positivem Test auf Antikörper gegen Ranibizumab festgestellt.
Pharmakokinetik
Absorption
Das Contivue-Implantat ermöglicht eine kontinuierliche Abgabe von Ranibizumab in den Glaskörper, wobei die Freisetzung von Ranibizumab mit der Zeit abnimmt, da sich die Konzentration im Implantat verringert. Die Glaskörperkonzentrationen bei der Behandlung mit Susvimo liegen voraussichtlich unter den maximalen und über den minimalen Konzentrationen, die bei monatlicher intravitrealer Gabe von 0,5 mg Ranibizumab erreicht werden.
Distribution
Ranibizumab verteilt sich vom Glaskörper ins Kammerwasser und Serum. Die Ranibizumab-Konzentration nimmt im Kammerwasser mit einer Halbwertszeit von etwa 15 Wochen und im Serum mit einer Halbwertszeit von etwa 29 Wochen ab. Ranibizumab reicherte sich bei Refills alle 24 Wochen nicht im Serum an.
Nach der Implantation betrug die mittlere (± SD) maximale Ranibizumab-Serumkonzentration (Cmax) 0,48 (± 0,17) ng/ml und die mediane (Bereich) Zeit bis zum Erreichen der maximalen Serumkonzentration (Tmax) betrug 26 (1–89) Tage. Nach der initialen Befüllung sowie Refills des Implantats mit Susvimo bei Patienten mit neovaskulärer AMD lagen die maximalen Serumkonzentrationen von Ranibizumab unter der Ranibizumab-Konzentration, die erforderlich ist, um die biologische Aktivität von VEGF um 50 % zu hemmen.
Metabolismus
Der Metabolismus von Susvimo wurde nicht direkt untersucht. Susvimo ist ein Fragment eines monoklonalen Antikörpers. Antikörper werden prinzipiell durch Katabolismus eliminiert.
Elimination
Die Pharmakokinetik im Glaskörper und Serum nach einer Behandlung mit Susvimo ist durch eine ratenlimitierte Elimination charakterisiert, die durch die Abgabe von Ranibizumab aus dem Contivue-Implantat gesteuert wird (siehe «Pharmakokinetik, Absorption»).
Kinetik spezieller Patientengruppen
Leberfunktionsstörungen
Es wurde keine formelle Studie zur Untersuchung der Pharmakokinetik von Susvimo bei Patienten mit Leberfunktionsstörung durchgeführt.
Nierenfunktionsstörungen
Es wurde keine formelle Studie zur Untersuchung der Pharmakokinetik von Susvimo bei Patienten mit Nierenfunktionsstörung durchgeführt. In einer Analyse der Populationspharmakokinetik bei neovaskulärer AMD-Patienten mit Susvimo wiesen 73 % (266 von 364) eine Nierenfunktionsstörung auf (44 % leicht [CrCL 60 bis < 90 ml/min], 27 % moderat [CrCL 30 bis < 60 ml/min] und 2 % schwer [CrCL < 30 ml/min]). Die systemische Clearance von Ranibizumab war bei Patienten mit Nierenfunktionsstörung etwas niedriger, jedoch nicht klinisch signifikant.
Ältere Patienten
In einer Analyse der Populationspharmakokinetik waren Susvimo-Patienten mit neovaskulärer AMD 50 bis 92 Jahre alt. Das Alter hatte keine wesentliche Auswirkung auf die Pharmakokinetik von Susvimo (Ranibizumab).
Kinder und Jugendliche
Es wurden keine Studien zur Untersuchung der Pharmakokinetik von Susvimo in dieser Personengruppe durchgeführt.
Präklinische Daten
Toxizität bei wiederholter Anwendung
In einer 6-monatigen Toxizitätsstudie an Minischweinen wurden 2,3 mg Ranibizumab pro Auge mit Abgabe über das Susvimo Implantat mit einmaliger Befüllung oder monatlicher Refills mit insgesamt sieben Dosen (erste Implantatbefüllung bei der Operation plus sechs Refills) von der Mehrheit der Tiere gut vertragen. Nach Verabreichung von Einzel- oder Mehrfachdosen über das Implantat wurden Ranibizumab-bedingte ophthalmologische und histologische Veränderungen festgestellt, die sich auf eine dosisabhängige Augenentzündung beschränkten. Diese führte bei 1 Tier dazu, dass es nach dem fünften Refill ausserplanmässig eingeschläfert werden musste.
Es wurde keine systemische Toxizität festgestellt.
Bei Kaninchen war Ranibizumab nach einer intravitrealen Einzelinjektion in Dosen von bis zu 2,5 mg/Auge gut verträglich. Bei Cynomolgus-Affen trat nach mehrmaliger intravitrealer Injektion von Ranibizumab in Dosen von bis zu 2,0 mg/Auge eine dosisabhängige, reversible Augenentzündung auf.
Das mikroskopische Auftreten der zellulären Entzündungsinfiltrate, die in der Susvimo-Implantat-Studie mit Minischweinen und in Studien zur intravitrealen Injektion bei Affen beobachtet wurden, stand im Einklang mit einer immunvermittelten Reaktion auf Ranibizumab (ein humanisiertes, den Tieren fremdes Protein). Dies wurde durch die Präsenz von Antikörpern gegen Ranibizumab bei behandelten Tieren untermauert. Bei den Patienten war dies hingegen nicht zu beobachten.
Genotoxizität
Es wurden keine Studien zur Feststellung des mutagenen Potenzials von Susvimo durchgeführt.
Kanzerogenität
Es wurden keine Studien zur Feststellung des karzinogenen Potenzials von Susvimo durchgeführt.
Fertilität
Es wurden keine tierexperimentellen Fertilitätsstudien durchgeführt, um die Wirkung von Ranibizumab bei Abgabe aus dem Contivue-Implantat zu beurteilen.
Obwohl in Studien bei Affen mit wiederholter Gabe von intravitrealem Ranibizumab keine Auswirkungen auf Reproduktionsgewebe festgestellt wurden, könnte die Hemmung des VEGF in Reproduktionsgeweben der Frau möglicherweise die Fertilität beeinträchtigen.
Reproduktionstoxizität
Es wurden keine Studien zur Reproduktionstoxizität und Entwicklungstoxizität mit Ranibizumab mit Abgabe über das Contivue-Implantat durchgeführt.
An trächtigen Cynomolgus-Affen wurde eine Studie zur embryo-fetalen Entwicklungstoxizität mit intravitrealem Ranibizumab durchgeführt. Trächtige Tiere erhielten ab Gestationstag 20 bis Gestationstag 62 alle 14 Tage intravitreale Ranibizumab-Injektionen in Dosen von 0, 0,125 und 1 mg/Auge. In Föten von Tieren, die 1 mg Ranibizumab pro Auge erhielten, traten Skelettanomalien einschliesslich einer unvollständigen und/oder unregelmässigen Ossifikation von Knochen im Schädel, in der Wirbelsäule und in den Hinterbeinen sowie verkürzter überzähliger Rippen mit niedriger Inzidenz auf. Die Dosis von 1 mg/Auge führte zu Ranibizumab-Serumtalkonzentrationen, die bis zu 18-mal höher waren als die beim Menschen gemessene Cmax nach Behandlung eines einzelnen Auges mit Susvimo.
Bei der niedrigeren Dosis von 0,125 mg/Auge, die zu Talkonzentrationen führte, die denen beim Menschen bei Behandlung eines Auges mit Susvimo entsprachen, traten keine Skelettanomalien auf. Es ergaben sich keine Auswirkungen auf das Gewicht oder die Struktur der Plazenta und es wurden keine Toxizität beim Muttertier und keine Embryotoxizität festgestellt.
Die systemische Exposition gegenüber Susvimo ist nach Abgabe über das Contivue-Implantat gering, aber aufgrund seines Wirkungsmechanismus ist Susvimo als potenziell teratogen und embryo-/fetotoxisch zu betrachten.
Sonstige Hinweise
Inkompatibilitäten
Es wurden keine Inkompatibilitäten zwischen Susvimo und Polyacryl, Polyamid, Polypropylen, Polycarbonat oder Polyethylen festgestellt.
Susvimo sollte nicht mit anderen Arzneimitteln gemischt oder verdünnt werden.
Haltbarkeit
Das Arzneimittel darf nur bis zu dem auf der Packung mit «EXP» bezeichneten Datum verwendet werden.
Besondere Lagerungshinweise
Im Kühlschrank (2–8 °C) lagern.
Nicht einfrieren. Nicht schütteln.
Den Behälter im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Ausser Reichweite von Kindern aufbewahren.
Hinweise für die Handhabung
Ungeöffnet kann die Durchstechflasche vor der Verwendung bis zu 24 Stunden bei 9 °C bis 30 °C aufbewahrt werden.
Vor der initialen Befüllung, der Implantation, dem Refill und dem Entfernen des Contivue-Implantats sind die einschlägigen Gebrauchsanweisungen des Herstellers bezüglich der Vorgehensweisen zur initialen Füllung, Implantation, dem Refill-Verfahren und der Entfernung des Implantats zu beachten.
Bei der Vorbereitung und Handhabung der Durchstechflasche mit Susvimo und beim Befüllen und Refill des Contivue-Implantats sind strikte aseptische Verfahren anzuwenden.
Durchstechflaschen mit Susvimo sollten vor der Verabreichung einer Sichtprüfung auf Feststoffe und Farbveränderungen unterzogen werden. Susvimo ist eine klare bis leicht opalisierende, farblose bis leicht bräunliche Lösung. Susvimo darf nicht verwendet werden, wenn das Arzneimittel Feststoffe enthält oder eine Trübung oder Verfärbung aufweist.
Der Inhalt der Durchstechflasche und die Nadeln für die initiale Befüllung und den Refill werden steril bereitgestellt und sind nur für den Einmalgebrauch bestimmt. Die Komponenten dürfen weder aufbereitet noch erneut sterilisiert oder wiederverwendet werden. Susvimo darf nicht verwendet werden, wenn eine der Komponenten beschädigt oder zerbrochen oder ihre Sterilität nicht mehr gewährleistet ist.
Entsorgung von nicht verwendeten/abgelaufenen Medikamenten
Die Freisetzung von Arzneimitteln in die Umwelt sollte minimiert werden. Arzneimittel sollten nicht über das Abwasser entsorgt werden. Eine Entsorgung mit dem Haushaltsabfall sollte vermieden werden.
Der folgende Punkt in Bezug auf die Verwendung und Entsorgung von Spritzen und anderen medizinischen scharfen Gegenständen sollte strikt eingehalten werden:
- Alle benutzten Nadeln und Spritzen sind in einen Behälter für spitze Gegenstände (stichver- letzungssicherer Einwegbehälter) zu geben.
Nicht verwendetes Arzneimittel und/oder das Abfallmaterial sind entsprechend den lokalen Anforderungen zu entsorgen.
Zulassungsnummer
70522 (Swissmedic).
Packungen
Susvimo 39,5 mg/0,395 ml, Injektionslösung in einer Durchstechflasche: 1 [B]
Zulassungsinhaberin
Roche Pharma (Schweiz) AG, Basel.
Stand der Information
Juni 2026.