


Informazione professionale - Susvimo
Composizione
Principi attivi
Ranibizumabum (prodotto mediante tecnologia del DNA ricombinante in cellule di Escherichia coli).
Sostanze ausiliarie
L-histidinum, L-histidini hydrochloridum monohydricum, polysorbatum 20 (E432, 0,1 mg/ml), saccharum, aqua ad iniectabile.
Forma farmaceutica e quantità di principio attivo per unità
Soluzione iniettabile in flaconcino per uso intravitreale con l'impianto oculare Contivue.
Un millilitro di Susvimo soluzione iniettabile contiene 100 mg di ranibizumab (100 mg/ml).
Susvimo (ranibizumab) soluzione iniettabile è una soluzione da limpida a leggermente opalescente, da incolore a marrone chiaro, in un flaconcino monodose che contiene 39,5 mg di ranibizumab in 0,395 ml di soluzione. L'impianto Contivue è progettato in modo tale da contenere, una volta riempito, circa 0,02 ml (2 mg) di soluzione di ranibizumab.
Indicazioni/Possibilità d'impiego
Susvimo è indicato per il trattamento di pazienti adulti affetti da degenerazione maculare neovascolare (umida) correlata all'età (AMD) che hanno precedentemente risposto a medicamenti intravitreali per l'inibizione del fattore di crescita endoteliale vascolare (VEGF).
Posologia/Impiego
Indicazioni generali
Susvimo è destinato esclusivamente alla somministrazione intravitreale continua tramite l'impianto Contivue. Susvimo non deve essere somministrato in altro modo (ad es. non come iniezione intravitreale in bolo).
Il riempimento iniziale, l'impianto e la rimozione dell'impianto Contivue devono essere eseguiti da un oftalmologo esperto in chirurgia vitreoretinica e addestrato alla procedura di impianto o da un'oftalmologa esperta in chirurgia vitreoretinica e addestrata alla procedura di impianto. Il refill (procedura di ricarica/sostituzione) dell'impianto con la soluzione Susvimo deve essere eseguito da un oftalmologo o un'oftalmologa che abbia ricevuto una formazione specifica in merito.
Prima del riempimento iniziale, dell'impianto, del refill e della rimozione dell'impianto Contivue, è necessario tenere conto delle istruzioni per l'uso del produttore relative alla rispettiva procedura.
Per evitare errori terapeutici è importante controllare le etichette del flaconcino per assicurarsi che il medicamento che si sta per aspirare e utilizzare sia ranibizumab 100 mg/ml (Susvimo).
Al fine di garantire la tracciabilità dei medicamenti di produzione biotecnologica, si consiglia di documentare ad ogni trattamento il nome commerciale e il numero di lotto del prodotto somministrato.
Scelta dei pazienti
Prima di iniziare il trattamento con Susvimo, i pazienti devono aver risposto a un trattamento intravitreale anti-VEGF.
Dosaggio raccomandato
La dose raccomandata di Susvimo è di 2 mg in 0,02 ml, con rilascio continuo tramite l'impianto Contivue, il cui contenuto deve essere ricaricato/sostituito con una nuova dose di Susvimo ogni 24 settimane (circa ogni 6 mesi).
Trattamento aggiuntivo con un'iniezione intravitreale di ranibizumab
Qualora clinicamente necessario, in presenza di un impianto Contivue già inserito, è possibile effettuare un trattamento complementare dell'occhio interessato mediante un'iniezione intravitreale di 0,5 mg (10 mg/ml) di ranibizumab (vedere «Proprietà/effetti, Efficacia clinica»).
È necessario consultare l'informazione professionale completa per l'iniezione intravitreale di 0,5 mg (10 mg/ml) di ranibizumab.
Durata del trattamento
Susvimo è indicato per il trattamento continuativo tramite l'impianto Contivue.
Istruzioni posologiche speciali
Pazienti con disturbi della funzionalità epatica
La sicurezza e l'efficacia di Susvimo nei pazienti con disturbi della funzionalità epatica non sono state studiate. Tuttavia, poiché l'esposizione sistemica è trascurabile, non si ritiene necessario adeguare il dosaggio in questo gruppo di pazienti (vedere «Farmacocinetica, Cinetica di gruppi di pazienti speciali»).
Pazienti con disturbi della funzionalità renale
Nei pazienti con disfunzioni renali non è necessario adeguare il dosaggio (vedere «Farmacocinetica, Cinetica di gruppi di pazienti speciali»).
Pazienti anziani
Nei pazienti di età ≥65 anni non è necessario adeguare il dosaggio di Susvimo (vedere «Farmacocinetica, Cinetica di gruppi di pazienti speciali»).
Bambini e adolescenti
La sicurezza e l'efficacia di Susvimo nei bambini e negli adolescenti (< 18 anni) non sono state studiate.
Somministrazione ritardata o mancata (refill)
Se una dose (refill) pianificata di Susvimo non viene somministrata, deve essere recuperata il prima possibile. Il successivo refill dell'impianto dovrebbe quindi essere effettuato 24 settimane (circa 6 mesi) dopo la dose recuperata.
Interruzioni della somministrazione (ovvero del refill)
Per quanto riguarda le interruzioni della somministrazione (ovvero del refill) dovute a eventi avversi, si veda la tabella 1. Dopo un'interruzione della somministrazione (ovvero del refill), è necessario attendere che l'evento indesiderato si sia risolto prima di procedere con il successivo refill.
Tabella 1: Interruzioni della somministrazione (ovvero del refill) dovute a eventi avversi
| Evento indesiderato | Adeguamento del dosaggio |
| Infiammazione intraoculare ≥2+ cellule o stato di irritazione | Sospendere il dosaggio (refill). |
| Eventi avversi che mettono a rischio la vista (ad es. distacco retinico, emorragia vitreale, perdita inspiegabile dell'acuità visiva ecc.) | Sospendere il dosaggio (refill). |
| Infezione locale nell'occhio colpito e/o nell'altro occhio | Sospendere il dosaggio (refill). |
| Endoftalmite infettiva | Sospendere il dosaggio (refill). |
| Infezione sistemica grave | Sospendere il dosaggio (refill). |
Danneggiamento dell'impianto (vedere «Avvertenze e misure precauzionali») | Sospendere il dosaggio (refill). Eventualmente rimuovere l'impianto. È necessario attenersi alle istruzioni per l'uso fornite dal produttore relative alla rimozione dell'impianto. |
Rimozione dell'impianto
L'impianto può essere rimosso a discrezione del medico, qualora i benefici della rimozione superino i rischi della procedura. La rimozione dell'impianto deve essere eseguita da un oftalmologo esperto in chirurgia vitreoretinica e addestrato alla procedura di impianto, oppure da un'oftalmologa esperta in chirurgia vitreoretinica e addestrata alla procedura di impianto. È necessario attenersi alle istruzioni per l'uso fornite dal produttore relative alla rimozione dell'impianto.
Modo di somministrazione
L'impianto Contivue viene riempito inizialmente prima dell'inserimento (è necessario attenersi alle istruzioni per l'uso del produttore relative al riempimento iniziale e all'impianto). Il refill con Susvimo viene effettuato attraverso il setto implantare, ricoperto dalla congiuntiva e dalla capsula di Tenone (è necessario attenersi alle istruzioni per l'uso fornite dal produttore relative alla procedura di refill). Sia per il riempimento iniziale e l'impianto, sia per il refill, si deve utilizzare l'ago appropriato (ago per il riempimento iniziale o ago per il refill). Il riempimento iniziale e l'impianto, nonché il refill dell'impianto, devono essere eseguiti secondo la procedura standard, con un'adeguata anestesia e in condizioni asettiche, al fine di ridurre al minimo il rischio di infezione intraoculare.
Controindicazioni
Susvimo è controindicato nei pazienti con ipersensibilità nota a ranibizumab o a una delle sostanze ausiliarie.
Susvimo è controindicato nei pazienti con infezione oculare o perioculare attiva o sospetta.
Susvimo è controindicato nei pazienti con infiammazione intraoculare attiva.
Avvertenze e misure precauzionali
Generali
L'impianto e/o le procedure ad esso correlate sono stati associati a emorragia vitreale, bozza congiuntivale/bozza congiuntivale con perdite, erosione congiuntivale, retrazione congiuntivale, endoftalmite, distacco retinico, cataratta traumatica, dislocazione dell'impianto, dislocazione del setto e infiammazione intraoculare post-chirurgica. I pazienti devono essere istruiti a segnalare immediatamente eventuali segni o sintomi che potrebbero indicare il verificarsi di tali eventi. In alcuni casi, questi eventi possono essere asintomatici. L'impianto e il tessuto che ricopre la flangia dell'impianto devono essere controllati attentamente dopo l'inserimento dell'impianto e dopo ogni refill, al fine di poter adottare tempestivamente eventuali misure mediche o chirurgiche, se necessario.
Al fine di ridurre al minimo i rischi legati alla procedura, è necessario attenersi rigorosamente alle istruzioni per l'uso fornite dal produttore relative al riempimento iniziale, all'impianto, alla procedura di refill e alla rimozione dell'impianto.
Emorragia vitreale
Le emorragie vitreali possono causare una perdita temporanea della vista. In caso di emorragia vitreale irreversibile, può essere necessaria una vitrectomia (vedere «Posologia/impiego»).
Nei pazienti in terapia con farmaci antitrombotici (ad es. anticoagulanti orali, preparati a base di acido acetilsalicilico, farmaci antireumatici non steroidei) potrebbe sussistere un rischio maggiore di emorragie vitreali. Si raccomanda di sospendere temporaneamente la terapia antitrombotica prima dell'inserimento dell'impianto.
Per ridurre al minimo i rischi di emorragia vitreale, è necessario attenersi rigorosamente alle istruzioni per l'uso fornite dal produttore (ad es. adeguata ablazione laser della pars plana, cauterizzazione sclerale).
Bozza congiuntivale/bozza congiuntivale con perdite
Una bozza congiuntivale è un rigonfiamento incapsulato della congiuntiva sopra la flangia dell'impianto, che può formarsi a seguito di un ispessimento o un accumulo di liquido sottocongiuntivale. In alcuni casi, le bozze congiuntivali possono richiedere un ulteriore trattamento chirurgico e/o medico per evitare ulteriori complicazioni, soprattutto quando il setto dell'impianto non è più riconoscibile a causa della bozza congiuntivale.
Per ridurre al minimo i rischi associati alle bozze congiuntivali, è necessario seguire rigorosamente le istruzioni per l'uso fornite dal produttore (ad es. lunghezza adeguata dell'incisione sclerale, adeguata incorporazione della congiuntiva e della capsula di Tenone nella chiusura della peritomia e corretto posizionamento dell'ago durante il refill).
Erosione congiuntivale
Per erosione congiuntivale si intende la completa distruzione della congiuntiva nella zona della flangia dell'impianto. Le erosioni congiuntivali possono comportare un aumento del rischio di endoftalmite, in particolare se l'impianto risulta così esposto. In caso di erosione congiuntivale, con o senza esposizione della flangia dell'impianto, è opportuno procedere a un intervento chirurgico (ad es. riparazione della congiuntiva/capsula di Tenone).
Per ridurre al minimo i rischi di erosione congiuntivale, è necessario attenersi rigorosamente alle istruzioni per l'uso fornite dal produttore (ad es. adeguata incorporazione della congiuntiva e della capsula di Tenone nella chiusura della peritomia e corretto posizionamento della sutura congiuntivale per evitare il contatto con la flangia dell'impianto).
Retrazione congiuntivale
Una retrazione congiuntivale è una recessione o un'apertura della peritomia limbica e/o radiale. Le retrazioni congiuntivali possono comportare un aumento del rischio di endoftalmite, in particolare se ciò comporta l'esposizione dell'impianto. In caso di retrazione congiuntivale, con o senza esposizione della flangia dell'impianto, è opportuno procedere a un intervento chirurgico (ad es. riparazione della congiuntiva/capsula di Tenone).
Per ridurre al minimo i rischi di retrazione congiuntivale, è necessario attenersi rigorosamente alle istruzioni per l'uso fornite dal produttore (ad es. eseguire una sutura adeguata della congiuntiva e della capsula di Tenone a livello del limbo).
Endoftalmite
L'endoftalmite richiede un trattamento standard immediato per ridurre il rischio di perdita dell'acuità visiva e ottenere il miglior esito possibile. La somministrazione della dose di Susvimo (ovvero il refill) deve essere rinviata fino a quando l'endoftalmite non si sia risolta (vedere «Posologia/impiego» e «Effetti indesiderati»).
Prima di qualsiasi procedura correlata all'uso di Susvimo, i pazienti non devono presentare alcuna infezione oculare o perioculare, sia essa attiva o sospetta, né alcuna infezione sistemica grave. Nel somministrare Susvimo vanno utilizzate sempre tecniche asettiche adeguate.
Per ridurre al minimo i rischi di endoftalmite, è necessario attenersi rigorosamente alle istruzioni per l'uso fornite dal produttore (ad es. effettuare adeguati controlli di sterilità durante l'inserimento o il refill dell'impianto).
Distacco retinico
Un distacco retinico può causare la perdita della vista se non vengono adottate immediatamente misure correttive (ad es. retinopessia pneumatica, vitrectomia o coagulazione laser). La somministrazione della dose di Susvimo (ovvero il refill) deve essere rinviata fino al completamento del trattamento del distacco retinico (vedere «Posologia/impiego»).
È necessario effettuare un'attenta valutazione della periferia retinica mediante indentazione sclerale e trattare tutte le aree in cui si sospetta un'adesione vitreoretinica anomala o una lacerazione retinica prima di inserire l'impianto nell'occhio.
Per ridurre al minimo i rischi di distacco retinico, è necessario attenersi rigorosamente alle istruzioni per l'uso fornite dal produttore (ad es. trattamento adeguato di un prolasso del corpo vitreo a seguito dell'incisione della pars plana).
Dislocazione dell'impianto
Si può verificare una dislocazione o uno spostamento parziale dell'impianto all'interno del corpo vitreo, oppure l'impianto può spostarsi dalla cavità del corpo vitreo verso lo spazio sottocongiuntivale o oltre. Una dislocazione dell'impianto richiede un intervento chirurgico urgente qualora sia associata a un test di Seidel positivo, a un distacco retinico, a un distacco apposizionale della coroide, a un'apertura nella congiuntiva con fuoriuscita di liquido dal corpo vitreo e a un'espulsione dell'impianto (globo oculare aperto) oppure se l'impianto si è spostato fino alla macula o nelle sue vicinanze, al fine di prevenire una perdita dell'acuità visiva.
Per ridurre al minimo i rischi di dislocazione dell'impianto, è necessario attenersi rigorosamente alle istruzioni per l'uso fornite dal produttore (ad es. lunghezza adeguata dell'incisione sclerale, corretto puntamento della pars plana durante l'ablazione laser).
Dislocazione del setto
Negli studi clinici è stato segnalato un tipo di danno all'impianto in cui il setto si è spostato all'interno del corpo dell'impianto. Prima e dopo il refill è necessario eseguire un esame con lampada a fessura con dilatazione e/o un'oftalmoscopia indiretta con dilatazione, al fine di esaminare l'impianto nella cavità vitreale attraverso la pupilla e determinare se si sia verificata una dislocazione del setto. In seguito alla dislocazione del setto, il trattamento con Susvimo deve essere interrotto e si deve prendere in considerazione la rimozione dell'impianto, a condizione che i benefici della rimozione superino i rischi (vedere la rubrica «Posologia/impiego»). I benefici e i rischi legati al mantenimento, alla rimozione o alla sostituzione di un impianto con setto dislocato non sono stati descritti in modo esaustivo.
Per ridurre al minimo il rischio di dislocazione del setto, è necessario attenersi rigorosamente alle istruzioni per l'uso fornite dal produttore [ad es. maneggiare e inserire correttamente l'ago per il refill nel setto (evitare di torcere e/o ruotare l'ago)].
Infiammazione intraoculare post-chirurgica
Dopo l'impianto di Contivue si sono verificate infiammazioni intraoculari postoperatorie. La maggior parte dei casi si è manifestata nella prima settimana dopo l'impianto e si è risolta entro il primo mese. I farmaci antinfiammatori perioperatori devono essere somministrati secondo gli standard terapeutici e a discrezione del medico. I pazienti devono essere istruiti a segnalare al medico curante qualsiasi segno o sintomo di infiammazione intraoculare postoperatoria.
Il riempimento iniziale, l'inserimento e la rimozione dell'impianto devono essere eseguiti da un oftalmologo esperto in chirurgia vitreo-retinica e addestrato alla procedura di impianto oppure da un'oftalmologa esperta in chirurgia vitreo-retinica e addestrata alla procedura di impianto. Il refill dell'impianto con la soluzione Susvimo deve essere effettuato da un oftalmologo o un'oftalmologa che abbia ricevuto una formazione specifica in merito.
Materiale informativo richiesto dall'autorità competente
Nell'ambito delle misure di minimizzazione del rischio, Roche fornisce materiale informativo per gli specialisti e per i pazienti.
Questo medicamento contiene 0,1 mg di polisorbato per ogni ml. I polisorbati possono provocare reazioni allergiche.
Interazioni
Non sono stati condotti studi di interazione farmacologica.
Gravidanza, allattamento
Gravidanza
Non sono stati effettuati studi clinici con Susvimo in donne in gravidanza.
In uno studio in cui alle scimmie cynomolgus gravide è stato somministrato ranibizumab per via intravitreale durante l'intero periodo dell'organogenesi, è stata riscontrata una bassa incidenza di anomalie scheletriche (vedere «Dati preclinici, Tossicità riproduttiva»).
L'esposizione sistemica a Susvimo è bassa dopo la somministrazione tramite l'impianto Contivue, ma, dato il suo meccanismo d'azione, Susvimo deve essere considerato potenzialmente teratogeno ed embriotossico/fetotossico. Prima di iniziare la terapia con Susvimo, nelle donne in età fertile è necessario escludere l'eventuale presenza di una gravidanza. Susvimo è sconsigliato durante la gravidanza, a meno che il beneficio atteso non superi il potenziale rischio per il feto. L'impianto Contivue può essere lavato con soluzione fisiologica nelle pazienti in gravidanza utilizzando un ago per il refill.
Parto
La sicurezza dell'uso di Susvimo durante il travaglio e il parto non è stata studiata.
Allattamento
Non è noto se Susvimo sia escreto nel latte materno umano. Non sono stati condotti studi per valutare gli effetti di Susvimo sulla produzione del latte o della sua presenza nel latte materno.
Dal momento che molti medicamenti passano nel latte materno ed esiste la possibilità di assorbimento e di un impatto dannoso sulla crescita e lo sviluppo del lattante, l'utilizzo di Susvimo durante l'allattamento è sconsigliato.
Fertilità
Non sono stati condotti studi sugli effetti di ranibizumab sulla fertilità e non è noto se ranibizumab possa influire sulla capacità riproduttiva. A causa del meccanismo d'azione anti-VEGF del ranibizumab, il trattamento con Susvimo può comportare un rischio per la fertilità (vedere «Dati preclinici, Tossicità riproduttiva»).
Contraccezione
Le donne in età fertile devono usare metodi contraccettivi affidabili durante il trattamento con Susvimo e per 12 mesi dopo l'ultima dose (dopo l'ultimo refill).
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
Susvimo, l'impianto Contivue, le procedure relative all'impianto e gli esami ad esse associati hanno un effetto moderato sulla capacità di guidare veicoli o sull'impiego di macchine.
A seguito delle procedure associate all'impianto e delle relative visite oculistiche, la vista dei pazienti potrebbe risultare temporaneamente ridotta. I pazienti non devono mettersi al volante di un veicolo né utilizzare macchinari fino a quando non sarà possibile rimuovere la protezione oculare e non sarà stata recuperata la funzione visiva (vedere «Effetti indesiderati»).
Effetti indesiderati
Riassunto del profilo di sicurezza
Il profilo di sicurezza di Susvimo è stato valutato su 577 pazienti affetti da AMD neovascolare, 248 dei quali hanno ricevuto ranibizumab 100 mg/ml somministrato per via intravitreale tramite l'impianto Contivue nell'ambito dello studio di omologazione (ARCHWAY).
Il profilo di sicurezza comprende quindi gli effetti indesiderati associati a Susvimo, all'impianto Contivue, alle procedure di riempimento iniziale, di refill e di rimozione dell'impianto.
In questa popolazione combinata di pazienti si è osservato che:
- gli effetti indesiderati più frequenti (≥10%) in generale erano: emorragia congiuntivale (72,1%), iperemia congiuntivale (25,6%), irite (24,8%), dolore oculare (20,6%), cataratta (18,5%), bozza congiuntivale/bozza congiuntivale con perdite (14,7%), «mosche volanti» (miodesopsia) (13,2%) e cefalea (11,6%);
- gli effetti indesiderati più frequenti (≥10%) nella fase postoperatoria (entro 37 giorni dal primo impianto) erano: emorragia congiuntivale (65,9%), iperemia congiuntivale (21,5%), irite (20,8%) e dolore oculare (12,0%);
- gli effetti indesiderati gravi più frequenti (≥1%) in generale erano: dislocazione del setto (9,5%), erosione congiuntivale (4,5%), endoftalmite (2,6%), bozza congiuntivale/bozza congiuntivale con perdite (1,9%), dislocazione dell'impianto (1,9%), retrazione congiuntivale (1,7%) e distacco retinico (1,0%);
- gli effetti indesiderati (≥0,5%) che hanno portato alla rimozione dell'impianto erano: dislocazione del setto (4,9%), erosione congiuntivale (1,6%), retrazione congiuntivale (1,0%), endoftalmite (1,0%) e dislocazione dell'impianto (0,9%).
Tabella riassuntiva degli effetti indesiderati osservati negli studi clinici
Gli effetti indesiderati osservati negli studi clinici (tabella 2) sono riportati secondo la classificazione sistemica organica MedDRA. La categoria di frequenza relativa ad ogni effetto indesiderato è riportata sulla base delle seguenti convenzioni: molto comune (≥1/10), comune (da ≥1/100 a < 1/10), non comune (da ≥1/1000 a < 1/100), raro (da ≥1/10'000 a < 1/1000), molto raro (<1/10'000).
Tabella 2: Riassunto degli effetti indesiderati nei pazienti trattati con Susvimo negli studi clinici
| Classificazione sistemica organica MedDRA | Susvimo Tutti i gradi (%) N = 577 | Categoria di frequenza |
| Patologie dell'occhio | ||
| Emorragia congiuntivale | 72,1 | Molto comune |
| Iperemia congiuntivale | 25,6 | Molto comune |
| Irite1 | 24,8 | Molto comune |
| Dolore oculare | 20,6 | Molto comune |
| Cataratta2 | 18,5 | Molto comune |
| Bozza congiuntivale/bozza congiuntivale con perdite3 | 14,7 | Molto comune |
| «Mosche volanti» (miodesopsia) | 13,2 | Molto comune |
| Emorragia retinica | 9,2 | Comune |
| Sensazione di corpo estraneo negli occhi | 8,8 | Comune |
| Erosione congiuntivale | 7,8 | Comune |
| Irritazione oculare | 7,6 | Comune |
| Emorragia nel corpo vitreo | 7,5 | Comune |
| Ipotonia oculare | 6,9 | Comune |
| Distacco del corpo vitreo | 6,9 | Comune |
| Visione offuscata | 6,6 | Comune |
| Edema congiuntivale | 6,4 | Comune |
| Blefarite | 6,2 | Comune |
| Abrasione corneale4 | 5,7 | Comune |
| Ptosi | 5,2 | Comune |
| Edema corneale | 4,3 | Comune |
| Prurito oculare | 4,3 | Comune |
| Riduzione dell'acuità visiva | 4,0 | Comune |
| Retrazione congiuntivale | 3,5 | Comune |
| Riduzione della pressione intraoculare | 3,5 | Comune |
| Assottigliamento della sclera | 2,9 | Comune |
| Endoftalmite5 | 2,8 | Comune |
| Patologia della cornea6 | 2,6 | Comune |
| Aumento della lacrimazione | 2,6 | Comune |
| Disturbi oculari | 2,6 | Comune |
| Fotofobia | 2,6 | Comune |
| Congiuntivite | 2,4 | Comune |
| Dislocazione dell'impianto | 2,4 | Comune |
| Edema palpebrale | 2,4 | Comune |
| Dolori conseguenti all'intervento | 2,3 | Comune |
| Vitreite | 2,1 | Comune |
| Distacco della coroide | 1,7 | Comune |
| Ecchimosi | 1,7 | Comune |
| Ifemia | 1,7 | Comune |
| Iridociclite | 1,7 | Comune |
| Assottigliamento della congiuntiva | 1,4 | Comune |
| Emissione di secrezioni dall'occhio | 1,4 | Comune |
| Adesioni dell'iride | 1,4 | Comune |
| Distacco retinico7 | 1,4 | Comune |
| Alterazione della congiuntiva | 0,9 | Non comune |
| Opacizzazione del materiale dell'impianto8 | 0,9 | Non comune |
| Iperemia sclerale | 0,9 | Non comune |
| Complicazione della sutura | 0,9 | Non comune |
| Disturbi dopo l'intervento | 0,7 | Non comune |
| Lacerazione retinica | 0,7 | Non comune |
| Fibrosi nella sede dell'impianto | 0,5 | Non comune |
| Ispessimento della capsula di Tenone | 0,5 | Non comune |
| Disturbi nella sede di somministrazione9 | 0,3 | Non comune |
| Corpo estraneo nell'occhio | 0,3 | Non comune |
| Gonfiore dopo l'intervento | 0,2 | Non comune |
| Traumatismi, intossicazioni e complicazioni da procedura | ||
| Cefalea | 11,6 | Molto comune |
| Nausea | 7,3 | Comune |
| Vomito | 2,4 | Comune |
| Problemi di prodotto | ||
| Dislocazione del setto10 | 9,9 | Comune |
1 Irite: comprende irite, stato di irritazione della camera anteriore e cellule nella camera anteriore.
2 Cataratta: comprende cataratta, cataratta nucleare, cataratta corticale, cataratta subcapsulare e cataratta traumatica.
3 Bozza congiuntivale/bozza congiuntivale con perdite: comprende bozza congiuntivale, bozza con perdite nella congiuntiva, cisti congiuntivale e cisti nel sito dell'impianto.
4 Abrasione corneale: comprende abrasione corneale e colorazione vitale della cornea.
5 Negli studi clinici, il trattamento dell'endoftalmite prevedeva, oltre alla terapia standard, un lavaggio del contenuto dell'impianto con 100 µl di vancomicina (1,0 mg), con o senza lavaggio preliminare con soluzione fisiologica.
6 Patologia della cornea: comprende patologia della cornea e patologia dell'endotelio corneale.
7 Distacco retinico: comprende distacco retinico, distacco retinico regmatogeno e distacco retinico trazionale.
8 Opacizzazione del materiale dell'impianto: descritta come opacità dell'impianto di eziologia sconosciuta.
9 Disturbi nella sede di somministrazione: descritti come irritazione/disturbi nel punto di inserimento dell'ago per il refill.
10 Dislocazione del setto: un tipo di danno all'impianto in cui il setto si sposta all'interno del corpo dell'impianto. La frequenza delle dislocazioni del setto è stata calcolata sulla base dei pazienti sottoposti a impianto negli studi clinici condotti con Susvimo.
Descrizione di specifici effetti indesiderati
Emorragia nel corpo vitreo
Nel braccio Susvimo, il 7,5% (43/577) dei pazienti ha riferito un'emorragia nel corpo vitreo dell'occhio oggetto dello studio. Secondo un sistema di valutazione funzionale, nella maggior parte dei casi (in 31 pazienti su 43) si trattava di eventi di grado 1 o 2 (peggioramento della migliore acuità visiva corretta [BCVA] di ≤15 lettere [grado 1] o di 16–30 lettere [grado 2] rispetto all'ultima visita). Nella maggior parte dei casi (in 34 pazienti su 43), gli eventi correlati alle emorragie nel corpo vitreo si sono risolti spontaneamente.
Nella fase postoperatoria, il 4,5% (26/577) dei pazienti ha riferito episodi di emorragia nel corpo vitreo. In questa fase, 14 pazienti su 26 hanno segnalato emorragie nel corpo vitreo di grado 1 e 5 pazienti su 26 hanno segnalato emorragie di grado 2.
Bozza congiuntivale/bozza congiuntivale con perdite
Nel braccio Susvimo, il 14,7% (85/577) dei pazienti ha riferito la presenza di una bozza o una bozza con perdite nella congiuntiva dell'occhio oggetto dello studio. Il 5,0% (29/577) dei pazienti ha segnalato tali eventi nella fase postoperatoria. Nella maggior parte dei pazienti, gli eventi di bozza congiuntivale/bozza congiuntivale con perdite sono stati di entità lieve (71/85 pazienti) o moderata (10/85 pazienti).
Erosione congiuntivale
Nel braccio Susvimo, il 7,8% (45/577) dei pazienti ha riferito un'erosione della congiuntiva nell'occhio oggetto dello studio. Lo 0,3% (2/577) dei pazienti ha segnalato tali eventi nella fase postoperatoria. Nella maggior parte dei pazienti l'erosione congiuntivale è stata lieve (14/45 pazienti) o moderata (21/45 pazienti). 7 pazienti su 45 hanno interrotto il trattamento con Susvimo a causa dell'erosione congiuntivale.
Retrazione congiuntivale
Nel braccio Susvimo, il 3,5% (20/577) dei pazienti ha riferito una retrazione congiuntivale nell'occhio oggetto dello studio. Lo 0,7% (4/577) dei pazienti ha segnalato tali eventi nella fase postoperatoria. Nella maggior parte dei pazienti la retrazione congiuntivale era lieve (9 pazienti su 20) o moderata (9 pazienti su 20). In 6 pazienti su 20 l'impianto è stato rimosso a causa della retrazione congiuntivale.
Endoftalmite
Nel braccio Susvimo, il 2,8% (16/577) dei pazienti ha riferito un'endoftalmite nell'occhio oggetto dello studio. L'endoftalmite in questi pazienti era di entità moderata (4/16 pazienti) o grave (12/16 pazienti). Di questi pazienti, 8 su 16 hanno riferito una retrazione o un'erosione congiuntivale precedente o concomitante, mentre in 6 pazienti su 16 l'impianto è stato rimosso a causa dell'endoftalmite. 8 pazienti su 16 hanno interrotto il trattamento con Susvimo a causa dell'endoftalmite.
Distacco retinico
Nel braccio Susvimo, l'1,4% (8/577) dei pazienti ha riferito un distacco retinico nell'occhio oggetto dello studio. Lo 0,3% (2/577) dei pazienti ha segnalato tali eventi nella fase postoperatoria. Tutti i casi di distacco retinico segnalati dai pazienti erano gravi.
Dislocazione dell'impianto
Nel braccio Susvimo, il 2,4% (14/577) dei pazienti ha riferito una dislocazione dell'impianto nell'occhio oggetto dello studio. La maggior parte degli eventi segnalati con dislocazione dell'impianto era di entità da moderata a grave. In 5 dei 14 pazienti l'impianto è stato rimosso e 8 su 14 hanno interrotto il trattamento con Susvimo.
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-benefico del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
Sulla base del volume di riempimento dell'impianto Contivue pari a 0,02 ml, la quantità massima di Susvimo che può essere iniettata nell'impianto inizialmente e successivamente reintegrata è di circa 2 mg. Sono state somministrate dosi di ranibizumab fino a 2 mg tramite iniezione intravitreale. Gli effetti indesiderati osservati con la dose intravitreale di 2 mg erano in linea con quelli riportati negli studi clinici con una dose intravitreale di ranibizumab pari a 0,5 mg.
Proprietà/Effetti
Codice ATC
S01LA04
Meccanismo d'azione
Ranibizumab è un frammento di un anticorpo monoclonale ricombinante umanizzato diretto contro il fattore di crescita endoteliale vascolare A umano (VEGF-A). Si lega con elevata affinità a tutte le isoforme biologicamente attive del VEGF-A (ad esempio VEGF110, VEGF121 e VEGF165), impedendo così il legame del VEGF-A ai suoi recettori VEGFR-1 e VEGFR-2.
Il legame del VEGF-A con i suoi recettori induce la proliferazione delle cellule endoteliali e la neovascolarizzazione, nonché la permeabilità vascolare, che possono contribuire alla progressione della forma neovascolare della degenerazione maculare senile.
Farmacodinamica
La fuoriuscita di sangue e liquido da una neovascolarizzazione coroidale (CNV) può causare un ispessimento o un edema della retina e/o un'emorragia all'interno o sotto la retina. Questo può portare a una perdita della vista. Nello studio Archway sono stati misurati, come parametri anatomici, lo spessore della retina direttamente nella fovea (Center Point Thickness, CPT) e nella zona centrale della fovea (Central Subfield Thickness, CST). La CPT viene valutata dalla membrana limitante interna [MLI] fino all'epitelio pigmentato retinico, mentre la CST viene valutata dalla MLI fino alla membrana di Bruch.
Nella settimana 36 è stata osservata una variazione media aggiustata dello spessore CPT comparabile nel braccio Susvimo e nel braccio dei pazienti trattati con ranibizumab intravitreale (5,4 micrometri vs 2,6 micrometri). Ciò corrispondeva a una differenza tra le medie aggiustate pari a 2,8 micrometri (IC al 95,03%: -6,2; 11,9) tra i due bracci. Nella settimana 36 è stata osservata una variazione media aggiustata dello spessore CST comparabile nel braccio Susvimo e nel braccio dei pazienti trattati con ranibizumab intravitreale (10,3 micrometri vs 4,4 micrometri). Ciò corrispondeva a una differenza tra le medie aggiustate pari a 5,9 micrometri (IC al 95,03%: -2,9; 14,7) tra i due bracci.
Efficacia clinica
L'efficacia clinica e la sicurezza di Susvimo e dell'impianto Contivue sono state valutate nell'ambito di uno studio clinico randomizzato, in aperto, controllato con trattamento attivo (Archway [GR40548]), con mascheramento per il valutatore degli esiti visivi, condotto su pazienti affetti da AMD neovascolare. In questo studio sono stati arruolati e trattati complessivamente 415 pazienti (248 nel braccio Susvimo e 167 nel braccio con ranibizumab intravitreale).
Ai pazienti era stata diagnosticata, nei 9 mesi precedenti lo screening, una CNV maculare di qualsiasi tipo associata all'AMD neovascolare e, nei 6 mesi precedenti lo screening, erano state somministrate loro ≥3 dosi di farmaci anti-VEGF per via intravitreale nell'occhio oggetto dello studio. Durante la visita di screening, ai pazienti è stata somministrata un'ulteriore iniezione intravitreale di 0,5 mg di ranibizumab, se negli ultimi 6 mesi avevano ricevuto solo 3 dosi di farmaci anti-VEGF per via intravitreale e/o se l'ultimo trattamento ricevuto prima dello screening non consisteva in 0,5 mg di ranibizumab. Ogni paziente aveva mostrato una risposta documentata ai farmaci anti-VEGF intravitreali, secondo la seguente definizione: riduzione complessiva dell'attività di malattia dell'AMD neovascolare rilevata mediante Spectral Domain OCT (tomografia a coerenza ottica, SD-OCT) e acuità visiva stabile o migliorata.
I pazienti sono stati randomizzati in rapporto 3:2 alla somministrazione continua di Susvimo tramite l'impianto ogni 24 settimane oppure a iniezioni intravitreali di 0,5 mg di ranibizumab ogni 4 settimane. I pazienti randomizzati al braccio Susvimo potevano ricevere un trattamento supplementare con 0,5 mg di ranibizumab mediante iniezione intravitreale nelle settimane 16, 20, 40, 44, 64, 68, 88 e 92, a causa di un'attività della AMD neovascolare e qualora fosse soddisfatto uno dei seguenti criteri: peggioramento di 15 lettere del valore migliore registrato nello studio della migliore acuità visiva corretta (Best Corrected Visual Acuity, BCVA), aumento di 150 micrometri del valore CST più basso registrato nello studio oppure peggioramento del valore BCVA più alto di 10 lettere in combinazione con un aumento del valore CST più basso di 100 micrometri.
Prima del trattamento previsto dallo studio, i pazienti del braccio Susvimo e del braccio trattato con ranibizumab intravitreale hanno ricevuto 4 dosi (valore mediano) di principi attivi anti-VEGF per via intravitreale nell'occhio oggetto dello studio. La variazione media dell'acuità visiva nell'occhio oggetto dello studio, dalla diagnosi di AMD neovascolare fino al basale, è stata di +11,3 lettere sulla scala ETDRS (Early Treatment Diabetic Retinopathy Study). Nel braccio Susvimo, il 98,4%, il 94,6%, il 94,8% e il 94,7% dei pazienti valutati in merito a un trattamento complementare non ha ricevuto alcun trattamento complementare rispettivamente nel primo, secondo, terzo e quarto intervallo terapeutico.
Per quanto riguarda l'endpoint primario di efficacia, ovvero la variazione del punteggio BCVA rispetto al valore basale, calcolata come media tra la settimana 36 e la settimana 40, è emerso che Susvimo è equivalente e non inferiore alle iniezioni intravitreali di ranibizumab somministrate ogni 4 settimane. Nella tabella 3 e nella figura 1 sono riportati i risultati dettagliati relativi all'efficacia.
Tabella 3: Risultati relativi all'acuità visiva nello studio Archway (GR40548)
| Indicatore di risultato* | Susvimo 100 mg/ml n = 248 | 0,5 mg di ranibizumab per via intravitreale n = 167 | Differenza (IC 95%)** |
| Variazione media aggiustata del punteggio BCVA, calcolata come media tra la settimana 36 e la settimana 40, rispetto al valore iniziale | 0,2 | 0,5 | -0,3 (-1,7; 1,1)*** |
| Variazione media aggiustata del punteggio BCVA, calcolata come media tra la settimana 44 e la settimana 48, rispetto al valore iniziale | 0,0 | 0,2 | -0,2 (-1,8; 1,3)**** |
| Variazione media aggiustata del punteggio BCVA, calcolata come media tra la settimana 88 e la settimana 92, rispetto al valore iniziale | -1,1 | -0,5 | -0,6 (-2,5; 1,3)**** |
| Percentuale aggiustata di pazienti con un punteggio BCVA di 69 lettere (equivalente a circa 20/40 nella scala di Snellen) o superiore, calcolata come media tra la settimana 36 e la settimana 40 | 80,7% | 82,1% | -1,4% (-7,4%, 4,5%) |
| Percentuale aggiustata di pazienti con un peggioramento del punteggio BCVA inferiore a 10 lettere, calcolata come media tra la settimana 36 e la settimana 40, rispetto al valore basale | 95,1% | 95,1% | -0,0% (-4,2%, 4,3%) |
BCVA = Best Corrected Visual Acuity (migliore acuità visiva corretta)
* Misurazione della BCVA mediante tabella alfabetica dell'ETDRS.
** Tutte le stime sono stime aggiustate, calcolate sulla base del metodo MMRM (modelli misti per misurazioni ripetute) per le variabili continue o utilizzando la ponderazione di Cochran-Mantel-Haenszel per le variabili binarie.
Braccio Susvimo – braccio con somministrazione intravitreale di ranibizumab. 95% è un arrotondamento dell'intervallo di confidenza del 95,03%; l'errore di tipo 1 è stato aggiustato per la verifica intermedia della sicurezza.
*** Il valore di non inferiorità era pari a -4,5 lettere. I limiti di equivalenza erano di ±4,5 lettere. La non inferiorità era verificata anche con un valore soglia di -3,9 lettere (endpoint secondario principale).
**** Il valore di non inferiorità era pari a -3,9 lettere come endpoint secondario principale.
Fig. 1: Variazione media aggiustata della BCVA nell'occhio oggetto dello studio fino alla settimana 96 inclusa rispetto al valore basale nello studio Archway (GR40548)*
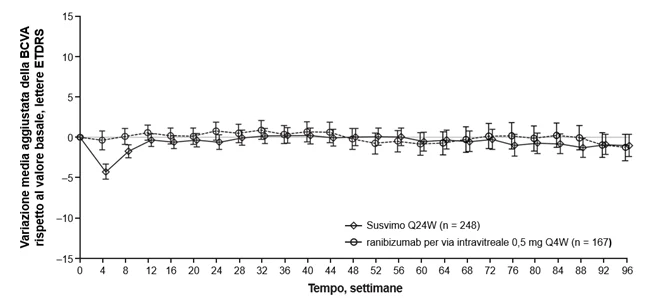
Q24W = ogni 24 settimane; Q4W = ogni 4 settimane
* Diminuzione della BCVA nella quarta settimana durante la fase di recupero postoperatorio.
Le analisi della variazione del punteggio BCVA rispetto al valore basale, calcolata come media tra la 36ª e la 40ª settimana, in base all'età, al sesso, al numero di precedenti iniezioni intravitreali di anti-VEGF e al punteggio BCVA al basale, e le analisi in base all'età e al sesso per quanto riguarda lo spessore retinico misurato direttamente nella fovea alla settimana 36, hanno fornito risultati coerenti.
Pazienti anziani
Nello studio pivotale, il 90% (222 su 248) dei pazienti randomizzati e trattati con Susvimo aveva un'età ≥65 anni e circa il 57% (141 su 248) dei pazienti aveva un'età ≥75 anni. Non sono state riscontrate differenze nell'efficacia e nella sicurezza del trattamento con l'aumentare dell'età (vedere «Istruzioni posologiche speciali» e «Farmacocinetica, Cinetica di gruppi di pazienti speciali»).
Pazienti pediatrici
La sicurezza e l'efficacia non sono state studiate in pazienti pediatrici di età inferiore ai 18 anni.
Ulteriori informazioni
Immunogenicità
Come per tutte le proteine terapeutiche, esiste la possibilità di una risposta immunitaria a Susvimo. La rilevazione di una reazione immunitaria dipende in larga misura dalla sensibilità, dalla specificità e dalla tolleranza ai medicamenti del test. Inoltre, la frequenza osservata di positività agli anticorpi in un test può essere influenzata da diversi fattori, quali ad esempio la metodologia del test, la manipolazione dei campioni, il momento del prelievo, la terapia farmacologica concomitante e la patologia di base. Per questi motivi, il confronto tra l'incidenza di anticorpi contro Susvimo e l'incidenza di anticorpi contro altri medicamenti può essere fuorviante.
Prima del trattamento con Susvimo, sono stati rilevati anticorpi contro ranibizumab nel 2,1% (5 su 243) dei pazienti affetti da AMD neovascolare. Dopo il trattamento con Susvimo, sono stati rilevati anticorpi contro ranibizumab nel 13,4% (33 su 247) dei pazienti.
Non sono state riscontrate differenze clinicamente significative in termini di farmacocinetica, efficacia o sicurezza nei pazienti risultati positivi al test per gli anticorpi anti-ranibizumab.
Farmacocinetica
Assorbimento
L'impianto Contivue consente il rilascio continuo di ranibizumab nel corpo vitreo; tale rilascio diminuisce nel tempo, man mano che la concentrazione di ranibizumab nell'impianto si riduce. Si prevede che le concentrazioni nel corpo vitreo durante il trattamento con Susvimo siano inferiori alle concentrazioni massime e superiori a quelle minime raggiunte con la somministrazione intravitreale mensile di 0,5 mg di ranibizumab.
Distribuzione
Il ranibizumab si distribuisce dal corpo vitreo nell'umore acqueo e nel siero. La concentrazione di ranibizumab diminuisce nell'umore acqueo con un'emivita di circa 15 settimane e nel siero con un'emivita di circa 29 settimane. Ranibizumab non ha mostrato accumulo nel siero in caso di refill ogni 24 settimane.
Dopo l'impianto, la concentrazione sierica massima (Cmax) media (± SD) di ranibizumab era pari a 0,48 (± 0,17) ng/ml e il tempo mediano (intervallo) necessario per raggiungere la concentrazione sierica massima (Tmax) è stato di 26 (1–89) giorni. Dopo il riempimento iniziale e i refill dell'impianto con Susvimo in pazienti affetti da AMD neovascolare, le concentrazioni sieriche massime di ranibizumab erano inferiori alla concentrazione di ranibizumab necessaria per inibire del 50% l'attività biologica del VEGF.
Metabolismo
Il metabolismo di Susvimo non è stato studiato direttamente. Susvimo è un frammento di un anticorpo monoclonale. Gli anticorpi vengono eliminati principalmente mediante catabolismo.
Eliminazione
La farmacocinetica nel corpo vitreo e nel siero dopo un trattamento con Susvimo è caratterizzata da un'eliminazione a velocità limitata, regolata dal rilascio di ranibizumab dall'impianto Contivue (vedere «Farmacocinetica, Assorbimento»).
Cinetica di gruppi di pazienti speciali
Disturbi della funzionalità epatica
Non sono stati effettuati studi formali per valutare la farmacocinetica di Susvimo in pazienti con disturbi della funzionalità epatica.
Disturbi della funzionalità renale
Non sono stati effettuati studi formali per valutare la farmacocinetica di Susvimo in pazienti con disturbi della funzionalità renale. In un'analisi farmacocinetica di popolazione nei pazienti affetti da AMD neovascolare trattati con Susvimo, il 73% (266 su 364) presentava disturbi della funzionalità renale (il 44% lieve [CrCL da 60 a < 90 ml/min], il 27% moderata [CrCL da 30 a < 60 ml/min] e il 2% grave [CrCL < 30 ml/min]). La clearance sistemica di ranibizumab era leggermente inferiore nei pazienti con disturbi della funzionalità renale, ma non in modo clinicamente significativo.
Pazienti anziani
In un'analisi farmacocinetica di popolazione, i pazienti affetti da AMD neovascolare trattati con Susvimo avevano un'età compresa tra i 50 e i 92 anni. L'età non ha avuto un impatto significativo sulla farmacocinetica di Susvimo (ranibizumab).
Bambini e adolescenti
Non sono stati condotti studi per valutare la farmacocinetica di Susvimo in questo gruppo di persone.
Dati preclinici
Tossicità per somministrazione ripetuta
In uno studio di tossicità della durata di 6 mesi condotto su maiali nani, 2,3 mg di ranibizumab per occhio, somministrati tramite l'impianto Susvimo con un unico riempimento o con refill mensili per un totale di sette dosi (primo riempimento dell'impianto durante l'intervento chirurgico più sei refill) è stato ben tollerato dalla maggior parte degli animali. Dopo la somministrazione di dosi singole o multiple tramite l'impianto, sono state riscontrate alterazioni oftalmologiche e istologiche correlate a ranibizumab, che si sono limitate a un'infiammazione oculare dose-dipendente. In un caso, ciò ha comportato che l'animale dovesse essere sottoposto a eutanasia in via straordinaria dopo il quinto refill.
Non è stata riscontrata alcuna tossicità sistemica.
Nei conigli, ranibizumab è risultato ben tollerato dopo una singola iniezione intravitreale a dosi fino a 2,5 mg per occhio. Nei macachi cynomolgus, in seguito a ripetute iniezioni intravitreali di ranibizumab a dosi fino a 2,0 mg/occhio, si è manifestata un'infiammazione oculare reversibile e dose-dipendente. La rilevazione a livello microscopico di infiltrati di cellule infiammatorie nello studio su Susvimo e sull'impianto condotto sui maiali nani e negli studi con iniezione intravitreale nelle scimmie era coerente con una reazione immuno-mediata a ranibizumab (una proteina umanizzata estranea agli animali). Ciò è stato confermato dalla presenza di anticorpi contro ranibizumab negli animali sottoposti al trattamento. Nei pazienti, invece, ciò non è stato osservato.
Genotossicità
Non sono stati condotti studi per determinare il potenziale mutageno di Susvimo.
Cancerogenicità
Non sono stati condotti studi per determinare il potenziale cancerogeno di Susvimo.
Fertilità
Non sono stati condotti studi sulla fertilità negli animali per valutare l'effetto di ranibizumab somministrato tramite l'impianto Contivue.
Sebbene negli studi condotti sulle scimmie con somministrazione ripetuta di ranibizumab per via intravitreale non siano stati riscontrati effetti sui tessuti riproduttivi, l'inibizione del VEGF nei tessuti riproduttivi femminili potrebbe potenzialmente compromettere la fertilità.
Tossicità riproduttiva
Non sono stati condotti studi sulla tossicità riproduttiva e dello sviluppo con ranibizumab somministrato tramite l'impianto Contivue.
È stato condotto uno studio sulla tossicità embrio-fetale di ranibizumab somministrato per via intravitreale a scimmie cynomolgus gravide. A partire dal 20° giorno di gestazione fino al 62° giorno di gestazione, alle femmine gravide sono state somministrate iniezioni intravitreali di ranibizumab ogni 14 giorni, in dosi di 0, 0,125 e 1 mg/occhio. Nei feti degli animali trattati con 1 mg di ranibizumab per occhio, si sono manifestate, con bassa incidenza, anomalie scheletriche, tra cui un'ossificazione incompleta e/o irregolare delle ossa del cranio, della colonna vertebrale e degli arti posteriori, nonché costole soprannumerarie accorciate. La dose di 1 mg/occhio ha determinato concentrazioni sieriche di ranibizumab fino a 18 volte superiori alla Cmax misurata nell'uomo dopo il trattamento di un singolo occhio con Susvimo.
Alla dose più bassa di 0,125 mg/occhio, che ha determinato concentrazioni di valle corrispondenti a quelle riscontrate nell'uomo dopo il trattamento di un occhio con Susvimo, non si sono verificate anomalie scheletriche. Non sono stati riscontrati effetti sul peso o sulla struttura della placenta e non sono state rilevate tossicità nella madre né embriotossicità.
L'esposizione sistemica a Susvimo è bassa dopo la somministrazione tramite l'impianto Contivue, ma, dato il suo meccanismo d'azione, Susvimo deve essere considerato potenzialmente teratogeno ed embriotossico/fetotossico.
Altre indicazioni
Incompatibilità
Non sono state riscontrate incompatibilità tra Susvimo e materiali quali il poliacrilico, la poliammide, il polipropilene, il policarbonato o il polietilene.
Susvimo non deve essere miscelato o diluito con altri medicamenti.
Stabilità
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore.
Indicazioni particolari concernenti l'immagazzinamento
Conservare in frigorifero (2–8 °C).
Non congelare. Non agitare.
Conservare il contenitore nella scatola originale per proteggere il contenuto dalla luce.
Tenere fuori dalla portata dei bambini.
Indicazioni per la manipolazione
Il flaconcino non aperto può essere conservato per un massimo di 24 ore a una temperatura compresa tra 9 °C e 30 °C prima dell'uso.
Prima del riempimento iniziale, dell'impianto, del refill e della rimozione dell'impianto Contivue, è necessario tenere conto delle istruzioni per l'uso del produttore relative alle procedure di riempimento iniziale e impianto, di refill e di rimozione dell'impianto.
Durante la preparazione e la manipolazione del flaconcino contenente Susvimo, nonché durante il riempimento e il refill dell'impianto Contivue, è necessario attenersi a rigorose procedure asettiche.
I flaconcini di Susvimo devono essere ispezionati visivamente prima della somministrazione per escludere la presenza di particelle e alterazioni del colore. Susvimo è una soluzione da limpida a leggermente opalescente, da incolore a marrone chiaro. Susvimo non deve essere utilizzato se il medicinale contiene particelle solide o presenta torbidità o alterazioni di colore.
Il contenuto del flaconcino e gli aghi per il riempimento iniziale e il refill sono forniti sterili e sono esclusivamente monouso. I componenti non devono essere trattati, risterilizzati o riutilizzati. Susvimo non deve essere utilizzato se uno dei componenti è danneggiato o rotto oppure se la sua sterilità non è più garantita.
Smaltimento di medicamenti non usati/scaduti
La dispersione di medicamenti nell'ambiente deve essere ridotta al minimo. I medicamenti non devono essere smaltiti nelle acque di scarico. Lo smaltimento con i rifiuti domestici deve essere evitato.
Per l'impiego e lo smaltimento di siringhe e altri dispositivi medici taglienti bisogna attenersi rigorosamente alla seguente indicazione:
- Tutti gli aghi e le siringhe usati vanno raccolti in un contenitore per rifiuti taglienti (contenitore monouso non perforabile).
Il medicamento non utilizzato e/o i materiali di scarto devono essere smaltiti secondo le prescrizioni locali.
Numero dell'omologazione
70522 (Swissmedic).
Confezioni
Susvimo 39,5 mg/0,395 ml, soluzione iniettabile in flaconcino: 1 [B]
Titolare dell’omologazione
Roche Pharma (Svizzera) SA, Basilea.
Stato dell'informazione
Giugno 2026.