


Informazione professionale - Ambelvist
Composizione
Principi attivi
Gadoquatranum
Sostanze ausiliarie
Calcobutrolum, acidum hydrochloridum (per la regolazione del pH), natrii chloridum, trometamolum, aqua ad iniectabile.
Contenuto massimo di sodio per ml: 1,235 mg (equivalenti a 0,0005373 mmol)
Forma farmaceutica e quantità di principio attivo per unità
Soluzione iniettabile per uso endovenoso in siringa preriempita, flacone o flaconcino.
Soluzione limpida, incolore o di colore giallo pallido.
1 ml contiene 257,9 mg di gadoquatrane, equivalenti a 0,1 mmol di gadoquatrane e 62,9 mg di gadolinio.
Tabella 1: Sintesi delle forme farmaceutiche e delle quantità di principio attivo
| Siringhe preriempite | Flaconcino | Flacone | |||
| Confezione [ml] | 7,5 | 10 | 15 | 30 | 65 |
| Gadoquatrane [mg] | 1934,3 | 2579 | 3868,5 | 7737 | 16'763,5 |
| Gadoquatrane [mmol] | 0,75 | 1 | 1,5 | 3 | 6,5 |
| Osmolalità a 37 °C [mOsmol/kg] | 270-370 | ||||
| pH | 6,9-7,9 | ||||
| Viscosità a 20 °C [mPa·s] | 2,55 | ||||
| Viscosità a 37 °C [mPa·s] | 1,76 | ||||
Indicazioni/Possibilità d'impiego
Ambelvist è un medicamento per uso diagnostico.
Ambelvist è indicato per l'intensificazione del contrasto nella tomografia a risonanza magnetica (TRM) in pazienti adulti e pediatrici a partire dai 12 anni, al fine di individuare e visualizzare patologie note o sospette nel sistema nervoso centrale (SNC) e nel corpo (cfr. le rubriche «Avvertenze e misure precauzionali» ed «Efficacia clinica»).
Ambelvist deve essere utilizzato solo nei casi in cui siano necessarie informazioni diagnostiche che non possano essere ottenute mediante tomografia a risonanza magnetica (TRM) senza mezzo di contrasto.
Posologia/Impiego
Modo di somministrazione
Questo medicamento è destinato esclusivamente all'uso endovenoso.
La somministrazione endovenosa deve essere seguita da un lavaggio con soluzione di cloruro di sodio allo 0,9%. A seconda del protocollo di imaging e dell'organo esaminato, l'esame con TRM può iniziare immediatamente dopo l'iniezione.
Si raccomanda di somministrare Ambelvist preferibilmente con il paziente in posizione supina.
Dopo la somministrazione, il paziente deve essere tenuto sotto osservazione per almeno mezz'ora, poiché l'esperienza con altri mezzi di contrasto contenenti gadolinio (GBCA) indica che la maggior parte degli effetti indesiderati si verifica in questo arco di tempo (cfr. la rubrica «Avvertenze e misure precauzionali»).
Per le indicazioni relative alla manipolazione del medicamento prima della somministrazione, cfr. la rubrica «Indicazioni per la manipolazione».
Schema posologico
La dose deve essere calcolata in base al peso corporeo del paziente e non deve superare la dose raccomandata per chilogrammo di peso corporeo riportata in questo paragrafo. In linea di principio, utilizzare la dose minima possibile che, alla luce delle conoscenze scientifiche attuali e delle apparecchiature disponibili, garantisca un'intensificazione di contrasto sufficiente ai fini diagnostici.
Per ogni esame TRM si raccomanda l'iniezione endovenosa di una dose di 0,1 ml di Ambelvist per kg di peso corporeo (p.c.) (cfr. la rubrica «Avvertenze e misure precauzionali»). Ciò equivale a 0,01 mmol di gadoquatrane per kg di peso corporeo o a 0,04 mmol di gadolinio (Gd) per kg di peso corporeo.
Tabella 2: Schema posologico
| Quantità somministrata di Ambelvist | Dose di gadoquatrane | Dose di gadolinio |
| 0,1 ml per kg di peso corporeo | 0,01 mmol per kg di peso corporeo | 0,04 mmol per kg di peso corporeo |
Prima della somministrazione di Ambelvist, si raccomanda di accertare l'eventuale presenza di una disfunzione renale e/o di asma bronchiale, dermatite atopica e/o gravi reazioni allergiche o anafilattoidi/anafilattiche mediante anamnesi e/o esami di laboratorio.
Durante la somministrazione dei mezzi di contrasto è necessario rispettare le norme igieniche generali per le soluzioni sterili (cfr. «Altre indicazioni»).
Istruzioni posologiche speciali
Bambini e adolescenti
Ambelvist non è omologato per essere impiegato nei bambini di età inferiore ai 12 anni. Per questo gruppo di età sono disponibili dati limitati (cfr. le rubriche «Proprietà/effetti», «Effetti indesiderati», «Farmacocinetica»). Non può essere indicata alcuna posologia raccomandata per questo gruppo di età.
Pazienti anziani
Non sono necessari aggiustamenti della dose.
Pazienti con disturbi della funzionalità epatica
Non sono necessari aggiustamenti della dose.
Pazienti con disturbi della funzionalità renale
Non sono necessari aggiustamenti della dose (cfr. la rubrica «Avvertenze e misure precauzionali»).
Controindicazioni
Ipersensibilità al principio attivo o a una delle sostanze ausiliarie.
Non deve essere somministrato per via subaracnoidea (o epidurale).
Avvertenze e misure precauzionali
Nausea e vomito sono effetti collaterali notoriamente associati all'uso dei mezzi di contrasto. Pertanto, nelle 2 ore circa che precedono l'esame, i pazienti non devono più assumere cibi solidi o pesanti, per ridurre il rischio di aspirazione in caso di vomito.
Lo stato di digiuno generalmente raccomandato prima della somministrazione di mezzi di contrasto non deve tuttavia portare a disturbi metabolici nei pazienti (ad es. nei diabetici) o a disidratazione (soprattutto negli anziani).
Rischi associati all'uso intratecale
Ambelvist non deve essere somministrato per via intratecale. Con l'uso intratecale di mezzi di contrasto contenenti gadolinio (GBCA) sono stati segnalati casi gravi, potenzialmente fatali e fatali, soprattutto associati a reazioni neurologiche (ad es. coma, encefalopatia, crisi convulsive).
Ipersensibilità
Sono state segnalate reazioni di ipersensibilità, compresi eventi avversi gravi potenzialmente letali, in relazione ai mezzi di contrasto contenenti gadolinio, tra cui Ambelvist (cfr. la rubrica «Effetti indesiderati»). Tali reazioni possono essere di tipo allergico (anafilattiche, se gravi) o non allergiche. Possono insorgere immediatamente (entro 60 minuti) o in modo ritardato, sono indipendenti dalla dose, possono verificarsi già dopo la prima somministrazione del medicamento e sono spesso imprevedibili.
Nel programma di sviluppo clinico di Ambelvist non sono stati studiati pazienti con anamnesi di reazioni di ipersensibilità da moderate a gravi ai mezzi di contrasto contenenti gadolinio e/o noto asma bronchiale instabile.
Per poter avviare immediatamente le misure di emergenza, è quindi necessario che, in occasione di ogni esame, oltre a disporre del personale qualificato per la terapia d'emergenza, sia tenuto a disposizione e pronto all'uso il materiale necessario per la rianimazione (ossigeno, adrenalina, antistaminici o altri medicamenti in funzione delle terapie concomitanti, materiale per infusioni, attrezzature per l'intubazione e la ventilazione).
Poiché i primi sintomi compaiono solitamente entro la prima mezz'ora dalla somministrazione (ma non sempre, in quanto sono possibili reazioni ritardate che si manifestano dopo diverse ore o giorni), durante la somministrazione di Ambelvist e per i 30 minuti successivi i pazienti dovrebbero essere monitorati per individuare eventuali segni e sintomi di reazioni di ipersensibilità e, durante tale periodo, dovrebbe essere mantenuto un accesso endovenoso. Durante questo periodo, l'assistenza medica deve essere disponibile in qualsiasi momento.
In caso di reazioni di ipersensibilità, l'iniezione deve essere interrotta immediatamente e devono essere adottate misure terapeutiche adeguate.
Prima dell'uso di Ambelvist, in tutti i pazienti si deve controllare l'anamnesi in merito a reazioni ai mezzi di contrasto, asma bronchiale e/o malattie allergiche. Questi pazienti possono essere maggiormente a rischio di reazioni di ipersensibilità ad Ambelvist.
I sintomi di un asma preesistente possono peggiorare. Nei pazienti con predisposizione allergica, prima di decidere in merito alla somministrazione di Ambelvist si raccomanda un'accurata e obbligatoria valutazione del rapporto beneficio-rischio.
Disturbo della funzionalità renale
Nei pazienti che presentano un grave disturbo della funzionalità renale, il beneficio deve superare il rischio, poiché in questi casi l'eliminazione del mezzo di contrasto è ritardata.
Dal momento che Ambelvist viene escreto per via renale, nei pazienti con disturbi della funzionalità renale si deve attendere un periodo sufficientemente lungo prima di una nuova somministrazione, per consentire l'eliminazione del mezzo di contrasto dall'organismo. Nei pazienti con disturbi della funzionalità renale lievi e moderati, entro 24 ore è stato escreto nelle urine in media il 90 % o più della dose di Ambelvist somministrata. La PK plasmatica estrapolata nei pazienti con funzionalità renale fortemente compromessa non ha evidenziato differenze rispetto ad altri GBCA macrociclici extracellulari; pertanto, si prevede che l'escrezione urinaria avvenga con un ritardo di diversi giorni, a seconda del grado di disfunzione renale (cfr. anche «Farmacocinetica»).
Ambelvist può essere eliminato dall'organismo mediante emodialisi. Nel programma di sviluppo clinico di Ambelvist sono stati esclusi i pazienti con grave insufficienza renale (eGFR <30mL/min/1,73 m2) o insufficienza renale acuta (indipendentemente dall'eGFR) (cfr. la rubrica «Efficacia clinica»).
Fibrosi sistemica nefrogenica
Sono stati segnalati casi di fibrosi sistemica nefrogenica (NSF) associata all'uso di alcuni mezzi di contrasto contenenti gadolinio in pazienti con gravi disturbi acuti o cronici della funzionalità renale (GFR < 30 ml/min/1,73 m2). I pazienti che si sottopongono a trapianto di fegato sono particolarmente a rischio, poiché l'incidenza di insufficienza renale acuta è elevata in questo gruppo.
Poiché con Ambelvist sussiste la possibilità di NSF, nei pazienti con grave compromissione della funzionalità renale e nei pazienti nel perioperatorio di un trapianto di fegato, Ambelvist deve essere utilizzato solo dopo una valutazione del rapporto rischio-beneficio e solo se le informazioni diagnostiche sono di fondamentale importanza e non è possibile ottenerle con una TRM senza intensificazione del contrasto.
Nei pazienti regolarmente sottoposti a emodialisi, un'emodialisi tempestiva dopo la somministrazione di Ambelvist può contribuire a eliminare il medicamento dall'organismo. Non vi sono tuttavia prove a sostegno dell'avvio dell'emodialisi come misura preventiva o come trattamento della NSF nei pazienti che non sono stati precedentemente sottoposti a emodialisi.
Crisi convulsive
Come per altri mezzi di contrasto contenenti gadolinio, è necessaria particolare cautela nei pazienti con soglia convulsiva ridotta. Tutte le attrezzature e i medicamenti necessari per il trattamento delle crisi convulsive durante o dopo la TRM devono essere predisposti e tenuti a disposizione in anticipo.
Stravaso
Durante la somministrazione, l'iniezione endovenosa deve essere monitorata attentamente. In caso di stravaso, interrompere immediatamente l'iniezione. Possono verificarsi reazioni locali nel sito di iniezione che richiedono un trattamento locale e un successivo monitoraggio.
Ritenzione di gadolinio
Dopo la somministrazione di mezzi di contrasto contenenti gadolinio, quest'ultimo può essere ancora rilevabile nel cervello, nelle ossa, nella pelle e in altri organi per un periodo che va da mesi ad anni. La rilevanza clinica di questo aspetto non è nota. Non sono disponibili dati sufficienti provenienti da studi clinici sull'impiego nell'essere umano (nessun dato sul follow-up a lungo termine dopo dosi singole o ripetute, sull'impiego in caso di grave insufficienza renale o insufficienza renale acuta (cfr. anche «Avvertenze e misure precauzionali»)). Pertanto, non è noto se, nell'essere umano, Ambelvist porti a un accumulo paragonabile nei tessuti rispetto ad altri mezzi di contrasto macrociclici contenenti gadolinio.
Malattie dell'apparato cardiocircolatorio
A causa dei dati finora limitati, Ambelvist deve essere usato solo dopo un'attenta valutazione del rapporto rischio-beneficio nei pazienti con gravi malattie cardiovascolari.
Esperienza a lungo termine limitata
Nel programma di sviluppo clinico sono state studiate dosi singole di Ambelvist. Non sono disponibili dati sulla somministrazione ripetuta di Ambelvist e sull'esperienza a lungo termine.
Altri componenti
Ambelvist contiene meno di 1 mmol di sodio (23 mg) per dose (calcolato sulla base della dose media per una persona di 70 kg), cioè è essenzialmente «senza sodio».
Interazioni
Interazioni con altri medicamenti e altre interazioni
Non sono stati effettuati studi clinici d'interazione. Studi non clinici in vivo e in vitro non hanno evidenziato alcun potenziale di interazione con altri medicamenti.
Influsso di altre sostanze sulla farmacocinetica del gadoquatrane
In vitro, il gadoquatrane non è risultato essere un substrato dei trasportatori P-gp, BCRP, OAT1, OAT3, OCT2, MATE1, MATE2-K e MRP2.
Influsso del gadoquatrane sulla farmacocinetica di altre sostanze
In vitro, a concentrazioni terapeutiche, il gadoquatrane non ha mostrato attività inibitoria nei confronti del citocromo P450 (CYP1A1, 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1, 2J2 e 3A4) né dei trasportatori P-gp, BCRP, OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, MATE1, MATE2K, BSEP e MRP2.
Gravidanza, allattamento
Gravidanza
Finora non sono disponibili dati relativi all'uso di Ambelvist in donne in gravidanza.
Dagli studi sugli animali sono emersi segni di tossicità della riproduzione (cfr. la rubrica «Dati preclinici»).
Ambelvist non deve essere usato durante la gravidanza, a meno che le condizioni cliniche della donna non lo rendano necessario.
Allattamento
Non è noto se Ambelvist venga escreto nel latte materno.
Negli studi sugli animali, le concentrazioni di Ambelvist nel latte sono risultate inferiori rispetto a quelle plasmatiche.
I dati in letteratura indicano che i mezzi di contrasto contenenti gadolinio vengono escreti nel latte materno in minime quantità. Attualmente, gli effetti del gadolinio sui lattanti, anche in piccole quantità, non sono noti.
L'allattamento al seno deve essere sospeso per 24 ore dopo la somministrazione di Ambelvist; durante questo periodo, il latte materno deve essere eliminato.
Fertilità
Dagli studi condotti sugli animali non è emerso alcun rischio per la fertilità maschile o femminile (cfr. la rubrica «Dati preclinici»).
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
Ambelvist non ha effetti sulla capacità di guidare veicoli o sulla capacità di utilizzare macchine.
Effetti indesiderati
Riassunto del profilo di sicurezza
L'intero profilo di sicurezza di Ambelvist descritto di seguito si basa su dati aggregati relativi a 749 pazienti adulti partecipanti a studi clinici, compresi studi controllati di fase II e III, ai quali è stata somministrata una singola dose di Ambelvist.
Gli effetti indesiderati più comuni (≥1 %) nei pazienti trattati con Ambelvist sono stati reazioni in sede di iniezione (3,1% vs 1,3% per altri mezzi di contrasto contenenti gadolinio (gruppo del comparatore)), cefalea (2,3 % vs 2,2% nel braccio del comparatore), capogiro (2,1% vs 1,6% nel braccio del comparatore) e ipersensibilità (1,1 % vs 0,7% nel braccio del comparatore).
Elenco tabellare degli effetti indesiderati
Gli effetti indesiderati sono classificati secondo la classificazione sistemica organica MedDRA e la frequenza secondo la seguente convenzione:
Molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1 000, <1/100), raro (≥1/10 000, <1/1 000), molto raro (<1/10 000), frequenza non nota (la frequenza non può essere definita sulla base dei dati disponibili)
All'interno di ciascuna classe di frequenza, gli effetti indesiderati sono elencati in ordine decrescente di gravità.
Tabella 3: Effetti indesiderati osservati in pazienti adulti trattati con Ambelvist in studi clinici
| Classe sistemico-organica | Frequenza | |
| Comune | Non comune | |
| Disturbi del sistema immunitario | Ipersensibilità0 * | |
| Patologie del sistema nervoso | Capogiro Cefalea | Parestesia |
| Patologie gastrointestinali | Nausea, vomito | |
| Patologie generali e condizioni relative alla sede di somministrazione | Reazione in sede di iniezione1,2 | Sensazione di caldo |
0 * L'ipersensibilità comprendeva eritema, prurito, dispnea, eruzione cutanea e orticaria.
1 Le reazioni in sede di iniezione comprendevano ecchimosi in sede di iniezione, sensazione di freddo in sede di iniezione, eritema in sede di iniezione, ematoma in sede di iniezione, dolore in sede di iniezione e tumefazione in sede di iniezione.
2 La maggior parte delle reazioni in sede di iniezione segnalate era associata alla procedura.
Descrizione di specifici effetti indesiderati e informazioni supplementari
Fibrosi sistemica nefrogenica (NSF)
Sono stati segnalati casi di fibrosi sistemica nefrogenica (NSF) associati all'uso di alcuni mezzi di contrasto contenenti gadolinio in pazienti con grave insufficienza renale (cfr. la rubrica «Avvertenze e misure precauzionali»).
Sindrome da distress respiratorio acuto (ARDS) ed edema polmonare
In seguito alla somministrazione di altri mezzi di contrasto contenenti gadolinio sono stati osservati casi di sindrome da distress respiratorio acuto (Acute Respiratory Distress Syndrome, ARDS) ed edema polmonare.
Popolazione pediatrica (0–17 anni)
Uno studio condotto su 93 pazienti pediatrici di età compresa tra 28 giorni e 17 anni ha evidenziato un profilo di sicurezza coerente nei bambini di età < 12 anni e ≥12 anni rispetto agli adulti. In questa popolazione pediatrica oggetto di studio non sono stati individuati rischi specifici per la sicurezza. Complessivamente, in 16 partecipanti pediatrici su 93 (17,2 %), di cui 12 partecipanti di età inferiore ai 12 anni e 4 partecipanti di età pari o superiore ai 12 anni, si è verificato almeno un evento indesiderato associato al trattamento.
L'effetto indesiderato più grave osservato dopo la somministrazione di una singola dose di Ambelvist in 93 pazienti pediatrici e adolescenti è stato un episodio di reazione di ipersensibilità potenzialmente letale, osservato nella fascia di età più giovane < 2 anni.
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-beneficio del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
La massima dose di Ambelvist studiata nell'essere umano (0,05 mmol/kg, con un contenuto di 0,2 mmol di gadolinio/kg di p.c., cioè una dose 5 volte superiore a quella raccomandata) è stata ben tollerata.
Dall'uso clinico non sono stati finora segnalati segni di intossicazione a seguito di un sovradosaggio. Ambelvist può essere eliminato dall'organismo mediante emodialisi (cfr. la rubrica «Farmacocinetica»).
Proprietà/Effetti
Codice ATC
V08CA13
Categoria farmacoterapeutica: mezzi di contrasto paramagnetici
Meccanismo d'azione
Ambelvist è una molecola paramagnetica per la tomografia a risonanza magnetica. È un tetramero contenente 4 complessi macrociclici non ionici di gadolinio e sviluppa un momento magnetico quando posizionato in un campo magnetico.
Il momento magnetico modifica i tassi di rilassamento dei protoni dell'acqua nelle aree circostanti nell'organismo, con conseguente aumento dell'intensità del segnale (luminosità) dei tessuti.
Farmacodinamica
Effetti farmacodinamici
Nella TRM, la visualizzazione dei tessuti normali e patologici dipende in parte dalle variazioni dell'intensità del segnale ad alta frequenza, che si verificano nelle seguenti condizioni:
- Differenze nella densità protonica
- Differenze nei tempi di rilassamento spin-reticolo o longitudinali (T1)
- Differenze nei tempi di rilassamento spin-spin o trasversali (T2)
Ambelvist modifica i tempi di rilassamento T1 e T2 nei tessuti nel campo magnetico dello scanner TRM. La capacità del mezzo di contrasto di modificare il tasso di rilassamento (1/T1 o 1/T2) dei tessuti è definita rilassività (r1 o r2). La rilassività (r1) di Ambelvist è riportata nella Tabella 4. A causa della sua struttura chimica, Ambelvist presenta una rilassività elevata (cfr. Tabella 4). Il complesso composto da 4 singoli chelati di Gd aumenta le dimensioni molecolari, con conseguente rallentamento del movimento rotatorio, cioè riduzione della frequenza di tumbling (τR). La struttura chimica porta inoltre a un'elevata stabilità del complesso, come dimostrato in vitro in condizioni fisiologiche con un metodo bioanalitico altamente sensibile (10 volte più sensibile dei metodi utilizzati finora per analisi simili). Non è stato riscontrato alcun rilascio di gadolinio dal complesso al di sopra della soglia di quantificazione di 0,1 µmol di Gd/l. In condizioni acide (pH 1,2), sono trascorsi circa 28 giorni prima che metà del gadolinio venisse rilasciato dal complesso.
Tabella 4: Rilassività (r1) (l/mmol/s) di Ambelvist, analizzate in vitro in condizioni fisiologiche a 1,5 e 3 T.
| Ambelvist | Rilassività (r1) | |
| 1,5 T | Per molecola | 47,2 |
| Per Gd | 11,8 | |
| 3,0 T | Per molecola | 42 |
| Per Gd | 10,5 | |
Efficacia clinica
Studi clinici
La sicurezza e l'efficacia di Ambelvist sono state valutate in due studi di fase III rilevanti ai fini dell'omologazione condotti su adulti (QUANTI CNS e QUANTI OBR) e in uno studio di fase II condotto su bambini e adolescenti (QUANTI Pediatric).
QUANTI CNS e QUANTI OBR
QUANTI CNS e QUANTI OBR erano studi randomizzati, multicentrici, in doppio cieco, in crossover, con comparatore attivo, ai quali hanno partecipato 715 pazienti adulti. QUANTI CNS si è concentrato sul sistema nervoso centrale (SNC), mentre QUANTI OBR si è concentrato sulle patologie delle regioni del corpo testa, collo, torace, addome, bacino e sistema muscoloscheletrico.
Negli studi clinici condotti su adulti, Ambelvist è stato somministrato alla dose di 0,01 mmol/kg di peso corporeo (p.c.) (0,04 mmol di Gd/kg p.c.) e, a intervalli compresi tra 3 e 14 giorni, è stato confrontato con GBCA macrociclici (mGBCA) (gadobutrolo, gadoterato meglumina/acido gadoterico o gadoteridolo) somministrati alla dose standard di 0,1 mmol di Gd/kg p.c., in ordine casuale.
Le serie di immagini TRM sono state acquisite con apparecchiature con un'intensità di campo magnetico di 1,5 Tesla o 3 Tesla e sono state valutate centralmente da tre valutatori in cieco, in modo indipendente l'uno dall'altro. Ciascun valutatore ha esaminato fino a cinque lesioni per paziente sulla base dei tre parametri di visualizzazione captazione del mezzo di contrasto, discriminazione e morfologia e li ha valutati su una scala a 4 o a 3 punti (quest'ultima solo per la morfologia). Tutte le valutazioni si sono basate su serie di immagini TRM native pesate in T1, su serie combinate di immagini TRM (immagini native e con mezzo di contrasto). Il numero totale di lesioni è stato valutato rispetto al comparatore a livello del singolo valutatore.
Le prestazioni diagnostiche di Ambelvist e del comparatore sono state inoltre valutate sulla base della sensibilità nel rilevamento delle lesioni e della specificità nell'esclusione corretta delle lesioni rispetto allo «Standard of Truth» composito (cSoT), ricavato da tutti i dati clinici disponibili fino a un mese dopo l'ultimo esame TRM effettuato nell'ambito dello studio.
Sintesi dei risultati degli studi di fase III condotti su pazienti adulti
QUANTI CNS e QUANTI OBR hanno dimostrato la non inferiorità di Ambelvist rispetto agli mGBCA omologati per i tre parametri di visualizzazione (intensificazione del contrasto, discriminazione e morfologia) per tutti e tre i valutatori (limite superiore dell'intervallo di confidenza al 95% < 0,35 per la differenza media di trattamento. In entrambi gli studi, le differenze di sensibilità tra Ambelvist e i comparatori sono risultate inferiori alla soglia di non inferiorità per tutti e tre i valutatori; per quanto riguarda la specificità, il criterio di non inferiorità predefinito è stato soddisfatto in entrambi gli studi solo per due dei tre valutatori.
QUANTI CNS
QUANTI CNS ha incluso 305 pazienti adulti in attesa di TRM per patologie note o sospette del SNC. Di questi, erano disponibili 276 serie di immagini TRM combinate valutabili per Ambelvist e uno dei comparatori mGBCA. I pazienti avevano in media 55,6 anni (intervallo: da 20 a 86 anni); il 58,4 % era di sesso femminile.
Le diagnosi al momento del rinvio alla diagnostica per immagini («referral diagnosis») riguardavano patologie sospette o accertate del cervello (89,4%), del midollo spinale (5,0%), dei vasi sanguigni (4,6%) o di altre strutture (1,0%).
Le diagnosi individuali più comuni al momento del rinvio alla diagnostica per immagini («referral diagnosis») comprendevano neoplasie note o sospette (56,7%, di cui quasi la metà era costituita da meningiomi (26,2% di tutte le diagnosi al momento del rinvio), seguiti da metastasi (9,2%) e schwannomi (7,2%)), patologie vascolari, comprese le ischemie (10,2%), malattie demielinizzanti (8,2%), cefalee e nevralgie (5,9%), epilessia (2,0%) e infezioni (1,0%) (cfr. anche la rubrica «Avvertenze e misure precauzionali»).
L'endpoint primario e l'endpoint secondario «chiave» dello studio QUANTI CNS erano stati concepiti per dimostrare l'efficacia per l'insieme di tutte le patologie del SNC e delle strutture anatomiche fisiologiche incluse nello studio. A tal fine, è stata effettuata la valutazione di serie combinate di immagini TRM (immagini native e secondarie con mezzo di contrasto). L'obiettivo dello studio era dimostrare la non inferiorità diagnostica di Ambelvist rispetto a mezzi di contrasto contenenti gadolinio già in uso per l'intera popolazione valutata, ma non quello di dimostrare la validità diagnostica per singole patologie del SNC o strutture fisiologiche.
Tabella 5: QUANTI CNS: Analisi di non inferiorità dei parametri di visualizzazione per set di immagini TRM combinati per Ambelvist rispetto a set combinati per un mGBCA comparatore (n = 276)
| Esaminatore | Trattamento | Intensificazione del contrasto | Discriminazione | Morfologia | |||
| Stima media (ES) | Non inferiorità (IC 95 %)* | Stima media (ES) | Non inferiorità (IC 95 %)* | Stima media (ES) | Non inferiorità (IC 95 %)* | ||
| 1 | Gadoquatrane | 2,33 (0,066) | 3,34 (0,037) | 2,68 (0,028) | |||
| Comparatore | 2,45 (0,066) | 3,41 (0,037) | 2,71 (0,028) | ||||
| Differenza** | 0,12 (0,071) | Sì (-0,015, 0,264) | 0,07 (0,047) | Sì (-0,021, 0,166) | 0,03 (0,036) | Sì (-0,038, 0,105) | |
| 2 | Gadoquatrane | 2,59 (0,066) | 3,63 (0,037) | 2,87 (0,028) | |||
| Comparatore | 2,72 (0,066) | 3,68 (0,037) | 2,91 (0,028) | ||||
| Differenza** | 0,13 (0,071) | Sì (-0,013, 0,265) | 0,05 (0,047) | Sì (-0,043, 0,144) | 0,04 (0,036) | Sì (-0,034, 0,109) | |
| 3 | Gadoquatrane | 2,15 (0,066) | 2,17 (0,037) | 1,68 (0,028) | |||
| Comparatore | 2,24 (0,066) | 2,18 (0,037) | 1,70 (0,028) | ||||
| Differenza** | 0,09 (0,071) | Sì (-0,049; 0,229) | 0,01 (0,047) | Sì (-0,086, 0,100) | 0,02 (0,036) | Sì (-0,054, 0,089) | |
ES: errore standard
* Limite inferiore e superiore dell'intervallo di confidenza al 95 %. La non inferiorità è raggiunta quando il limite superiore dell'intervallo di confidenza per la differenza è < 0,35 (margine di non inferiorità)
** Comparatore – Gadoquatrane
QUANTI OBR
Lo studio QUANTI OBR ha arruolato 410 pazienti con malattia accertata o sospetta in regioni del corpo al di fuori del SNC (ovvero testa e collo, torace, addome, bacino e arti). Di questi, erano disponibili 379 serie di immagini TRM combinate valutabili per Ambelvist e uno dei comparatori mGBCA. I pazienti avevano in media 56,2 anni (intervallo: da 18 a 89 anni); il 51,1 % era di sesso femminile.
Le diagnosi alla data del rinvio per gli esami di diagnostica per immagini («referral diagnosis») erano di vario tipo e comprendevano indicazioni oncologiche e non oncologiche. Tra le regioni del corpo e gli organi bersaglio sottoposti a esami diagnostici figuravano:
- addome (40,7% con gli organi bersaglio fegato (20,5%), pancreas (8,5%), rene (7,3%), vasi sanguigni (2,0%), milza (0,5%), ghiandola surrenale (0,2%) e altri (1,7%)),
- bacino (23,4% con gli organi bersaglio prostata (10,7%), utero (5,4%), ovaie (1,5%), vie urinarie inferiori (0,7%) e altri (5,1%)),
- torace (22,0%, con gli organi bersaglio mammella (9,8%), cuore (9,0%), vasi sanguigni (1,7%), polmone e altri (0,7% ciascuno)),
- testa e collo (7,8%, con gli organi bersaglio rappresentati dai vasi sanguigni (2,4%) e altri (5,4%)),
- sistema muscolo-scheletrico (6,6%),
- vasi sanguigni (6,1%) e
- arti (4,6%)
Le patologie più comuni, suddivise per apparato, riguardavano il fegato e le vie biliari (18,3%), la prostata (10,0%), la mammella (11,2%), il pancreas (5,4%), utero, cervice e ovaie (8,3%), cuore (~8,1%), reni (6,1%), sistema muscolo-scheletrico (4,7%), vasi sanguigni (4,6%), ano e retto (3,7%).
Le diagnosi individuali più comuni al momento del rinvio agli esami di diagnostica per immagini («referral diagnosis»; >2% di tutti i pazienti randomizzati) comprendevano carcinomi della prostata (4,9%), lesioni epatiche (4,1%), leiomiomi uterini (3,9%), carcinoma mammario (3,2%), altre lesioni mammarie ed emangiomi epatici (2,7% ciascuno), iperplasia prostatica benigna e cardiomiopatia ipertrofica (2,4% ciascuno). Le malattie cardiovascolari e vascolari costituivano un sottogruppo più piccolo; numerose diagnosi individuali, ciascuna con una bassa incidenza (< 1%), rappresentavano una parte consistente della popolazione dello studio.
L'endpoint primario e quello secondario «chiave» dello studio QUANTI OBR erano stati concepiti per dimostrare l'efficacia per l'insieme di tutte le patologie e strutture anatomiche fisiologiche esaminate in tutte le regioni del corpo oggetto dello studio (ad eccezione del SNC) rispetto a uno dei comparatori mGBCA. Per l'endpoint primario e quello secondario «chiave» sono state valutate serie di immagini TRM T1-pesate native, insieme alle corrispondenti serie di immagini TRM secondarie con mezzo di contrasto. L'obiettivo dello studio era dimostrare la non inferiorità di Ambelvist rispetto ai mezzi di contrasto contenenti gadolinio già in uso su un ampio spettro di pazienti sottoposti a TRM del corpo con mezzo di contrasto.
Tabella 6: QUANTI OBR: Analisi di non inferiorità dei parametri di visualizzazione per set di immagini TRM combinati per Ambelvist rispetto a set di immagini combinati per un mGBCA comparatore a livello di partecipante (n = 378)
| Esaminatore | Trattamento | Intensificazione del contrasto | Discriminazione | Morfologia | |||
| Stima media (ES) | Non inferiorità (IC 95 %)* | Stima media (ES) | Non inferiorità (IC 95 %)* | Stima media (ES) | Non inferiorità (IC 95 %)* | ||
| 1 | Gadoquatrane | 3,63 (0,048) | 3,68 (0,039) | 2,85 (0,026) | |||
| Comparatore | 3,57 (0,048) | 3,62 (0,039) | 2,80 (0,026) | ||||
| Differenza** | -0,059 (0,062) | Sì (-0,181, 0,062) | -0,057 (0,050) | Sì (-0,155, 0,042) | -0,052 (0,035) | Sì (-0,120, 0,017) | |
| 2 | Gadoquatrane | 3,11 (0,048) | 3,63 (0,039) | 2,75 (0,026) | |||
| Comparatore | 3,13 (0,048) | 3,65 (0,039) | 2,74 (0,026) | ||||
| Differenza** | 0,027 (0,062) | Sì (-0,094, 0,149) | 0,023 (0,050) | Sì (-0,075, 0,121) | -0,012 (0,035) | Sì (-0,080, 0,057) | |
| 3 | Gadoquatrane | 3,26 (0,048) | 3,38 (0,039) | 2,74 (0,026) | |||
| Comparatore | 3,23 (0,048) | 3,35 (0,039) | 2,73 (0,026) | ||||
| Differenza** | -0,028 (0,062) | Sì (-0,150, 0,094) | -0,033 (0,050) | Sì (-0,131, 0,065) | -0,011 (0,035) | Sì (-0,079, 0,058) | |
ES: errore standard; OBR: Other Body Regions
* Limite inferiore e superiore dell'intervallo di confidenza al 95 %. La non inferiorità è raggiunta quando il limite superiore dell'intervallo di confidenza per la differenza è < 0,35 (margine di non inferiorità)
** Comparatore – Gadoquatrane
QUANTI Pediatric
La farmacocinetica (PK) e la sicurezza di Ambelvist sono state valutate nell'ambito di uno studio multicentrico, prospettico, in aperto, non controllato, di fase I/III (QUANTI Pediatric). Inoltre, la valutazione dell'efficacia era di natura esplorativa. Questa analisi ha messo a confronto i tre parametri di visualizzazione captazione del mezzo di contrasto, discriminazione e morfologia. A tal fine, sono state messe a confronto, a livello del singolo paziente, le serie di immagini TRM native con le serie combinate di immagini TRM costituite dalle immagini native pesate in T1 e dalle corrispondenti immagini secondarie con mezzo di contrasto.
Lo studio ha coinvolto 93 bambini e adolescenti di età dalla nascita a meno di 18 anni, per i quali sussisteva un'indicazione clinica per l'esecuzione di una TRM con mezzo di contrasto su una regione del corpo. I pazienti hanno ricevuto Ambelvist a una dose di 0,01 mmol/kg p.c. (0,04 mmol di Gd/kg p.c.) e sono stati suddivisi in tre gruppi di età: dalla nascita a < 2 anni (N=23), da 2 a < 12 anni (N=45) e da 12 a < 18 anni (N=25). L'età media era di 7,1 anni (intervallo: da 28 giorni a 17 anni); il 59,1% era di sesso maschile.
La presenza di almeno uno dei seguenti criteri di esclusione comportava l'esclusione dalla partecipazione allo studio: peso corporeo <2500 g, insufficienza renale acuta, funzionalità renale ridotta rispetto ai valori di riferimento per l'età (eGFR < 80% dell'intervallo di riferimento per l'età), anamnesi di reazione allergica da moderata a grave a un GBCA, asma bronchiale instabile e/o grave malattia cardiovascolare.
Dal punto di vista anatomico, l'indagine diagnostica ha riguardato il cervello (62,4%), la cavità addominale (10,8%, con gli organi bersaglio retroperitoneo (4,3%), ghiandole surrenali e fegato (2,2% ciascuno), reni e pancreas (1,1% ciascuno)), la colonna vertebrale (8,6%), gli arti (7,5%), la testa e il collo (3,2%), il bacino (3,2%, con gli organi bersaglio ovaie (2,2%) e vie urinarie (1,1%)) e il torace (2,2%, con gli organi bersaglio polmoni (1,1%) e sistema muscolo-scheletrico (1,1%)).
Le diagnosi individuali al momento del rinvio per la diagnostica per immagini («referral diagnosis») comprendevano tumori cerebrali (31,2%), quali medulloblastoma, retinoblastoma, astrocitoma pilocitico, glioma del nervo ottico, tumori/metastasi addominali (9,7%), altri tumori (7,5%), epilessia/crisi epilettiche (7,5%), tumori della colonna vertebrale (6,5%), tumori degli arti (5,4%), sclerosi multipla/malattie demielinizzanti (4,3%), neurofibromatosi di tipo 1 (3,2%) e altre (24,7%, tra cui cefalea, trombosi sinusale, istiocitosi a cellule di Langerhans, meningite, ernia diaframmatica).
Complessivamente, il 35,5% era costituito da tumori solidi pediatrici al di fuori del SNC, quali neuroblastomi, rabdomiosarcomi, sarcomi di Ewing, tumori di Wilms e osteosarcomi.
Le valutazioni qualitative delle serie di immagini TRM relative a tutte le regioni corporee incluse, condotte in ciascun centro di studio da un singolo sperimentatore locale non in cieco, hanno evidenziato punteggi più elevati per i tre parametri di visualizzazione – captazione del mezzo di contrasto, discriminazione e morfologia – per la valutazione combinata delle serie di immagini TRM native pesate in T1 e delle corrispondenti immagini secondarie con mezzo di contrasto, rispetto alla sola valutazione delle serie di immagini TRM native pesate in T1.
La sensibilità e specificità diagnostiche di Ambelvist nella popolazione pediatrica non sono state convalidate rispetto a un comparatore esterno (cioè un mGBCA comprovato). L'omologazione nella popolazione pediatrica a partire dai 12 anni si basa soprattutto sull'estrapolazione dell'efficacia dei due studi cardine di fase III nella popolazione adulta, sulla base di diagnosi e proprietà farmacocinetiche paragonabili (cfr. la rubrica «Farmacocinetica»).
Farmacocinetica
Assorbimento
Non pertinente, poiché Ambelvist viene somministrato tramite iniezione endovenosa.
Distribuzione
Dopo somministrazione endovenosa, Ambelvist si distribuisce rapidamente dallo spazio vascolare allo spazio extracellulare. Il legame con le proteine plasmatiche è trascurabile. Per la dose clinica di 0,01 mmol/kg (0,04 mmol di Gd/kg p.c.), le stime dei parametri farmacocinetici (PK) sono riportate nella Tabella 7.
Tabella 7: Parametri farmacocinetici (mediana [5o, 95o percentile]) relativi alla distribuzione di Ambelvist negli adulti
| Cmax (µmol Gd/l)a | 397 (195; 788b) |
| AUC (μmolGd*h/l) | 421 (308; 651) |
| Vss/KG (l/kg) | 0,205 (0,157; 0,249) |
| C10 (μmol Gd/l) | 268 (209; 374) |
| C20 (μmol Gd/l) | 216 (171; 295) |
a Cmax stimata sulla base di dati aggregati di fase I, normalizzata alla dose clinica (0,04 mmol di Gd/kg di peso corporeo).
b min; max
C10: concentrazione plasmatica 10 minuti dopo la somministrazione.
C20: concentrazione plasmatica 20 minuti dopo la somministrazione.
Metabolismo
Negli studi clinici non sono stati rilevati metaboliti di Ambelvist né gadolinio libero nel plasma o nelle urine.
Eliminazione
Ambelvist viene eliminato rapidamente dal plasma ed escreto in forma immodificata per via renale. La clearance mediana (5° e 95° percentile) negli adulti con funzionalità renale normale era pari a 0,095 (0,062; 0,130) L/h/kg e l'emivita di eliminazione mediana era di 1,5 (1,2; 2,2) ore. La clearance plasmatica è simile alla clearance renale e alla clearance renale dell'inulina, il che indica che l'eliminazione avviene esclusivamente tramite filtrazione glomerulare. In media, il 90,7% (CV 12,7%) della dose è stato escreto nelle urine entro 12 ore dopo la somministrazione endovenosa, e successivamente erano rilevabili solo tracce (91,8% [CV 12,8%] dopo 72 ore).
L'eliminazione extrarenale è trascurabile; nelle feci è stato rilevato meno dell'1%.
Linearità
Il profilo farmacocinetico di Ambelvist è lineare rispetto alla dose nell'intervallo di dosaggio esaminato (da 0,0025 a 0,05 mmol/kg p.c., equivalenti a 0,01-0,2 mmol di Gd/kg p.c.). Le concentrazioni massime e iniziali (C10, C20) e l'AUC sono aumentate in modo proporzionale alla dose.
Cinetica di gruppi di pazienti speciali
Pazienti con disturbi della funzionalità renale
Ambelvist viene escreto in forma immodificata pressoché esclusivamente per via renale.
Nei soggetti con funzionalità renale compromessa, la CL di Ambelvist è diminuita in proporzione al grado di compromissione della funzionalità renale. Di conseguenza, l'esposizione (AUC) era aumentata e l'escrezione prolungata, mentre non vi sono stati effetti sulle concentrazioni plasmatiche precoci (cfr. Tabella 8).
Nei pazienti con disturbi della funzionalità renale lievi o moderati, entro 24 ore è stato escreto nelle urine il 90% circa della dose di Ambelvist somministrata.
La farmacocinetica di Ambelvist nei pazienti con grave disturbo della funzionalità renale non è stata studiata. Tuttavia, si prevede che, in questi pazienti, Ambelvist venga eliminato con le urine entro 5–7 giorni.
Non è necessario alcun aggiustamento della dose, poiché le concentrazioni precoci, necessarie per l'efficacia dell'imaging, sono indipendenti dalla funzionalità renale.
Tabella 8: Parametri PK (mediana [5o, 95o percentile]) di Ambelvist in caso di funzionalità renale normale e compromessa negli adulti per la dose da 0,01 mmol/kg p.c. (equivalente a 0,04 mmol di Gd/kg p.c.).
Funzionalità renale normale (eGFR ≥90 [ml/min/1,73 m²]) | Disturbi lievi della funzionalità renale (eGFR ≥60–89 [ml/min/1,73 m²]) | Disturbi moderati della funzionalità renale (eGFR ≥30–59 [ml/min/1,73 m²]) | |
AUC (μmol Gd*h/l) | 421 (308; 651) | 576 (423; 908) | 851 (579; 1315) |
Vss/KG (l/kg) | 0,205 (0,157; 0,249) | 0,202 (0,158; 0,253) | 0,193 (0,164; 0,226) |
| CL/KG (l/h/kg) | 0,095 (0,062; 0,130) | 0,070 (0,044; 0,095) | 0,047 (0,031; 0,069) |
t1/2,eff (h) | 1,47 (1,16; 2,24) | 1,97 (1,51; 3,25) | 2,94 (1,84; 5,05) |
C10 (μmol Gd/l) | 268 (209; 374) | 279 (216; 382) | 303 (242; 367) |
C20 (μmol Gd/l) | 216 (171; 295) | 235 (186; 311) | 266 (211; 314) |
In vitro, con una membrana dialitica normalmente utilizzata nella routine clinica, è stato dimostrato che Ambelvist è dializzabile allo stesso modo del gadobutrolo, un altro GBCA.
Pazienti con disturbi della funzionalità epatica
Ambelvist viene escreto pressoché esclusivamente in forma immodificata per via renale. Pertanto, è improbabile che i disturbi della funzionalità epatica possano modificare la PK di Ambelvist.
Pazienti anziani
A causa dei cambiamenti fisiologici della funzione renale legati all'età, l'esposizione può risultare più elevata.
Bambini e adolescenti
L'analisi farmacocinetica di popolazione condotta su bambini e adolescenti ha individuato l'altezza o la composizione corporea (massa magra), nonché fattori legati all'età (maturazione), come covariate della farmacocinetica di Ambelvist. Dopo somministrazione di una dose dipendente dal peso corporeo, l'esposizione ad Ambelvist negli adolescenti di età > 12 anni è simile a quella degli adulti (cfr. Tabella 9).
Nei pazienti pediatrici di età < 12 anni, le concentrazioni precoci mediane sono del 30% circa inferiori rispetto a quelle degli adulti (cfr. Tabella 9). Gli effetti sull'efficacia nell'imaging non sono chiari.
Tabella 9: Parametri PK (mediana [5o, 95o percentile]) di Ambelvist in bambini e adolescenti e negli adulti per la dose da 0,01 mmol/kg p.c. (equivalente a 0,04 mmol di Gd/kg p.c.).
| Da 0 a < 2 anni | Da 2 a < 12 anni | Da 12 a < 18 anni | Da 0 a < 18 anni | Adulti (eGFR > 72) | |
eGFR (ml/min/1,73 m²) | 131 (74,7-179) | 141 (101-192) | 116 (85,6-155) | 135 (85,1-186) | 98,7 (76,6, 124) |
AUC (μmol Gd*h/l) | 287 (214-353) | 250 (200-342) | 347 (264-460) | 284 (203-398) | 462 (315, 766) |
CL/KG (l/h/kg) | 0,139 (0,113-0,190) | 0,160 (0,116-0,202) | 0,115 (0,0869-0,150) | 0,142 (0,100-0,194) | 0,0870 (0,0522, 0,127) |
Vss/ (l/kg) | 0,245 (0,226-0,259) | 0,233 (0,199-0,244) | 0,198 (0,171-0,230) | 0,230 (0,175-0,251) | 0,205 (0,157, 0,252) |
t1/2,eff (h) | 1,19 (0,928-1,52) | 1,01 (0,829-1,28) | 1,15 (1,04-1,34) | 1,07 (0,844-1,40) | 1,57 (1,18, 2,60) |
C10 (μmol Gd/l) | 184 (167, 199) | 190 (175, 228) | 236 (193, 268) | 193 (168, 261) | 269 (209, 375) |
C20 (μmol Gd/l) | 153 (135, 164) | 156 (139, 193) | 200 (161, 228) | 160 (136, 220) | 220 (172, 299) |
Sesso
Non è stata riscontrata alcuna influenza significativa del sesso sulla PK di Ambelvist.
Dati preclinici
I dati non clinici non indicano alcun rischio specifico per l'essere umano sulla base di studi convenzionali su farmacologia di sicurezza, tossicità per somministrazione singola, tossicità per somministrazione ripetuta, genotossicità e tossicità negli animali giovani.
Tossicità riproduttiva
Nello studio di tossicità sulla fertilità e lo sviluppo embrionale precoce nel ratto, gadoquatrane è stato somministrato a dosi fino a 1,55 mmol di Gd/kg/giorno a maschi e femmine di ratto. Il NOAEL per la fertilità maschile e femminile è stato di 1,55 mmol di Gd/kg/giorno, con margini da 12 a 20 volte superiori rispetto all'AUC nell'uso clinico diagnostico. Alla dose di 1,55 mmol di Gd/kg/giorno, Ambelvist ha avuto un effetto sulla sopravvivenza embrionale, dimostrato da un aumento minimo del numero medio di embrioni morti e della percentuale di perdite dopo l'impianto. In base alla dose con la quale non sono comparsi effetti collaterali, si ritiene che il margine di sicurezza sia pari a 4 volte. A dosaggi fino a 1,55 mmol di Gd/kg di peso corporeo al giorno, Ambelvist non ha influito sullo sviluppo embrio-fetale né su quello pre e postnatale, e presenta un margine di sicurezza di almeno 12.
Nello studio sullo sviluppo prenatale e postnatale nel ratto, Ambelvist è stato escreto nel latte.
Cancerogenicità
Non sono stati effettuati studi sul potenziale cancerogeno di Ambelvist.
Altre indicazioni
Incompatibilità
Poiché non sono stati condotti studi di compatibilità, non si può somministrare questo medicamento in combinazione con altri medicamenti.
Stabilità
La stabilità chimico-fisica dopo l'apertura è stata dimostrata per 24 ore a temperature fino a 20–25 °C. Per ragioni microbiologiche, il preparato pronto all'uso deve essere utilizzato immediatamente dopo l'apertura.
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore.
Indicazioni particolari concernenti l'immagazzinamento
Conservare fuori dalla portata dei bambini.
Non conservare a temperature superiori a 30 °C.
Conservare nella confezione originale.
Indicazioni per la manipolazione
Ambelvist deve essere ispezionato a vista prima della somministrazione. Non utilizzare se la soluzione presenta alterazioni del colore o particelle in sospensione o se il contenitore appare danneggiato.
Se si utilizza un iniettore automatico, osservare le relative istruzioni per l'uso.
Il medicamento non utilizzato o i rifiuti devono essere smaltiti conformemente alle prescrizioni nazionali.
Documentazione clinica
Per una documentazione corretta del mezzo di contrasto contenente gadolinio utilizzato, l'etichetta rimovibile presente sul flaconcino/sulla siringa preriempita/sul flacone deve essere incollata nella cartella clinica del paziente. Documentare anche la dose utilizzata. Se si utilizzano cartelle cliniche elettroniche, nella cartella stessa si devono indicare il nome del medicamento, il numero di lotto e la dose.
Per ulteriori istruzioni, cfr. la rubrica «Altre istruzioni».
Numero dell'omologazione
70405, 70440, 70441 (Swissmedic)
Confezioni
Natura e contenuto del contenitore
Siringhe preriempite (polimero cicloolefinico) con tappo dello stantuffo (bromobutile siliconato) e cappuccio della siringa (elastomero termoplastico):
Ambelvist soluzione iniettabile in siringa preriempita da 10 ml con 7,5 ml: 1[B]
Ambelvist soluzione iniettabile in siringa preriempita da 10 ml con 10 ml: 1[B]
Ambelvist soluzione iniettabile in siringa preriempita da 20 ml con 15 ml: 1[B]
Flaconcini (vetro di tipo I) con tappo (gomma bromobutilica) e capsula di chiusura in alluminio con nucleo in PP:
Ambelvist soluzione iniettabile in flaconcino da 30 ml con 30 ml: 1[B]
Flaconi (vetro di tipo II) con tappo (gomma bromobutilica) e capsula di chiusura in alluminio con nucleo in PP:
Ambelvist soluzione iniettabile in flacone da 100 ml con 65 ml: 1[B]
Titolare dell’omologazione
Bayer (Schweiz) AG
Stato dell'informazione
Luglio 2026
Altre istruzioni
Flaconcini e flacone
Non perforare il tappo in gomma più di una volta.
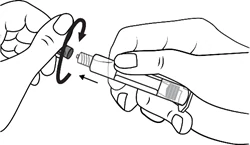
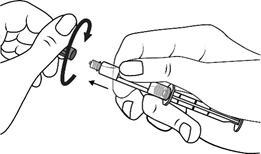
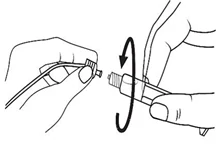
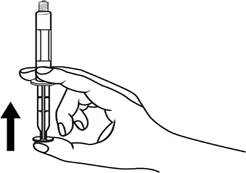
Siringhe preriempite:
La siringa preriempita è esclusivamente monouso.
La siringa preriempita deve essere preparata immediatamente prima della somministrazione.
Iniezione manuale 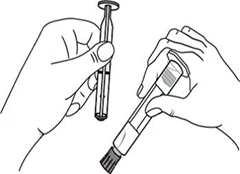
| Iniezione con iniettore automatico 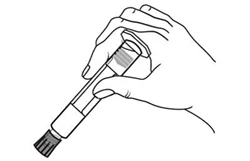
|
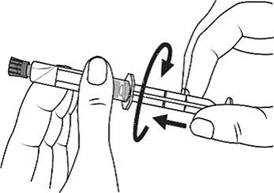
| 
|
| 
|
|