


Informazione professionale - Uplizna
Composizione
Principi attivi
Inebilizumab.
Inebilizumab è un anticorpo monoclonale umanizzato ottenuto dalle cellule dell'ovaio di criceto cinese mediante tecnologia del DNA ricombinante.
Sostanze ausiliarie
Istidina, istidina cloridrato monoidrato, sodio cloruro, trealosio diidrato, polisorbato 80 (E433), acqua per preparazioni iniettabili.
Questo medicamento contiene 16,1 mg di sodio per flaconcino.
Forma farmaceutica e quantità di principio attivo per unità
Concentrato per soluzione per infusione (concentrato sterile)
Ogni flaconcino contiene 100 mg di inebilizumab in 10 ml a una concentrazione di 10 mg/ml. La concentrazione finale dopo la diluizione è 1,0 mg/ml.
Soluzione da limpida a leggermente opalescente e da incolore a giallastra. La soluzione ha un pH di circa 6,0 e una osmolalità pari a circa 280 mOsm/kg.
Indicazioni/Possibilità d'impiego
Uplizna è indicato in monoterapia per il trattamento di pazienti adulti affetti da disturbi dello spettro della neuromielite ottica (NMOSD) sieropositivi per le immunoglobuline G anti-aquaporina-4 (IgG AQP4) (cfr. la rubrica «Proprietà/effetti»).
Posologia/Impiego
Il trattamento deve essere avviato sotto la supervisione di un medico con esperienza nel trattamento della NMOSD e che abbia accesso a idonee misure di supporto medico per gestire potenziali reazioni severe, come le reazioni gravi correlate all'infusione.
Il paziente deve essere monitorato durante l'infusione e per almeno un'ora dopo il completamento dell'infusione per individuare eventuali reazioni all'infusione (cfr. la rubrica «Avvertenze e misure precauzionali»).
Analisi da eseguire prima della prima dose di inebilizumab
Prima dell'inizio del trattamento, devono essere eseguite le seguenti analisi:
- Test quantitativo delle immunoglobuline nel siero, conta delle cellule B ed emocromo completo (CBC), incluse conte differenziali (cfr. le rubriche «Controindicazioni» e «Avvertenze e misure precauzionali»)
- Screening per il virus dell'epatite B (HBV) (cfr. le rubriche «Controindicazioni» e «Avvertenze e misure precauzionali»)
- Screening per il virus dell'epatite C (HCV) e trattamento iniziato prima di iniziare il trattamento con inebilizumab (cfr. la rubrica «Avvertenze e misure precauzionali»)
- Test per la tubercolosi attiva e l'infezione latente (cfr. le rubriche «Controindicazioni» e «Avvertenze e misure precauzionali»)
In base alle linee guida sull'immunizzazione, tutte le immunizzazioni con vaccini vivi o vivi attenuati devono essere somministrate almeno 4 settimane prima dell'inizio del trattamento con inebilizumab (cfr. la rubrica «Avvertenze e misure precauzionali»).
Se si ritiene che la perdita di efficacia sia causata da immunogenicità, il medico deve seguire la conta delle cellule B come misura diretta dell'impatto clinico (cfr. la rubrica «Proprietà/effetti»).
Posologia abituale
Avvio della terapia
La dose di carico raccomandata è 300 mg (3 flaconcini da 100 mg) mediante infusione endovenosa seguita 2 settimane dopo da una seconda infusione endovenosa di 300 mg.
Terapia di mantenimento
La dose di mantenimento raccomandata è 300 mg mediante infusione endovenosa ogni 6 mesi. Inebilizumab è una terapia cronica.
Premedicazione per le reazioni correlate all'infusione
Valutazione delle infezioni
Prima di ogni infusione di inebilizumab, deve essere accertata la presenza di un'infezione clinicamente rilevante. In caso di infezione, l'infusione di inebilizumab deve essere posticipata fino a quando l'infezione non si è risolta.
Premedicazione necessaria
La premedicazione con un corticosteroide (ad esempio metilprednisolone 80-125 mg per via endovenosa o equivalente) deve essere somministrata circa 30 minuti prima di ogni infusione di inebilizumab e un antistaminico (ad esempio difenidramina 25-50 mg per via orale o equivalente) e un antipiretico (ad esempio paracetamolo 500-650 mg per via orale o equivalente) circa 30-60 minuti prima di ogni infusione di inebilizumab (cfr. la rubrica «Avvertenze e misure precauzionali»).
Al fine di garantire la tracciabilità dei medicamenti di produzione biotecnologica, il nome commerciale e il numero di lotto del prodotto somministrato devono essere documentati a ogni trattamento.
Istruzioni posologiche speciali
Pazienti con disturbi della funzionalità epatica e renale
Inebilizumab non è stato studiato nei pazienti con compromissione epatica o renale severa. Tuttavia, un aggiustamento della dose sulla base della funzionalità epatica o renale non è giustificato poiché gli anticorpi monoclonali immunoglobuline (Ig) G non vengono eliminati principalmente per via renale o epatica (cfr. la rubrica «Farmacocinetica»).
Pazienti anziani
Negli studi clinici, inebilizumab è stato somministrato a 6 pazienti anziani (≥65 anni di età). Sulla base dei limitati dati disponibili, nessun aggiustamento della dose è considerato necessario nei pazienti di età superiore a 65 anni (cfr. la rubrica «Farmacocinetica»).
Bambini e adolescenti
La sicurezza e l'efficacia di inebilizumab nei bambini e negli adolescenti di età compresa tra 0 e 18 anni non sono state ancora stabilite. Non ci sono dati disponibili.
Somministrazione ritardata della dose
Se un'infusione di inebilizumab viene saltata, deve essere somministrata il prima possibile e non posticipata fino alla dose prevista successiva.
Modo di somministrazione
Per uso endovenoso.
I flaconcini non devono essere agitati.
I flaconcini devono essere conservati in posizione verticale.
La soluzione preparata deve essere somministrata per via endovenosa mediante una pompa per infusione a una velocità crescente fino al completamento (circa 90 minuti) attraverso una linea contenente un filtro in linea sterile da 0,2 o 0,22 µm, a basso legame proteico, in base allo schema illustrato nella Tabella 1.
Tabella 1. Velocità di infusione raccomandata per la somministrazione della soluzione diluita in una sacca per infusione endovenosa da 250 ml
| Durata (minuti) | Velocità di infusione (ml/ora) |
| 0-30 | 42 |
| 31-60 | 125 |
| 61 - termine | 333 |
Per le istruzioni sulla diluizione del medicinale prima della somministrazione, cfr. paragrafo «Indicazioni per la manipolazione».
Controindicazioni
- Ipersensibilità al principio attivo o o a una qualsiasi delle sostanze ausiliarie cfr. la rubrica «Composizione»
- Infezione attiva severa, inclusa infezione cronica attiva come l'epatite B
- Tubercolosi latente attiva o non trattata
- Storia di leucoencefalopatia multifocale progressiva (PML)
- Stato gravemente immunocompromesso
- Tumori maligni attivi
Avvertenze e misure precauzionali
Reazioni correlate all'infusione e ipersensibilità
Inebilizumab può causare reazioni correlate all'infusione e reazioni da ipersensibilità che possono includere cefalea, nausea, sonnolenza, dispnea, febbre, mialgia, eruzione cutanea o altri sintomi. Le reazioni correlate all'infusione sono state più comuni con la prima infusione, ma sono state osservate anche durante le infusioni successive. Sebbene raramente, negli studi clinici con inebilizumab si sono verificate reazioni all'infusione serie (cfr. la rubrica «Effetti indesiderati»).
Prima dell'infusione
Deve essere somministrata la premedicazione con un corticosteroide (ad esempio metilprednisolone 80-125 mg per via endovenosa o equivalente), un antistaminico (ad esempio difenidramina 25-50 mg per via orale o equivalente) e un antipiretico (ad esempio paracetamolo 500-650 mg per via orale o equivalente) (cfr. la rubrica «Posologia/impiego»). Nello studio pivotale, all'inizio del trattamento con inebilizumab, è stato somministrato un ciclo di 2 settimane di corticosteroidi orali (più 1 settimana di riduzione graduale della dose) (cfr. la rubrica «Proprietà/effetti»).
Durante l'infusione
Il paziente deve essere monitorato per individuare eventuali reazioni correlate all'infusione. Le raccomandazioni per la gestione delle reazioni all'infusione dipendono dal tipo e dalla gravità della reazione. Per le reazioni all'infusione potenzialmente fatali, il trattamento deve essere interrotto immediatamente e definitivamente e deve essere somministrato il trattamento di supporto appropriato. Per le reazioni all'infusione meno severe, la gestione può includere la temporanea sospensione dell'infusione, la riduzione della velocità di infusione e/o la somministrazione di un trattamento sintomatico.
Dopo l'infusione
Il paziente deve essere monitorato per almeno un'ora dopo il completamento dell'infusione per individuare eventuali reazioni all'infusione.
Infezioni
Inebilizumab determina una riduzione della conta linfocitariae dei livelli di Ig nella circolazione periferica, in linea con il meccanismo d'azione di deplezione delle cellule B. È stata riportata anche una riduzione della conta dei neutrofili. Di conseguenza, inebilizumab può aumentare la suscettibilità alle infezioni (cfr. la rubrica «Effetti indesiderati»).
Prima dell'inizio del trattamento con inebilizumab deve essere ottenuto un emocromo completo recente (ovvero, entro 6 mesi) che includa le conte differenziali e le immunoglobuline. Si raccomanda, inoltre, di eseguire periodicamente un emocromo completo con conte differenziali e immunoglobuline durante il trattamento e dopo l'interruzione del trattamento fino a replezione delle cellule B. Prima di ogni infusione di inebilizumab, deve essere accertata la presenza o meno di un'infezione clinicamente rilevante. In caso di infezione, l'infusione di inebilizumab deve essere posticipata fino a quando l'infezione non si è risolta. I pazienti devono essere avvisati di riferire immediatamente al medico i sintomi di infezione. Se un paziente sviluppa un'infezione opportunistica seria o infezioni ricorrenti, deve essere presa in considerazione l'interruzione del trattamento se i livelli di Ig indicano una compromissione del sistema immunitario.
Le infezioni più comuni riferite dai pazienti con NMOSD trattati con inebilizumab nel periodo randomizzato controllato (randomised controlled period, RCP) e nel periodo in aperto (open-label period, OLP) hanno incluso infezione delle vie urinarie (26,2 %), nasofaringite (20,9 %), infezione delle vie respiratorie superiori (15,6 %), influenza (8,9 %) e bronchite (6,7 %).
Riattivazione del virus dell'epatite B
Il rischio di riattivazione dell'HBV è stato osservato con altri anticorpi che causano la deplezione delle cellule B. I pazienti con HBV cronico sono stati esclusi dalle sperimentazioni cliniche con inebilizumab. Prima dell'inizio del trattamento con inebilizumab tutti i pazienti devono essere sottoposti allo screening per l'HBV. Inebilizumab non deve essere somministrato a pazienti con epatite attiva dovuta a HBV che sono positivi per l'antigene di superficie dell'epatite B (HBsAg) o per gli anticorpi anti-core del virus dell'epatite B (HBcAb). I pazienti che sono portatori cronici dell'HBV [HBsAg+] devono consultare un esperto in malattie epatiche prima dell'inizio del trattamento e durante il trattamento (cfr. la rubrica «Controindicazioni»).
Virus dell'epatite C
I pazienti positivi per l'HCV sono stati esclusi dalle sperimentazioni cliniche con inebilizumab. Lo screening al basale per l'HCV è necessario per individuare e iniziare il trattamento prima dell'inizio del trattamento con inebilizumab.
Tubercolosi
Prima di iniziare il trattamento con inebilizumab, i pazienti devono eseguire i test per la tubercolosi attiva e l'infezione latente. I pazienti con tubercolosi attiva o screening positivo per la tubercolosi non precedentemente trattata in modo appropriato devono rivolgersi a esperti in malattie infettive prima di iniziare il trattamento con inebilizumab.
Leucoencefalopatia multifocale progressiva (PML)
La PML è un'infezione virale opportunistica del cervello causata dal virus di John Cunningham (JCV) che si manifesta tipicamente nei pazienti immunocompromessi e che può causare morte o disabilità grave. Infezione da JCV sfociata in PML è stata osservata in pazienti trattati con altri anticorpi che causano la deplezione delle cellule B.
Nelle sperimentazioni cliniche con inebilizumab, un soggetto è morto dopo aver sviluppato nuove lesioni cerebrali per le quali non è stato possibile fare una diagnosi definitiva. Ad ogni modo, la diagnosi differenziale includeva un attacco di NMOSD atipico, PML o encefalomielite disseminata acuta.
I medici devono vigilare per individuare sintomi clinici o reperti della risonanza magnetica (RM) che possono essere suggestivi di PML. I reperti della RM possono essere evidenti prima dei segni o sintomi clinici. I sintomi tipici associati alla PML sono diversi, progrediscono in giorni o in settimane e includono debolezza progressiva in un lato del corpo o goffaggine degli arti, disturbo visivo e alterazioni del pensiero, della memoria e dell'orientamento che causano confusione e alterazione della personalità.
Al primo segno o sintomo suggestivo di PML, il trattamento con inebilizumab deve essere sospeso fino a che la PML non sia stata esclusa. Devono essere prese in considerazione ulteriori valutazioni, tra cui una consulenza neurologica, una RM preferibilmente con mezzo di contrasto, l'esame del liquido cefalorachidiano per il DNA del virus di JC e una ripetizione delle valutazioni neurologiche. Se confermata, il trattamento con inebilizumab deve essere interrotto.
Neutropenia tardiva
Sono stati riportati casi di neutropenia a esordio tardivo (cfr. la rubrica «Effetti indesiderati»). Sebbene alcuni casi fossero di Grado 3, la maggior parte era di Grado 1 o 2. Sono stati riportati casi di neutropenia a esordio tardivo almeno 4 settimane dopo l'ultima infusione di inebilizumab. In pazienti con segni e sintomi di infezione si raccomanda la conta dei neutrofili ematici.
Trattamento dei pazienti gravemente immunocompromessi
I pazienti gravemente immunocompromessi non devono essere trattati fino a quando la condizione non si è risolta (cfr. la rubrica «Controindicazioni»).
Inebilizumab non è stato testato insieme ad altri immunosoppressori. Se combinato con altre terapie immunosoppressive, si deve considerare la possibilità di un aumento degli effetti immunosoppressivi.
I pazienti con immunodeficienza congenita o acquisita nota, incluse infezione da HIV o splenectomia, non sono stati studiati.
Vaccinazioni
In base alle linee guida sull'immunizzazione, tutte le immunizzazioni devono essere somministrate almeno 4 settimane prima dell'inizio del trattamento con inebilizumab. L'efficacia e la sicurezza dell'immunizzazione con vaccini vivi o vivi attenuati dopo la terapia con inebilizumab non sono state studiate e la vaccinazione con vaccini vivi o vivi attenuati non è raccomandata durante il trattamento e fino a replezione delle cellule B.
Ai lattanti di madri esposte a inebilizumab durante la gravidanza non devono essere somministrati vaccini vivi o vivi attenuati prima che nel lattante sia stato confermato il recupero della conta delle cellule B. La deplezione delle cellule B nei lattanti esposti può aumentare i rischi dei vaccini vivi o vivi attenuati. I vaccini non vivi, come indicato, possono essere somministrati prima del recupero dalla deplezione delle cellule B e dei livelli di Ig, ma deve essere presa in considerazione la consulenza con uno specialista qualificato che stabilisca se è stata raggiunta una risposta immunitaria protettiva.
Tempo di replezione delle cellule B
Il tempo fino alla replezione delle cellule B dopo la somministrazione di inebilizumab non è noto. La deplezione delle cellule B al di sotto del limite di normalità è stata mantenuta nel 94 % dei pazienti per almeno 6 mesi dopo il trattamento.
Gravidanza
Come misura precauzionale, è preferibile evitare l'uso di inebilizumab durante la gravidanza e nelle donne in età fertile che non utilizzano metodi di contraccezione (cfr. la rubrica «Gravidanza, allattamento»). Le pazienti devono essere avvisate di informare il medico se è in corso o stanno pianificando una gravidanza mentre stanno assumendo inebilizumab. Le donne in età fertile devono utilizzare metodi di contraccezione efficaci (metodi che risultino in tassi di gravidanza inferiori all'1 %) durante il trattamento con Uplizna e per 6 mesi dopo l'ultima somministrazione.
Tumori maligni
I medicinali immunomodulatori possono aumentare il rischio di tumori maligni. Sulla base della limitata esperienza con inebilizumab nel contesto dell'NMOSD (cfr. la rubrica «Effetti indesiderati»), i dati attuali non sembrano suggerire un aumento del rischio di tumori maligni. Tuttavia, al momento non è possibile escludere il rischio di sviluppare tumori solidi.
Contenuto di sodio
Questo medicamento contiene 48,3 mg di sodio per dose equivalente a 2 % dell'assunzione massima giornaliera raccomandata dall'OMS che corrisponde a 2 g di sodio per un adulto.
Interazioni
Non sono stati effettuati studi d'interazione.
La via di eliminazione principale degli anticorpi terapeutici è la clearance attraverso il sistema reticoloendoteliale. Gli enzimi del citocromo P450, le pompe di efflusso e il legame proteico non sono meccanismi coinvolti nella clearance degli anticorpi terapeutici. Pertanto, il potenziale rischio di interazioni farmacocinetiche tra inebilizumab e altri medicinali è basso.
Vaccinazioni
L'efficacia e la sicurezza dell'immunizzazione con vaccini vivi o vivi attenuati dopo la terapia con inebilizumab non sono state studiate. La risposta alla vaccinazione potrebbe essere compromessa se le cellule B sono deplete. Si raccomanda che i pazienti completino le immunizzazioni prima dell'inizio della terapia con inebilizumab (cfr. la rubrica «Avvertenze e misure precauzionali»).
Immunosoppressori
Inebilizumab è stato testato, e deve essere utilizzato, in monoterapia per questa indicazione. Non ci sono dati disponibili sulla sicurezza o l'efficacia della combinazione di inebilizumab con altri immunosoppressori. Nello studio pivotale, a tutti i soggetti dopo la prima somministrazione di inebilizumab è stato somministrato un ciclo di corticosteroidi orali di 2 settimane (più 1 settimana di riduzione graduale della dose).
L'uso concomitante di inebilizumab e immunosoppressori, inclusi i corticosteroidi sistemici, può aumentare il rischio di infezione. Gli effetti di inebilizumab sulle cellule B e sulle immunoglobuline possono persistere per 6 mesi o più dopo la somministrazione.
Quando si inizia inebilizumab dopo altre terapie immunosoppressive con effetti immunitari prolungati o si iniziano altre terapie immunosoppressive con effetti immunitari prolungati dopo inebilizumab, è necessario tenere conto della durata e del meccanismo d'azione di questi medicinali a causa dei potenziali effetti immunosoppressivi additivi (cfr. la rubrica «Proprietà/effetti»).
Gravidanza, allattamento
Donne in età fertile
Le donne in età fertile devono utilizzare metodi di contraccezione efficaci (metodi che risultino in tassi di gravidanza inferiori all'1 %) durante il trattamento con Uplizna e per 6 mesi dopo l'ultima somministrazione.
Gravidanza
I dati sull'uso di inebilizumab nelle donne in gravidanza sono limitati. Inebilizumab è un anticorpo monoclonale IgG1 umanizzato ed è noto che le immunoglobuline attraversano la barriera placentare. Deplezione delle cellule B periferiche e linfocitopenia transitorie sono state riportate nei lattanti nati da madri esposte ad altri anticorpi che causano la deplezione delle cellule B durante la gravidanza.
Gli studi sugli animali non indicano effetti dannosi diretti o indiretti di tossicità riproduttiva; tuttavia, hanno dimostrato una deplezione delle cellule B nel fegato dei feti (cfr. la rubrica «Dati preclinici»).
Il trattamento con inebilizumab deve essere evitato durante la gravidanza a meno che il potenziale beneficio per la madre non superi il potenziale rischio per il feto.
In caso di esposizione durante la gravidanza, in base alle proprietà farmacologiche del medicinale e alla luce dei risultati degli studi sugli animali, una deplezione delle cellule B nei neonati può essere attesa (cfr. la rubrica «Dati preclinici»). La potenziale durata della deplezione delle cellule B nei lattanti esposti a inebilizumab in utero e l'impatto della deplezione delle cellule B sulla sicurezza e l'efficacia dei vaccini non sono note (cfr. le rubriche «Avvertenze e misure precauzionali» e «Proprietà/effetti»). Di conseguenza, i neonati devono essere monitorati per individuare la deplezione delle cellule B e le vaccinazioni con vaccini contenenti virus vivi, come il vaccino contro il Bacillo Calmette-Guérin (BCG), devono essere posticipate fino a quando la conta delle cellule B del lattante non si sarà ripristinata (cfr. la rubrica «Avvertenze e misure precauzionali»).
Allattamento
L'uso di inebilizumab nelle donne durante l'allattamento non è stato studiato. Non è noto se inebilizumab sia escreto nel latte materno. Nell'uomo, nei primi giorni dopo la nascita, è stata osservata l'escrezione di anticorpi IgG nel latte materno, che subito dopo diminuisce fino a concentrazioni basse.
Di conseguenza, un rischio per i neonati allattati con latte materno non può essere escluso in questo breve periodo. Successivamente, Uplizna può essere usato durante l'allattamento, se clinicamente necessario. Tuttavia, se la paziente è stata trattata con Uplizna fino agli ultimi mesi di gravidanza, l'allattamento può essere iniziato subito dopo la nascita.
Fertilità
I dati sull'effetto di inebilizumab sulla fertilità nell'uomo sono limitati; tuttavia, studi sugli animali hanno mostrato una ridotta fertilità. Il significato clinico di questi dati non clinici non è noto (cfr. la rubrica «Dati preclinici»).
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
L'attività farmacologica e le reazioni avverse segnalate fino ad oggi indicano che inebilizumab non altera o altera in modo trascurabile la capacità di condurre veicoli e di usare macchine.
Effetti indesiderati
Riassunto del profilo di sicurezza
Gli effetti indesiderati più comunemente riportati dai pazienti trattati con inebilizumab in entrambi i periodi randomizzato controllato e in aperto sono stati infezione delle vie urinarie (26,2 %), nasofaringite (20,9 %), infezione delle vie respiratorie superiori (15,6 %), artralgia (17,3 %) e dolore dorsale (13,8 %).
Gli effetti indesiderati gravi più frequentemente riportati dai pazienti trattati con inebilizumab in entrambi i periodi randomizzato controllato e in aperto sono stati infezioni (11,1 %) (tra cui infezioni delle vie urinarie (4,0 %), polmonite (1,8 %) e NMOSD (18 %)).
Elenco degli effetti indesiderati
Gli effetti indesiderati segnalati nello studio clinico sull'uso di inebilizumab nel contesto dell'NMOSD sono elencati nella Tabella 2 in base alle seguenti categorie di frequenza: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1'000, <1/100), raro (≥1/10'000, <1/1'000), molto raro (<1/10'000), non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 2. Effetti indesiderati
| Classificazione per sistemi e organi secondo MedDRA | Effetto indesiderato | Frequenza |
| Infezioni ed infestazioni | Infezione delle vie urinarie (26,2 %), infezione delle vie respiratorie (15,6 %), nasofaringite (20,9 %) | Molto comune |
| Polmonite, influenza, cellulite, Herpes Zoster, sinusite | Comune | |
| Sepsi, ascesso sottocutaneo, bronchiolite | Non comune | |
| Patologie del sistema emolinfopoietico | Linfopenia, neutropenia, neutropenia a esordio tardivo | Comune |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Artralgia (17,3 %), dolore dorsale (13,8 %) | Molto comune |
| Esami diagnostici | Immunoglobuline ridotte (3,8 % - 29,3 %) | Molto comune |
| Traumatismo, avvelenamento e complicazioni da procedura | Reazione correlata a infusione (12,9 %) | Molto comune |
Descrizione di specifici effetti indesiderati e informazioni supplementari
Reazioni correlate all'infusione
Inebilizumab può causare reazioni correlate all'infusione, che possono includere cefalea, nausea, sonnolenza, dispnea, febbre, mialgia, eruzione cutanea o altri sintomi. Tutti i pazienti sono stati premedicati. Reazioni all'infusione sono state osservate nel 9,2 % dei pazienti con NMOSD durante il primo ciclo di inebilizumab, rispetto al 10,7 % dei pazienti trattati con placebo. Le reazioni correlate all'infusione sono state più comuni con la prima infusione, ma sono state osservate anche durante le infusioni successive. La maggior parte delle reazioni correlate all'infusione riportate nei pazienti trattati con inebilizumab è stata di gravità lieve o moderata.
Infezioni
Un'infezione è stata riportata dal 74,7 % dei pazienti con NMOSD trattati con inebilizumab nel periodo randomizzato controllato e nel periodo in aperto. Le infezioni più comuni hanno incluso infezione delle vie urinarie (26,2 %), nasofaringite (20,9 %), infezione delle vie respiratorie superiori (15,6 %), influenza (8,9 %) e bronchite (6,7 %). Le infezioni serie riferite da più di un paziente trattato con inebilizumab sono state infezione delle vie urinarie (4,0 %) e polmonite (1,8 %). Per le azioni da adottare in caso di infezione, cfr. la rubrica «Avvertenze e misure precauzionali».
Infezioni opportunistiche e serie
Durante il periodo randomizzato controllato non si sono verificate infezioni opportunistiche in alcun gruppo di trattamento e un'unica reazione avversa infettiva (polmonite atipica) si è verificata in un paziente trattato con inebilizumab. Durante il periodo in aperto, 2 pazienti trattati con inebilizumab (0,9 %) hanno manifestato un'infezione opportunistica (una delle quali non è stata confermata) e 3 pazienti trattati con inebilizumab (1,4 %) hanno avuto una reazione avversa infettiva di Grado 4. Per le azioni da adottare in caso di infezione, cfr. la rubrica «Avvertenze e misure precauzionali».
Esami di laboratorio anormali
Immunoglobuline ridotte
In linea con il suo meccanismo d'azione, i livelli medi delle immunoglobuline sono ridotti con l'uso di inebilizumab. Al termine del periodo randomizzato controllato di 6,5 mesi, le percentuali dei pazienti con livelli al di sotto del limite inferiore di normalità sono state le seguenti: IgA 9,8 % inebilizumab e 3,1 % placebo, IgE 10,6 % inebilizumab e 12,5 % placebo, IgG 3,8 % inebilizumab e 9,4 % placebo, IgM 29,3 % inebilizumab e 15,6 % placebo. È stata segnalata un'unica reazione avversa di IgG ridotte (Grado 2, durante il periodo in aperto). La percentuale di pazienti trattati con inebilizumab con livelli di IgG al di sotto del limite inferiore di normalità è stata del 7,4 % dopo 1 anno e del 9,9 % dopo 2 anni. Con un'esposizione mediana di 3,2 anni, la frequenza di una riduzione delle IgG moderata (da 300 a < 500 mg/dl) è stata del 14,2 % e la frequenza di una riduzione delle IgG grave (< 300 mg/dl) è stata del 3,6 %.
Conta dei neutrofili ridotta
Dopo 6,5 mesi di trattamento, sono state osservate conte dei neutrofili comprese tra 1,0 e 1,5 x 10⁹/l (Grado 2) nel 7,5 % dei pazienti trattati con inebilizumab, rispetto all'1,8 % dei pazienti trattati con placebo. Conte dei neutrofili comprese tra 0,5 e 1,0 x 10⁹/l (Grado 3) sono state osservate nell'1,7 % dei pazienti trattati con inebilizumab, rispetto allo 0 % dei pazienti trattati con placebo. La neutropenia è stata generalmente transitoria e non associata a infezioni serie.
Conta linfocitaria ridotta
Dopo 6,5 mesi di trattamento, una riduzione della conta linfocitaria è stata osservata più comunemente nei pazienti trattati con inebilizumab rispetto al placebo: una conta linfocitaria compresa tra 500 e < 800/mm3 (Grado 2) è stata osservata nel 21,4 % dei pazienti trattati con inebilizumab, rispetto al 12,5 % dei pazienti trattati con il placebo. Conte linfocitarie comprese tra 200 e < 500/mm3 (Grado 3) sono state osservate nel 2,9 % dei pazienti trattati con inebilizumab, rispetto all'1,8 % dei pazienti trattati con il placebo. Questo risultato è coerente con il meccanismo d'azione di deplezione delle cellule B, essendo le cellule B un sottotipo della popolazione linfocitaria.
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-beneficio del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi effetto indesiderato sospetto, nuovo o serio, attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
La dose massima di inebilizumab testata nei pazienti autoimmuni è stata 1200 mg, somministrata in due infusioni endovenose da 600 mg a distanza di 2 settimane l'una dall'altra. Le reazioni avverse sono state simili a quelle osservate nello studio clinico pivotale con inebilizumab.
Non esiste un antidoto specifico in caso di sovradosaggio; l'infusione deve essere interrotta immediatamente e il paziente deve essere tenuto sotto osservazione per individuare eventuali reazioni correlate all'infusione (cfr. la rubrica «Avvertenze e misure precauzionali»). Il paziente deve essere monitorato attentamente per individuare segni o sintomi di reazioni avverse e deve essere istituita una cura di supporto secondo necessità.
Proprietà/Effetti
Codice ATC
L04AA47
Meccanismo d'azione
Inebilizumab è un anticorpo monoclonale che si lega specificamente al CD19, un antigene presente sulla superficie cellulare dei linfociti B maturi e delle cellule pre-B, inclusi i plasmablasti e alcune cellule plasmatiche. In seguito al legame della superficie cellulare ai linfociti B, inebilizumab innesca una citolisi cellulare anticorpo-dipendente (antibody-dependent cellular cytolysis, ADCC) e una fagocitosi cellulare anticorpo-dipendente (antibody-dependent cellular phagocytosis, ADCP). Si ritiene che le cellule B giochino un ruolo centrale nella patogenesi della NMOSD. L'esatto meccanismo d'azione in base al quale inebilizumab esercita i suoi effetti terapeutici nella NMOSD non è noto, ma si presume che coinvolga la deplezione delle cellule B e può includere la soppressione della secrezione anticorpale, la presentazione dell'antigene, l'interazione delle cellule B e T e la produzione di mediatori infiammatori.
Farmacodinamica
Le proprietà farmacodinamiche di inebilizumab sono state stabilite con un test per le cellule B CD20+, dal momento che inebilizumab può interferire con il test per le cellule B CD19+. Il trattamento con inebilizumab riduce la conta ematica delle cellule B CD20+ entro 8 giorni dopo l'infusione. In uno studio clinico condotto su 174 pazienti, la conta delle cellule B CD20+ è scesa al di sotto del limite inferiore di normalità entro 4 settimane nel 100 % dei pazienti trattati con inebilizumab ed è rimasta al di sotto di tale limite per 28 settimane dopo l'inizio del trattamento nel 94 % dei pazienti. Il tempo fino alla replezione delle cellule B dopo la somministrazione di inebilizumab non è noto.
Nello studio pivotale su pazienti con NMOSD, la prevalenza di anticorpi anti-farmaco (anti-drug antibodies, ADA) al termine del periodo in aperto è stata del 14,7 %; l'incidenza complessiva di ADA emergenti dal trattamento è stata del 7,1 % (16 su 225) e la manifestazione e il titolo delle misurazioni ADA-positive sono diminuiti nel tempo con il trattamento con inebilizumab. Lo stato ADA-positivo non è parso avere un impatto clinicamente rilevante sui parametri farmacocinetici e farmacodinamici (cellule B) e non ha influito sul profilo di sicurezza a lungo termine. Non c'è stato un effetto apparente dello stato di ADA sull'endpoint di efficacia; tuttavia, non è stato possibile valutare appieno l'impatto a causa della bassa incidenza di ADA associati al trattamento con inebilizumab.
Efficacia clinica
L'efficacia di inebilizumab per il trattamento della NMOSD è stata studiata in uno studio clinico randomizzato (3:1), in doppio cieco, controllato con placebo condotto su adulti con NMOSD sieropositivi o sieronegativi per le IgG AQP4. Lo studio ha incluso pazienti che avevano avuto almeno un attacco acuto di NMOSD nell'anno precedente o almeno 2 attacchi nei 2 anni precedenti e che avevano richiesto una terapia di salvataggio (ad esempio steroidi, plasmaferesi, somministrazione endovenosa di immunoglobuline) e presentavano un punteggio alla scala EDSS (Expanded Disability Severity Scale) ≤7,5 (i pazienti con un punteggio di 8,0 erano eleggibili se ragionevolmente in grado di partecipare). Sono stati esclusi i pazienti precedentemente trattati con terapie immunosoppressive entro un intervallo specificato per ognuna di queste terapie. Non erano consentite terapie immunosoppressive di base per la prevenzione degli attacchi di NMOSD. Nello studio pivotale, all'inizio del trattamento con inebilizumab, è stato somministrato un ciclo di 2 settimane di corticosteroidi orali (più 1 settimana di riduzione graduale della dose).
I pazienti sono stati trattati con infusioni endovenose di inebilizumab di 300 mg il Giorno 1 e il Giorno 15, o placebo corrispondente, e quindi seguiti per un periodo massimo di 197 giorni o fino a un attacco aggiudicato, definito periodo randomizzato controllato (randomised-controlled period, RCP). Tutti i potenziali attacchi sono stati valutati in cieco da un Comitato di Aggiudicazione (CA) indipendente, in cieco, che ha stabilito se l'attacco rispettava o meno i criteri definiti nel protocollo. I criteri per l'attacco hanno riconosciuto attacchi in tutti i domini interessati dalla NMOSD (neurite ottica, mielite, cervello e tronco encefalico) e includevano criteri basati esclusivamente su manifestazioni cliniche sostanziali e criteri che hanno rivalutato esiti clinici più modesti con l'uso della RM (vedere Tabella 3).
Tabella 3. Panoramica dei criteri definiti nel protocollo per un attacco di NMOSD
| Dominio | Sintomi rappresentativi | Esiti esclusivamente clinici | Esiti clinici PIÙ radiologici |
| Nervo ottico | Visione annebbiata Perdita della visione Dolore oculare | 8 criteri basati su alterazioni dell'acuità visiva o difetto pupillare afferente relativo (relative afferent pupillary defect, RAPD) | 3 criteri basati su alterazioni dell'acuità visiva o RAPD e presenza di reperti RM del nervo ottico corrispondenti |
| Midollo spinale | Dolore profondo o radicolare Parestesia degli arti Debolezza Disfunzione dello sfintere Segno di Lhermitte (non isolato) | 2 criteri basati sulle alterazioni dei punteggi relativi ai sistemi funzionali piramidale, vescicale/intestinale o sensoriale | 2 criteri basati sulle alterazioni dei punteggi relativi ai sistemi funzionali piramidale, vescicale/intestinale o sensoriale PIÙ reperti RM del midollo spinale corrispondenti |
| Tronco encefalico | Nausea Vomito intrattabile Singhiozzo intrattabile Altri segni neurologici (ad esempio visione doppia, disartria, disfagia, vertigine, paralisi oculomotoria, debolezza, nistagmo, altre anomalie dei nervi cranici) | Nessuno | 2 criteri basati sui sintomi o sulle alterazioni dei punteggi relativi ai sistemi funzionali tronco encefalico/cerebellare PIÙ reperti RM tronco encefalici corrispondenti |
| Cervello | Encefalopatia Disfunzione ipotalamica | Nessuno | 1 criterio basato sulle alterazioni dei punteggi relativi ai sistemi funzionali cerebrale/sensoriale/piramidale PIÙ reperti RM del cervello corrispondenti |
I pazienti con un attacco, determinato dal CA, nel periodo randomizzato controllato, o che avevano completato la visita del giorno 197 senza un attacco, sono usciti dal periodo randomizzato controllato e hanno avuto la possibilità di essere arruolati in un periodo in aperto e iniziare oppure proseguire il trattamento con inebilizumab.
Sono stati arruolati 230 pazienti totali: 213 pazienti erano sieropositivi per le IgG AQP4 e 17 erano sieronegativi; nel periodo randomizzato controllato dello studio, 174 pazienti sono stati trattati con inebilizumab e 56 con il placebo. Dei 213 pazienti sieropositivi per le IgG AQP4, 161 sono stati trattati con inebilizumab e 52 con il placebo nel periodo randomizzato controllato dello studio. Sono presentati i risultati basali e di efficacia dei pazienti sieropositivi per le IgG AQP4.
Le caratteristiche demografiche basali e della malattia erano equilibrate tra i 2 gruppi di trattamento (vedere Tabella 4).
Tabella 4. Caratteristiche demografiche e basali dei pazienti con NMOSD sieropositivi per le IgG AQP4
| Caratteristica | Placebo N = 52 | Inebilizumab N = 161 | Complessivo N = 213 |
| Età (anni): media (deviazione standard [DS]) | 42,4 (14,3) | 43,2 (11,6) | 43,0 (12,3) |
| Età ≥65 anni, n (%) | 4 (7,7) | 6 (3,7) | 10 (4,7) |
| Sesso: Maschi, n (%) | 3 (5,8) | 10 (6,2) | 13 (6,1) |
| Sesso: Femmine, n (%) | 49 (94,2) | 151 (93,8) | 200 (93,9) |
| Scala EDSS (Expanded disability status scale): media (DS) | 4,35 (1,63) | 3,81 (1,77) | 3,94 (1,75) |
| Durata della malattia (anni): media (DS) | 2,92 (3,54) | 2,49 (3,39) | 2,59 (3,42) |
| Numero di recidive precedenti: ≥2, n (%) | 39 (75,0) | 137 (85,1) | 176 (82,6) |
| Tasso di recidiva annualizzato: media (DS) | 1,456 (1,360) | 1,682 (1,490) | 1,627 (1,459) |
Se necessario, è stata avviata la terapia di salvataggio per gli attacchi di NMOSD. Tutti i pazienti sono stati premedicati prima della somministrazione del farmaco sperimentale per ridurre il rischio di reazioni correlate all'infusione.
L'endpoint di efficacia primario è stato il tempo (giorni) trascorso dal Giorno 1 alla comparsa di un attacco di NMOSD, determinato dal CA, il Giorno 197 o prima. Altri endpoint chiave di efficacia secondari hanno incluso il peggioramento del punteggio EDSS all'ultima visita rispetto al basale durante il periodo randomizzato controllato, la variazione dal basale del punteggio dell'acuità visiva binoculare a basso contrasto, misurato in base al grafico degli anelli o C di Landolt a basso contrasto nell'ultima visita durante il periodo randomizzato controllato, le lesioni attive totali cumulative alla RM (nuova captazione di gadolinio o lesioni T2 nuove/ingrandite) durante il periodo randomizzato controllato, e il numero di ospedalizzazioni associate alla NMOSD. Era considerata un peggioramento del punteggio EDSS la presenza di uno dei seguenti criteri: (1) peggioramento di 2 o più punti del punteggio EDSS nei pazienti con punteggio basale di 0; (2) peggioramento di 1 o più punti del punteggio EDSS nei pazienti con un punteggio basale da 1 a 5; (3) peggioramento di 0,5 o più punti del punteggio EDSS nei pazienti con un punteggio basale di 5,5 o superiore. Sebbene non ci fossero comparatori disponibili durante il periodo in aperto, è stato determinato il tasso di attacchi annualizzato sia per il periodo di trattamento randomizzato che in aperto.
I risultati dei pazienti sieropositivi per le IgG AQP4 sono presentati nella Tabella 5 e nella Figura 1. In questo studio, il trattamento con inebilizumab ha ridotto in maniera statisticamente significativa il rischio di attacco di NMOSD, come determinato dal CA, rispetto al trattamento con placebo (rapporto di rischio: 0,227, p < 0,0001; riduzione del 77,3 % del rischio di attacco di NMOSD, determinato dal CA) nei pazienti sieropositivi per le IgG AQP4. Non sono stati osservati benefici del trattamento nei pazienti sieronegativi per le IgG AQP4.
Nel gruppo inebilizumab il peggioramento del punteggio EDSS è stato significativamente inferiore rispetto al gruppo placebo (14,9 % rispetto al 34,6 % dei soggetti). Non ci sono state differenze nel punteggio dell'acuità visiva binoculare a basso contrasto tra i bracci dello studio. Il numero cumulativo medio di lesioni totali attive alla RM (1,7 rispetto a 2,3) e il numero cumulativo medio di ospedalizzazioni associate alla NMOSD (1,0 rispetto a 1,4) erano ridotti nel gruppo dello studio trattato con inebilizumab.
Tabella 5. Risultati di efficacia dello studio pivotale nei pazienti con NMOSD sieropositivi per le IgG AQP4
| Gruppo di trattamento | ||
Placebo N = 52 | Inebilizumab N = 161 | |
| Tempo fino a un attacco determinato dal Comitato di aggiudicazione (endpoint di efficacia primario) | ||
| Numero (%) di pazienti con un attacco | 22 (42,3 %) | 18 (11,2 %) |
| Rapporto di rischio (IC al 95 %)a | 0,227 (0,1214-0,4232) | |
| Valore pa | < 0,0001 | |
a Metodo della regressione di Cox, con il placebo come gruppo di riferimento.
Figura 1. Grafico di Kaplan-Meier del tempo fino al primo attacco di NMOSD determinato dal CA durante il periodo randomizzato controllato in pazienti sieropositivi per le IgG AQP4
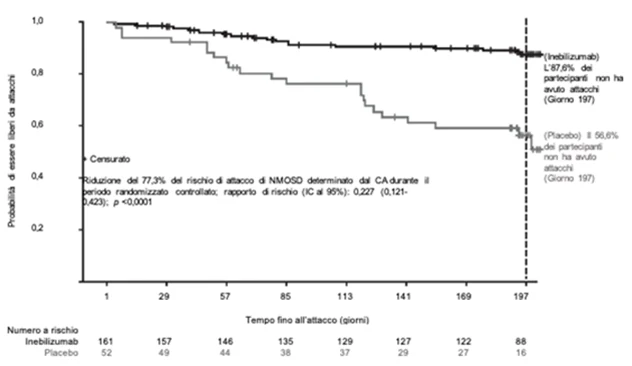
CA: comitato di aggiudicazione; IgG AQP4: immunoglobuline G anti-aquaporina-4; IC: intervallo di confidenza; NMOSD: disturbo dello spettro della neuromielite ottica.
Nei periodi randomizzato controllato e in aperto, il tasso di attacchi di NMOSD determinati dal CA è stato analizzato come endpoint secondario e, nei pazienti sieropositivi per le IgG AQP4 trattati con inebilizumab, il risultato è stato di 0,09.
Farmacocinetica
Assorbimento
Inebilizumab è somministrato mediante infusione endovenosa.
Distribuzione
In base all'analisi farmacocinetica di popolazione, il volume di distribuzione centrale e periferico tipico stimato di inebilizumab è stato, rispettivamente, di 2,95 l e 2,57 l.
Metabolismo
Inebilizumab è un anticorpo monoclonale IgG1 umanizzato che viene degradato da enzimi proteolitici largamente distribuiti nel corpo.
Eliminazione
Nei pazienti adulti con NMOSD, l'emivita di eliminazione terminale è stata approssimativamente di 18 giorni. Dall'analisi farmacocinetica di popolazione, la clearance sistemica stimata di inebilizumab della via di eliminazione principale è stata di 0,19 l/die. A bassi livelli di esposizione farmacocinetica, inebilizumab era probabilmente soggetto a clearance mediata dal recettore (CD19), che è diminuita nel tempo presumibilmente a causa della deplezione delle cellule B da parte di inebilizumab.
Cinetica di gruppi di pazienti speciali
Disturbi della funzionalità epatica
Non sono stati condotti studi clinici formali per investigare l'effetto della compromissione epatica su inebilizumab. Negli studi clinici, nessun soggetto con compromissione epatica severa è stato esposto a inebilizumab. Gli anticorpi monoclonali IgG non vengono eliminati principalmente per via epatica; di conseguenza, non è atteso che alterazioni della funzionalità epatica influenzino la clearance di inebilizumab. In base all'analisi farmacocinetica di popolazione, i biomarcatori della funzionalità epatica basale (AST, ALP e bilirubina) non hanno avuto un effetto clinicamente rilevante sulla clearance di inebilizumab.
Disfunzioni renali
Non sono stati condotti studi clinici formali per investigare l'effetto della compromissione renale su inebilizumab. A causa dell'elevato peso molecolare e dell'elevata dimensione idrodinamica di un anticorpo monoclonale IgG, non è atteso che inebilizumab venga filtrato attraverso il glomerulo. In base all'analisi farmacocinetica di popolazione, la clearance di inebilizumab nei pazienti con gradi variabili di compromissione renale è stata comparabile a quella dei pazienti con una velocità stimata di filtrazione glomerulare normale.
Pazienti anziani
In base all'analisi farmacocinetica di popolazione, l'età non ha avuto effetti sulla clearance di inebilizumab.
Bambini e adolescenti
Inebilizumab non è stato studiato negli adolescenti o nei bambini.
Sesso, razza
Un'analisi farmacocinetica di popolazione ha indicato che non ci sono stati effetti significativi del sesso e della razza sulla clearance di inebilizumab.
Dati preclinici
I dati preclinici non rivelano rischi particolari per l'uomo sulla base di studi convenzionali di sicurezza farmacologica, tossicità a dosi ripetute, genotossicità e potenziale cancerogeno.
Inebilizumab è stato valutato in uno studio combinato sulla fertilità e sullo sviluppo embriofetale in topi maschi e femmine Tg huCD19 a dosi di 3 mg/kg e 30 mg/kg somministrate per via endovenosa. Non ci sono stati effetti sullo sviluppo embriofetale, ma si è verificata una riduzione dell'indice di fertilità associata al trattamento con entrambe le dosi testate. La rilevanza di questo risultato per l'uomo non è nota. Inoltre, è stata osservata una riduzione delle popolazioni delle cellule B a livello del sito di sviluppo delle cellule B nei feti di topi nati da animali trattati con inebilizumab, rispetto ai nati dagli animali di controllo, suggerendo che inebilizumab attraversi la placenta e causi la deplezione delle cellule B.
Nello studio combinato sulla fertilità e sullo sviluppo embriofetale sono stati raccolti solo campioni tossicocinetici sparsi; in base alla concentrazione massima (Cmax) della prima dose, i multipli dell'esposizione a 3 mg/kg e 30 mg/kg nei topi femmina Tg huCD19 Tg sono stati rispettivamente 0,4 e 4 volte la dose terapeutica clinica di 300 mg.
In uno studio sullo sviluppo pre-/post-natale in topi transgenici, la somministrazione di inebilizumab ad animali gravidi dal giorno 6 di gestazione fino al giorno 20 dell'allattamento ha prodotto una deplezione delle popolazioni di cellule B nella prole dopo 50 giorni dalla nascita. Le popolazioni di cellule B nella prole si sono ristabilite entro il Giorno 357 dopo la nascita. La risposta immunitaria al neoantigene nella prole di animali trattati con inebilizumab è stata ridotta rispetto ai nati dagli animali di controllo, indicando una compromissione della funzionalità normale delle cellule B.
Altre indicazioni
Incompatibilità
In assenza di studi di compatibilità, questo medicamento non deve essere miscelato con altri medicamenti.
Stabilità
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore.
Stabilità dopo la diluizione
La soluzione per infusione preparata deve essere somministrata immediatamente. Se non può essere somministrata immediatamente, conservare fino a 24 ore in frigorifero a una temperatura compresa tra 2 °C e 8 °C o 4 ore a temperatura ambiente prima dell'inizio dell'infusione.
Indicazioni particolari concernenti l'immagazzinamento
Conservare in frigorifero (2-8°C).
Non congelare.
Conservare il contenitore nella scatola originale per proteggere il contenuto dalla luce.
Per le condizioni di conservazione dopo la diluizione cfr. paragrafo «Stabilità dopo la diluizione».
Tenere fuori dalla portata dei bambini.
Indicazioni per la manipolazione
Preparazione della soluzione per infusione
Prima di iniziare l'infusione endovenosa, la soluzione per infusione preparata deve essere tenuta a temperatura ambiente tra 20 °C e 25 °C.
Il concentrato deve essere ispezionato visivamente per escludere la presenza di particelle e alterazioni cromatiche. Il flaconcino deve essere smaltito se la soluzione è torbida, presenta alterazioni cromatiche o contiene una discreta quantità di particelle estranee.
- Il flaconcino non deve essere agitato.
- Il flaconcino deve essere conservato in posizione verticale.
- Procurarsi una sacca per infusione endovenosa contenente 250 ml di sodio cloruro 9 mg/ml (0,9 %) soluzione iniettabile. Non utilizzare altri diluenti per diluire inebilizumab poiché il loro uso non è stato testato.
- Prelevare 10 ml di Uplizna da ognuno dei 3 flaconcini contenuti nella scatola e trasferire un totale di 30 ml nella sacca per infusione endovenosa da 250 ml. Miscelare la soluzione diluita capovolgendo delicatamente. Non agitare la soluzione.
Smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
Numero dell'omologazione
69322 (Swissmedic)
Confezioni
10 ml di concentrato in un flaconcino di vetro di tipo 1 con un tappo in elastomero e un cappuccio rimovibile in alluminio grigio nebbia.
Confezione da 3 flaconcini. (A)
Titolare dell’omologazione
Amgen Switzerland AG, Risch; domicilio: 6343 Rotkreuz
Stato dell'informazione
Ottobre 2023