


Informazione professionale - Teizeild
Composizione
Principi attivi
Teplizumabum.
Teplizumab è un anticorpo monoclonale anti-CD3 (IgG1 kappa umanizzato) prodotto in cellule ovariche di criceto cinese (cellule CHO) mediante tecnologia del DNA ricombinante.
Sostanze ausiliarie
Dinatrii phosphas (E339), natrii dihydrogenophosphas monohydricus (E339), polysorbatum 80, natrii chloridum, aqua ad iniectabile.
1 flaconcino contiene 7,45 mg di sodio.
Forma farmaceutica e quantità di principio attivo per unità
Concentrato per soluzione per infusione (infusione endovenosa; e.v.).
Soluzione limpida incolore.
Ogni flaconcino da 2 ml contiene 2 mg di teplizumab in 2 ml di soluzione (1 mg/ml).
Prima dell'uso, diluire 2 ml di teplizumab in una soluzione iniettabile allo 0,9% di cloruro di sodio (vedere «Indicazioni per la manipolazione»).
Indicazioni/Possibilità d'impiego
Teizeild è indicato negli adulti, negli adolescenti e nei bambini di età pari o superiore a 8 anni con diabete di tipo 1 (T1D) allo stadio 2 per ritardarne la progressione allo stadio 3.
Posologia/Impiego
Al fine di garantire la tracciabilità dei medicamenti di produzione biotecnologica, si raccomanda di prendere nota del nome commerciale e del numero di lotto a ogni trattamento.
Teizeild deve essere somministrato da un operatore sanitario con accesso a un adeguato supporto medico per gestire potenziali reazioni avverse gravi.
Selezione dei pazienti
Per il trattamento con Teizeild, scegliere pazienti adulti e pediatrici a partire dagli 8 anni di età cui sia stato diagnosticato un diabete di tipo 1 (T1D) allo stadio 2.
Diabete di tipo 1 allo stadio 2 confermato da:
- Positività ad almeno due autoanticorpi anti-isole pancreatiche
- Disglicemia senza iperglicemia conclamata
Analisi di laboratorio e vaccinazioni prima dell'inizio del trattamento
- Prima di iniziare il trattamento con Teizeild, è necessario eseguire una conta ematica completa e una valutazione degli enzimi epatici.
- L'uso di Teizeild non è raccomandato nei pazienti con (vedere «Avvertenze e misure precauzionali»):
- Conta linfocitaria inferiore a 1,0 x 10⁹ linfociti/l
- Emoglobina inferiore a 100 g/l
- Conta piastrinica inferiore a 100 x 109 piastrine/l
- Conta assoluta dei neutrofili inferiore a 1,5 x 10⁹ neutrofili/l
- Livelli elevati di alanina aminotransferasi (ALT) o aspartato aminotransferasi (AST) del doppio superiori al limite superiore della norma (upper limit of normal, ULN) o bilirubina 1,5 volte superiore all'ULN
- Evidenza clinica o di laboratorio di infezione acuta da virus di Epstein-Barr (EBV) o citomegalovirus (CMV)
- Infezione grave attiva o infezioni croniche attive ad esclusione delle infezioni della cute localizzate
- Tutte le vaccinazioni relative alla fascia d'età devono essere somministrate prima di iniziare il trattamento con Teizeild (vedere «Avvertenze e misure precauzionali» per istruzioni dettagliate).
Premedicazione
Nei primi 5 giorni di trattamento, prima di ogni infusione di Teizeild, si deve somministrare una premedicazione con i seguenti medicamenti: (1) un farmaco anti-infiammatorio non steroideo (FANS) o paracetamolo, (2) un antistaminico e/o (3) eventualmente un antiemetico (vedere «Avvertenze e misure precauzionali»). Se necessario, somministrare dosi aggiuntive della premedicazione.
Posologia
Teizeild deve essere somministrato mediante infusione endovenosa (per un minimo di 30 minuti), utilizzando un dosaggio basato sulla superficie corporea (BSA) (formula di Mosteller), una volta al giorno per 14 giorni consecutivi, come segue:
- Giorno 1: 65 microgrammi/m2
- Giorno 2: 125 microgrammi/m2
- Giorno 3: 250 microgrammi/m2
- Giorno 4: 500 microgrammi/m2
- Dal Giorno 5 al Giorno 14: 1030 microgrammi/m2
Dose(i) saltata(e)
Se si salta un'infusione di Teizeild programmata, si deve continuare il trattamento somministrando tutte le dosi rimanenti nei giorni successivi per completare il ciclo di trattamento di 14 giorni.
Interruzione del trattamento
L'interruzione temporanea del trattamento può rendersi necessaria in ragione della gravità delle anomalie di laboratorio. In base al giudizio clinico, il trattamento deve essere sospeso se la conta piastrinica, la conta dei neutrofili o il livello di emoglobina diminuiscono in modo significativo.
L'interruzione del trattamento non deve superare i 3 giorni. La somministrazione può essere ripresa somministrando tutte le dosi rimanenti in giorni consecutivi per completare il ciclo di trattamento di 14 giorni (ad es. se si salta la somministrazione nei Giorni 4 e 5, la somministrazione può riprendere il Giorno 6 con la dose prevista per il Giorno 4).
Il trattamento deve essere interrotto definitivamente nei seguenti casi:
- Livelli elevati di enzimi epatici (ALT o AST 5 volte superiori all'ULN) o livelli di bilirubina 3 volte superiori all'ULN.
- Linfopenia grave prolungata (< 0,5 × 10⁹ linfociti/l, della durata di 1 settimana o più)
- Riduzione clinicamente rilevante (a giudizio del medico basato sui dati individuali del paziente) della conta piastrinica, della conta dei neutrofili o del livello di emoglobina per 3 giorni consecutivi
- Sviluppo di un'infezione grave
Per ulteriori informazioni, consultare «Avvertenze e misure precauzionali» ed «Effetti indesiderati».
Particolari gruppi di pazienti
Pazienti anziani
Agli studi clinici non hanno partecipato pazienti anziani (di età pari o superiore a 65 anni).
Popolazione pediatrica
La sicurezza e l'efficacia di Teizeild non sono state dimostrate nei bambini di età inferiore agli 8 anni.
Pazienti con disturbi della funzionalità epatica
Non sono stati condotti studi su pazienti con funzionalità epatica compromessa. È improbabile che si verifichi una variazione dell'esposizione a causa di un disturbo della funzionalità epatica, tuttavia si consiglia cautela con tali pazienti.
Pazienti con disturbi della funzionalità renale
Non sono stati condotti studi su pazienti con funzionalità renale compromessa.
Peso corporeo
La somministrazione basata sulla superficie corporea (BSA) è necessaria per normalizzare l'esposizione di Teizeild a tutto il peso corporeo (vedere «Posologia/impiego»).
Modo di somministrazione
Teizeild deve essere somministrato mediante infusione endovenosa nell'arco di almeno 30 minuti. Non somministrare due dosi nello stesso giorno.
Per le istruzioni sulla preparazione di Teizeild prima dell'uso, consultare «Indicazioni per la manipolazione».
Controindicazioni
Grave ipersensibilità (ad es. anafilassi) al principio attivo o a uno degli altri componenti elencati nella sezione «Sostanze ausiliarie».
Avvertenze e misure precauzionali
Sindrome da rilascio di citochine:
La sindrome da rilascio di citochine [cytokine release syndrome (CRS)] è stata osservata in studi clinici su pazienti trattati con teplizumab durante il periodo di trattamento e fino a 28 giorni dopo l'ultima somministrazione (vedere «Effetti indesiderati»). I sintomi della CRS includevano febbre, nausea, stanchezza, cefalea, mialgia, artralgia, valori di ALT, AST e bilirubina totale aumentati. Questi sintomi si sono generalmente verificati durante i primi 5 giorni di trattamento (vedere «Effetti indesiderati»).
Misure di mitigazione della CRS:
- Prima del trattamento è necessario somministrare antipiretici, antistaminici e/o antiemetici (vedere «Posologia/impiego»).
- Durante il trattamento è necessario monitorare i livelli degli enzimi epatici e della bilirubina, con maggiore frequenza durante la prima settimana. Il trattamento con Teizeild deve essere interrotto nei pazienti i cui livelli di ALT o AST aumentano di oltre 5 volte il limite superiore della norma (ULN) o i cui livelli di bilirubina aumentano di oltre 3 volte l'ULN.
- I sintomi della CRS devono essere trattati con antipiretici, antistaminici e/o antiemetici. Se si sviluppa una CRS grave, è necessario considerare l'interruzione del trattamento per 1-2 giorni (e le dosi rimanenti devono essere somministrate in giorni consecutivi per completare l'intero ciclo di 14 giorni). Se la CRS non migliora o se si ripresenta nonostante l'interruzione del trattamento, può essere giustificata la sospensione definitiva del trattamento.
Infezioni gravi
Nei pazienti trattati con Teizeild si sono verificate infezioni batteriche e virali, tra cui gastroenterite, cellulite, infezione polmonare, ascesso e sepsi (vedere «Effetti indesiderati»). Nei pazienti trattati con Teizeild può verificarsi la riattivazione del virus di Epstein-Barr (EBV). Nei pazienti con comorbilità che li predispongono a una grave immunodeficienza, il decorso clinico della riattivazione può essere associato a una maggiore gravità. L'uso di Teizeild non è raccomandato nei pazienti con infezioni gravi in atto, evidenze di laboratorio o cliniche di infezione acuta da EBV o CMV, o infezioni croniche diverse dalle infezioni cutanee localizzate. I pazienti devono essere monitorati per individuare eventuali segni e sintomi di infezione, inclusa la riattivazione virale, durante e dopo il trattamento. Qualora si sviluppi un'infezione grave, è necessario somministrare un trattamento adeguato e interrompere il trattamento con Teizeild.
Linfopenia
Negli studi clinici, il 75% dei pazienti trattati con teplizumab ha sviluppato linfopenia. Nella maggior parte dei pazienti che hanno manifestato linfopenia, i livelli di linfociti hanno iniziato a risalire dopo il quinto giorno di trattamento e sono tornati ai livelli pre-trattamento entro due settimane dal completamento del trattamento senza interruzione della dose (vedere «Effetti indesiderati»).
Durante il periodo di trattamento è necessario monitorare la conta dei leucociti. Se si sviluppa una linfopenia grave prolungata (< 0,5 x 10⁹ cellule/l della durata di 1 settimana o più), il trattamento deve essere interrotto (vedere «Effetti indesiderati»).
Reazioni da ipersensibilità
Nei pazienti trattati con Teizeild si sono verificate reazioni da ipersensibilità acuta, tra cui malattia da siero, angioedema, orticaria, eruzione cutanea, vomito e broncospasmo. Reazioni cutanee generalizzate e anafilassi si sono verificate in almeno un paziente (vedere «Effetti indesiderati»). Qualora si verifichino reazioni da ipersensibilità gravi, queste ultime devono essere trattate immediatamente e si deve interrompere il trattamento con Teizeild.
Vaccinazioni
La sicurezza dell'immunizzazione con vaccini vivi attenuati nei pazienti trattati con Teizeild non è stata studiata. Inoltre, Teizeild può compromettere la risposta immunitaria alla vaccinazione e ridurre l'efficacia del vaccino.
- Tutte le vaccinazioni previste per la fascia di età devono essere somministrate prima di iniziare il trattamento con Teizeild (vedere «Posologia/impiego»).
- I vaccini inattivati o a mRNA non sono raccomandati nelle 2 settimane precedenti l'inizio del trattamento, durante il trattamento e fino a 6 settimane dopo la sua conclusione.
- I vaccini vivi attenuati non sono raccomandati nelle 8 settimane precedenti l'inizio del trattamento, durante il trattamento e fino a 52 settimane dopo la sua conclusione.
Monitoraggio dei livelli di glucosio
È necessario monitorare i livelli di glicemia, nonché i segni e i sintomi di ipoglicemia o iperglicemia, e il diabete deve essere trattato secondo le linee guida vigenti.
Altre considerazioni
I pazienti non devono avere il diabete di tipo 2 (T2D) o una disglicemia secondaria dovuta a una causa diversa dal diabete di tipo 1 (ad esempio, diabete secondario associato a medicamenti o interventi chirurgici, diabete monogenico).
Materiale formativo/linee guida sulla sicurezza
Gli operatori sanitari coinvolti nella cura dei pazienti trattati con Teizeild devono conoscere le linee guida disponibili per l'uso sicuro di questo medicamento e informare i pazienti sui possibili rischi associati al suo utilizzo.
- Opuscolo informativo sulla minimizzazione dei rischi per gli operatori sanitari: Guida per gli operatori sanitari
- Opuscolo informativo sulla minimizzazione dei rischi per i pazienti: Guida per il paziente – consegnata ai pazienti dagli operatori sanitari
Sostanze ausiliarie di particolare interesse
Questo medicamento contiene meno di 1 mmol (23 mg) di sodio per flaconcino, cioè essenzialmente «senza sodio». Teizeild viene somministrato in soluzione per infusione di cloruro di sodio allo 0,9% (vedere «Indicazioni per la manipolazione»).
Interazioni
Non è stato condotto alcuno studio di interazione farmacologica. Non si prevedono interazioni clinicamente rilevanti.
Gravidanza, allattamento
Raccomandazioni per l'uso nelle donne in età fertile
Le donne in età fertile devono valutare l'utilizzo di un metodo contraccettivo affidabile durante il trattamento e per 30 giorni dopo l'ultima dose.
Gravidanza
I casi clinici disponibili provenienti da studi clinici con teplizumab non sono sufficienti per identificare un rischio associato al medicamento di gravi difetti alla nascita, aborti spontanei o altre conseguenze indesiderate per la madre o il feto.
Gli studi sperimentali sugli animali hanno evidenziato una tossicità riproduttiva (vedere «Dati preclinici»).
Sebbene non siano disponibili dati su teplizumab, gli anticorpi monoclonali possono essere trasportati attivamente attraverso la placenta e Teizeild può causare immunosoppressione nel neonato esposto in utero.
Teplizumab non è raccomandato durante la gravidanza o nelle donne in età fertile che non utilizzano metodi contraccettivi.
Allattamento
Non sono disponibili dati relativi alla presenza di teplizumab nel latte materno, agli effetti sulla produzione di latte o agli effetti sul bambino allattato al seno.
In uno studio di tossicità sullo sviluppo pre e postnatale nei topi, si ipotizza che l'anticorpo surrogato fosse presente nel latte dei topi femmina in allattamento (vedere «Dati preclinici»).
Poiché le IgG endogene materne e gli anticorpi monoclonali passano nel latte materno, si consiglia alle donne di non allattare al seno durante il trattamento con Teizeild e per 30 giorni dopo l'ultima dose.
Fertilità
Non sono disponibili dati clinici sugli effetti di teplizumab sulla fertilità. La fertilità e la capacità riproduttiva non sono risultate compromesse nei topi maschi e femmine trattati con un anticorpo surrogato CD3 (vedere «Dati preclinici»).
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
Non sono stati condotti studi sugli effetti di Teizeild sulla capacità di guidare veicoli o di utilizzare macchine.
I pazienti che assumono Teizeild hanno riportato affaticamento, il quale può avere un effetto limitato sulla capacità di guidare veicoli e utilizzare macchine.
Per informazioni sugli altri medicamenti utilizzati in associazione con teplizumab, si consultino le relative informazioni sul prodotto aggiornate.
Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse nei pazienti trattati con teplizumab sono state studiate in un gruppo di pazienti adulti e pediatrici che hanno partecipato a sette studi clinici controllati (uno studio su pazienti con diabete di tipo 1 allo stadio 2 [Studio TN-10], cinque studi controllati con placebo su pazienti con diagnosi recente di diabete di tipo 1 allo stadio 3 e uno studio in aperto, controllato, sullo standard di cura con teplizumab in pazienti con diagnosi recente di diabete di tipo 1 allo stadio 3).
Linfopenia, leucopenia, neutropenia, bicarbonato ematico diminuito ed eruzione cutanea sono state le reazioni avverse più comunemente riportate, verificatesi più comunemente nel gruppo trattato con teplizumab rispetto al gruppo di controllo.
Tabella delle reazioni avverse
Nella Tabella 1 sono riportate le reazioni avverse che si sono verificate in ≥5% dei pazienti nell'analisi aggregata di sicurezza degli studi clinici o che sono state riportate dopo l'introduzione sul mercato (sorveglianza post-marketing). Gli effetti indesiderati sono classificati secondo la classificazione sistemica organica MedDRA e la frequenza in base alla seguente convenzione: «molto comune» (≥1/10), «comune» (≥1/100, <1/10), «non comune» (≥1/1000, <1/100), «raro» (≥1/10'000, <1/1000), «molto raro» (<1/10'000), «non nota» (la frequenza non può essere stimata sulla base dei dati disponibili).
Tabella 1: Reazioni avverse verificatesi in ≥5% dei pazienti nell'analisi aggregata di sicurezza degli studi clinici o riportate dopo l'introduzione sul mercato (sorveglianza post-marketing).
| Classificazione sistemica organica | Frequenza | ||
| Molto comune | Comune | Non nota | |
| Infezioni ed infestazioni | Riattivazione del virus di Epstein-Barr* | ||
| Patologie del sistema emolinfopoietico | Linfopenia, leucopenia, neutropenia, diminuzione del livello di emoglobina, trombocitopenia, diminuzione del livello di bicarbonato ematico, diminuzione del livello di calcio ematico. | ||
| Disturbi del sistema immunitario | Sindrome da rilascio di citochine | ||
| Patologie del sistema nervoso | Cefalea | ||
| Patologie gastrointestinali | Nausea, vomito | Diarrea | |
| Patologie epatobiliari | Alanina aminotransferasi aumentata, aspartato aminotransferasi aumentata. | ||
| Patologie della cute e del tessuto sottocutaneo | Eruzione cutanea, prurito | Eruzione cutanea pruriginosa, orticaria | |
| Patologie generali e condizioni relative alla sede di somministrazione | Piressia | Brividi | Stanchezza, dolore, malessere |
* Reazione avversa proveniente dalla sorveglianza post-marketing.
Descrizione di specifici effetti indesiderati e informazioni supplementari
Sindrome da rilascio di citochine (CRS)
Nello Studio TN-10, il 2% dei pazienti trattati con teplizumab ha riportato una sindrome da rilascio di citochine (CRS), rispetto allo 0% dei pazienti nel gruppo placebo.
In un gruppo di 7 studi clinici, 65 pazienti trattati con teplizumab hanno sviluppato CRS (6% di tutti i pazienti trattati con teplizumab), il 14% dei casi di CRS erano reazioni avverse gravi (vedere «Avvertenze e misure precauzionali»). Nei pazienti trattati con teplizumab che hanno sviluppato una CRS, si è osservato più comunemente un aumento delle transaminasi epatiche.
Infezioni gravi
Nello Studio TN-10, infezioni gravi (cellulite, gastroenterite, infezione polmonare, infezione di ferita) sono state riportate nel 9% (4/44) dei pazienti trattati con teplizumab, rispetto allo 0% (0/32) dei pazienti trattati con placebo, in qualsiasi momento durante o dopo la prima dose del trattamento in studio.
Linfopenia
Nello Studio TN-10, nel 73% dei pazienti trattati con teplizumab è stata riportata linfopenia, rispetto al 6% dei pazienti nel gruppo placebo. Il nadir medio della conta linfocitaria si è verificato il Giorno 5 del trattamento, con recupero e ritorno al basale entro la settimana 6 (vedere «Avvertenze e misure precauzionali»).
Eruzione cutanea e reazioni da ipersensibilità
Nello Studio TN-10 sono state riportate reazioni da ipersensibilità a teplizumab. La malattia da siero è stata osservata nel 2% (1/44) dei pazienti trattati con teplizumab, rispetto allo 0% (0/32) dei pazienti nel gruppo placebo. Il paziente, che ha sviluppato una malattia da siero, presentava un'anamnesi di positività agli anticorpi antinucleo e cinque giorni dopo l'interruzione del trattamento con teplizumab presentava artralgie, livelli elevati di proteina C-reattiva e bassi livelli di complemento C4; la patologia si è risolta entro 2,5 mesi.
In un gruppo di 7 studi clinici su pazienti:
- È stata osservata anafilassi (con ipossia e broncospasmo) in un paziente trattato con teplizumab che è stato ricoverato in ospedale.
- È stato osservato angioedema (periorbitale e facciale) nello 0,2% dei pazienti trattati con teplizumab, rispetto allo 0% dei pazienti nel gruppo di controllo.
- L'1,2% dei pazienti trattati con teplizumab ha riportato edema periferico e generalizzato rispetto allo 0,3% dei pazienti nel gruppo di controllo.
- L'eruzione cutanea è stata osservata nel 36% dei pazienti trattati con teplizumab, rispetto all'8% dei pazienti nel gruppo di controllo. La maggior parte delle eruzioni cutanee osservate durante il trattamento con teplizumab non erano gravi e si sono risolte senza intervento; tuttavia, lo 0,3% (2/1008) dei pazienti trattati con teplizumab ha manifestato un'eruzione cutanea grave, rispetto allo 0% (0/356) dei pazienti nel gruppo placebo.
- L'orticaria è stata segnalata nel 2,7% dei pazienti trattati con teplizumab e nell'1,1% dei pazienti nel gruppo di controllo.
Altre reazioni avverse
Abbassamento de livelli di emoglobina e trombocitopenia
In un'analisi aggregata di 7 studi clinici su pazienti, è stata riportata una diminuzione dei livelli di emoglobina nel 23% dei pazienti trattati con teplizumab rispetto al 16% dei pazienti nel gruppo placebo, e la trombocitopenia è stata riportata nel 17% dei pazienti trattati con teplizumab rispetto al 7% dei pazienti nel gruppo placebo durante un qualsiasi ciclo di trattamento. Il recupero è avvenuto entro 2-4 settimane dal trattamento. Negli studi clinici, l'1,2% dei pazienti trattati con teplizumab ha interrotto il trattamento a causa di livelli di emoglobina inferiori a 85 g/l (o a causa di una diminuzione superiore a 20 g/l fino a un valore inferiore a 100 g/l) e l'1% ha interrotto il trattamento con teplizumab a causa di una conta piastrinica inferiore a 50 x 109 piastrine/l.
Aumento degli enzimi epatici e della bilirubina
Nei pazienti trattati con Teizeild, sia nell'ambito di CRS che in pazienti senza CRS, sono stati osservati livelli elevati di enzimi epatici e di bilirubina. Nelle analisi di laboratorio, il 5,3% dei pazienti trattati con Teizeild ha presentato un picco di ALT 3 volte superiore all'ULN, rispetto allo 0,6% dei pazienti nel gruppo di controllo. Nella maggior parte dei casi, l'aumento degli enzimi epatici è stato temporaneo e si è risolto entro 1 o 2 settimane dal trattamento.
Immunogenicità
L'incidenza osservata di anticorpi anti-farmaco (ADA) dipende fortemente dalla sensibilità e dalla specificità del saggio. Le differenze nei metodi di analisi impediscono un confronto significativo tra l'incidenza di anticorpi anti-farmaco negli studi descritti di seguito e l'incidenza di anticorpi anti-farmaco in altri studi, compresi quelli con Teizeild o altri prodotti a base di teplizumab.
Nello studio controllato con placebo condotto su pazienti di età pari o superiore a 8 anni con diabete di tipo 1 allo stadio 2 (Studio TN-10) (vedere «Proprietà/effetti»), circa il 57% dei pazienti trattati con teplizumab ha sviluppato anticorpi contro teplizumab, il 46% dei quali ha sviluppato anticorpi neutralizzanti. Le eruzioni cutanee si sono verificate più comunemente (39%) nei pazienti trattati con teplizumab che hanno sviluppato anticorpi contro teplizumab rispetto ai pazienti che non hanno sviluppato tali anticorpi (33%).
I rischi per la sicurezza dovuti all'immunogenicità sono bassi, poiché la maggior parte degli eventi indesiderati (che sono temporanei e controllabili) sembrano essere correlati al trattamento farmacologico e non all'immunogenicità.
Sulla base dei dati disponibili, non è possibile trarre conclusioni definitive per caratterizzare gli effetti degli ADA sulla farmacodinamica o sull'efficacia di Teizeild. Non si può escludere un effetto degli ADA sulla farmacocinetica la cui rilevanza clinica non è nota.
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-beneficio del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
Segni e sintomi
Non vi è alcuna esperienza clinica relativa al sovradosaggio di teplizumab.
Trattamento
Non esiste un antidoto specifico noto per il sovradosaggio di Teizeild. In caso di assunzione di una dose di Teizeild superiore a quella raccomandata, è necessario monitorare il paziente per rilevare eventuali segni o sintomi di reazioni avverse e adottare immediatamente tutte le misure appropriate. È opportuno effettuare una valutazione clinica.
Proprietà/Effetti
Codice ATC
A10XX01
Categoria farmacoterapeutica: altri medicamenti antidiabetici
Meccanismo d'azione
Teplizumab preserva la funzione delle cellule beta legandosi al CD3 (un antigene di superficie cellulare presente sui linfociti T), ritardando così la progressione del diabete di tipo 1 allo stadio 3 nei pazienti allo stadio 2. Il meccanismo può comportare una segnalazione da agonista parziale e la disattivazione dei linfociti T autoreattivi contro le cellule beta pancreatiche. Teplizumab determina un aumento della percentuale di linfociti T regolatori e di linfociti T CD8+ con segni di esaurimento nel sangue periferico.
Farmacodinamica
Gli studi clinici hanno dimostrato che, durante il trattamento, teplizumab si lega alle molecole CD3 presenti sulla superficie dei linfociti T CD4+ e CD8+, con conseguente internalizzazione del complesso teplizumab/CD3 dalla superficie dei linfociti T. Gli effetti farmacodinamici includono linfopenia senza deplezione delle cellule T, con un nadir al Giorno 5 della somministrazione durante un ciclo di trattamento di 14 giorni con teplizumab (vedere «Avvertenze e misure precauzionali»). La relazione esposizione-risposta a teplizumab e il tempo della risposta farmacodinamica per la sicurezza e l'efficacia di teplizumab non sono ancora stati completamente caratterizzati.
Efficacia clinica e sicurezza
L'efficacia di teplizumab è stata esaminata nel seguente studio:
Studio TN-10
Uno studio randomizzato, in doppio cieco, guidato dagli eventi e controllato con placebo, condotto su 76 pazienti di età compresa tra 8 e 49 anni affetti da diabete di tipo 1 (T1D) allo stadio 2. Il T1D allo stadio 2 è stato definito in base a due criteri:
1.Almeno due dei seguenti autoanticorpi anti-insula pancreatica:
- Autoanticorpi contro la decarbossilasi dell'acido glutammico 65 (GAD)
- Autoanticorpi anti-insulina (IAA)
- Autoanticorpo contro l'antigene 2 associato all'insulinoma (IA-2A)
- Autoanticorpi contro il trasportatore 8 dello zinco (ZnT8A)
- Autoanticorpi contro le cellule insulari (ICA)
2.Disglicemia durante le prove orali di tolleranza al glucosio
In questo studio, i pazienti sono stati randomizzati per ricevere il trattamento con teplizumab o placebo tramite infusione endovenosa una volta al giorno per 14 giorni. L'esposizione totale dei pazienti del gruppo teplizumab era paragonabile all'esposizione totale ottenuta con la dose totale raccomandata di teplizumab (vedere «Posologia/impiego»). L'endpoint primario di efficacia in questo studio era il tempo intercorso tra la randomizzazione e lo sviluppo della diagnosi di diabete di tipo 1 allo stadio 3.
Caratteristiche dei pazienti al basale
In questo studio, il 45% dei pazienti era di sesso femminile e l'età mediana era di 14 anni (il 72% aveva meno di 18 anni). Le caratteristiche dei pazienti sono riportate nella Tabella 2.
Tabella 2: Caratteristiche relative all'età al basale dei pazienti adulti e pediatrici di età pari o superiore a 8 anni con diabete mellito di tipo 1 allo stadio 2 (Studio TN-10)1
Teplizumab n = 44 | Placebo n = 32 | |
| Fascia di età | ||
| ≥18 anni | 34% | 19% |
| < 18 anni | 66% | 81% |
| Quartili delle fasce d'età pediatriche | ||
| Da 8 a < 11 anni | 21% | 25% |
| Da 11 a < 14 anni | 27% | 31% |
| Da 14 a < 18 anni | 18% | 25% |
1Popolazione intent-to-treat (ITT).
Caratteristiche della malattia al basale
La Tabella 3 mostra le caratteristiche della malattia all'inizio dello Studio TN-10.
Tabella 3: Caratteristiche della malattia al basale in pazienti adulti e pediatrici di età pari o superiore a 8 anni con diabete mellito di tipo 1 allo stadio 2 (Studio TN-10)
Teplizumab n = 44 | Placebo n = 32 | |
| Glucosio, mg/dl2 | ||
| Mediana (min; max) | 165 (115, 207) | 154 (103, 200) |
| HbA1c, % | ||
| Mediana (min; max) | 5,2 (4,6; 6,1) | 5,3 (4,3; 5,6) |
| HLA-DR3/DR4 | ||
| Sia DR3 che DR4 | 25% | 22% |
| Solo DR3 | 23% | 25% |
| Solo DR4 | 36% | 44% |
| Assenza di dati | 5% | 0 |
| Né DR3 né DR4 | 11% | 9% |
| Autoanticorpi positivi (N) | ||
| 1 | 2% | 0 |
| 2 | 27% | 22% |
| 3 | 25% | 16% |
| 4 | 27% | 44% |
| 5 | 18% | 19% |
1Popolazione intent-to-treat (ITT) 2I dati sul glucosio sono valori dell'«area sotto la curva concentrazione-tempo» (AUC) della prova orale di tolleranza al glucosio. Abbreviazioni: HbA1c = Emoglobina A1c, DS = Deviazione standard, HLA = Antigene leucocitario umano.
Risultati di efficacia
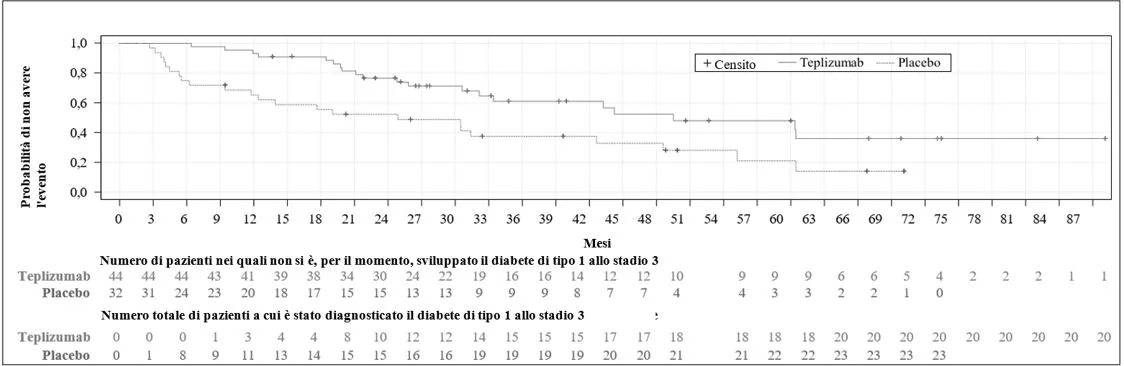
Nello Studio TN-10, 20 (45%) dei pazienti trattati con teplizumab e 23 (72%) dei pazienti trattati con placebo hanno ricevuto una diagnosi di diabete di tipo 1 allo stadio 3. Un modello dei rischi proporzionali di Cox, stratificato per età e prova orale di tolleranza al glucosio al momento della randomizzazione, ha mostrato che il tempo mediano dalla randomizzazione alla diagnosi di diabete di tipo 1 allo stadio 3 è stato di 50 mesi nel gruppo trattato con teplizumab e di 25 mesi nel gruppo placebo; una differenza di 25 mesi. Con un tempo mediano di follow-up di 51 mesi, il trattamento con teplizumab ha determinato un ritardo statisticamente significativo nello sviluppo del diabete di tipo 1 allo stadio 3, rapporto di rischio 0,41 (IC al 95%: da 0,22 a 0,78; p = 0,0066) (Figura 1).
Lo Studio TN-10 non è stato concepito per valutare se vi fossero differenze di efficacia tra sottogruppi in base a caratteristiche demografiche o della malattia al basale.
Figura 1: Curva di Kaplan-Meier del tempo alla diagnosi di diabete di tipo 1 allo stadio 3 in pazienti adulti e pediatrici di età pari o superiore a 8 anni con diabete di tipo 1 allo stadio 2, suddivisi per gruppo di trattamento (Studio TN-10)1
1 Popolazione ITT
In un secondo follow-up esteso dello Studio TN-10, dopo un follow-up mediano di 80,5 mesi, 16 (36%) dei pazienti trattati con teplizumab non avevano ricevuto una diagnosi di diabete di tipo 1 allo stadio 3, rispetto a 4 (13%) nel gruppo placebo.
Farmacocinetica
Non si prevede che le concentrazioni di teplizumab raggiungano lo stato stazionario durante i 14 giorni di trattamento con teplizumab.
Assorbimento
Non sono disponibili informazioni sull'assorbimento, poiché teplizumab viene somministrato per via endovenosa.
Distribuzione
Il volume di distribuzione centrale (Vd) di teplizumab era pari a 2,3 l in un paziente del peso di 60 kg.
Metabolismo
Si prevede che teplizumab venga metabolizzato in piccoli peptidi mediante processi catabolici.
Eliminazione
Teplizumab ha mostrato un legame e un'eliminazione saturabili. La clearance di popolazione di teplizumab in un paziente di 60 kg di peso è di 2,7 l/giorno.
Cinetica di gruppi di pazienti speciali
Età
Non sono state osservate differenze clinicamente significative nella farmacocinetica di teplizumab in base all'età (da 8 a 35 anni).
Sesso
Non sono state osservate differenze clinicamente significative nella farmacocinetica di teplizumab in base al sesso biologico.
Origine etnica
Non sono state osservate differenze clinicamente significative nella farmacocinetica di teplizumab in base ai gruppi etnici (caucasici, asiatici).
Peso
La somministrazione basata sulla BSA normalizza l'esposizione a teplizumab in base al peso corporeo.
Pazienti pediatrici
Nei pazienti pediatrici di età pari o superiore a 8 anni non sono state osservate differenze clinicamente significative nella farmacocinetica di teplizumab.
Disturbi della funzionalità epatica
Non sono stati condotti studi specifici per valutare la farmacocinetica di teplizumab nei pazienti con distrubo della funzionalità epatica.
Disturbi della funzionalità renale
Non sono stati condotti studi specifici per valutare la farmacocinetica di teplizumab nei pazienti con distrubo della funzionalità renale.
Dati preclinici
Genotossicità, mutagenicità e cancerogenicità
Non sono stati condotti studi per valutare il potenziale genotossico, incluso quello mutageno, di teplizumab. Essendo un anticorpo, non si prevede che teplizumab interagisca direttamente con il DNA. Non sono stati condotti studi a lungo termine per valutare il potenziale cancerogeno di teplizumab.
Tossicità riproduttiva
In uno studio di tossicità sullo sviluppo embriofetale, delle femmine di topo gravide hanno ricevuto un anticorpo murino surrogato anti-CD3 murino tramite iniezione sottocutanea a dosi di 0, 0,03, 0,3 o 20 mg/kg nei giorni 6, 10 e 14 di gestazione. Nel gruppo che aveva ricevuto 20 mg/kg, in presenza di tossicità materna si è verificato un aumento delle perdite post-impianto.
In uno studio di tossicità dello sviluppo pre e postnatale condotto su femmine di topo gravide, in cui l'anticorpo surrogato murino è stato somministrato ogni 3 giorni dal giorno 6 di gestazione al giorno 19 di allattamento a dosi di 0, 0,3, 3 o 20 mg/kg, non è stata osservata alcuna tossicità materna né un aumento dell'incidenza di perdite post-impianto. Nella prole, nei giorni postnatali 35 e 84, sono state osservati un calo delle popolazioni di linfociti T e un aumento dei linfociti B, nonché una diminuzione della risposta immunitaria adattativa all'emocianina di patella (KLH) alla dose di 20 mg/kg. Alla dose elevata, l'anticorpo surrogato era presente nel siero della prole in concentrazioni inferiori all'1,5% rispetto al siero materno. È stata osservata una tendenza al calo della fertilità nella prole delle madri che avevano ricevuto l'anticorpo surrogato murino alla dose di 20 mg/kg.
Nei topi maschi e femmine trattati con un anticorpo murino surrogato anti-CD3 murino somministrato per via sottocutanea a dosi fino a 20 mg/kg, la fertilità e la capacità riproduttiva non sono risultate compromesse.
Altre indicazioni
Incompatibilità
Poiché non sono sati eseguiti studi di compatibilità, Teizeild non deve essere mischiato ad altri medicamenti. Non somministrare o infondere in concomitanza altri medicamenti attraverso la stessa linea endovenosa. Questo medicamento deve essere preparato e somministrato secondo le istruzioni riportate nelle rubriche «Posologia/impiego» e «Indicazioni per la manipolazione».
Materiali incompatibili:
- Sacche per infusione in miscela di copolimero etilene-propilene (EPC), polipropilene (PP), polietilene (PE) e poliolefina (PO).
- Set per infusione protetti dalla luce
- Per dosi di Teizeild < 120 µg: sacche in etilene vinil acetato (EVA)
Stabilità
Flaconcino non aperto
3 anni
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore.
Dopo la diluizione
Sacca per infusione e.v
La stabilità chimica, fisica e microbiologica dopo l'apertura è stata dimostrata per 6 ore a temperatura ambiente (tra 15 e 25 °C).
Dal punto di vista microbiologico, si raccomanda di utilizzare il preparato immediatamente. Se non viene utilizzato immediatamente, sta all'utilizzatore assicurarsi che i tempi e le condizioni di conservazione dopo l'apertura e prima dell'uso non superino le 6 ore a temperatura ambiente (tra 15 e 25 °C).
Infusioni tramite siringa
La stabilità chimica, fisica e microbiologica dopo l'apertura è stata dimostrata per 12 ore in condizioni di refrigerazione (tra 2 e 8 °C), seguite da non più di 6 ore a temperatura ambiente (tra 15 e 25 °C).
Dal punto di vista microbiologico, si raccomanda di utilizzare il preparato immediatamente. Se non viene utilizzato immediatamente, sta all'utilizzatore assicurarsi che i tempi e le condizioni di conservazione dopo l'apertura e prima dell'uso non superino le 12 ore in frigorifero (tra 2 e 8 °C), seguite da non più di 6 ore a temperatura ambiente (tra 15 e 25 °C).
Indicazioni particolari concernenti l'immagazzinamento
Conservare in frigorifero (2-8 °C).
Non congelare né agitare i flaconcini.
Conservare il flaconcino nella scatola originale per proteggere il contenuto dalla luce.
Conservare in posizione verticale.
Tenere fuori dalla portata dei bambini.
Per le condizioni di conservazione dopo la diluizione vedere «Stabilità».
Indicazioni per la manipolazione
Preparazione per la somministrazione endovenosa
- Teizeild deve essere diluito prima dell'uso. Ciò richiede un processo di diluizione in due passaggi.
- In preparazione alla diluizione, esaminare Teizeild visivamente prima dell'uso. Il prodotto consegnato è trasparente e incolore. Teizeild non deve essere utilizzato in presenza di particolato o se la soluzione presenta alterazioni di colore.
- Preparare Teizeild in condizioni asettiche. Ciascun flaconcino può essere utilizzato solo per la preparazione di una singola dose.
Passaggio 1: prima diluizione (1:10)
- Preparare 18 ml di soluzione di cloruro di sodio 9 mg/ml (0,9%) per iniezione in:
- un flaconcino di vetro sterile
oppure
- una sacca per infusione in polivinilcloruro (PVC) con di(2-etilesil)ftalato (DEHP)
oppure
- una siringa sterile (polipropilene [PP], policarbonato [PC] o vetro).
Rimuovere il cappuccio dal flaconcino: questo è considerato l'inizio della preparazione (vedere «Stabilità»).
Importante:
In considerazione dei requisiti di dosaggio in base alla BSA (ad es. > 1,94 m²), potrebbero essere necessari 2 flaconcini di Teizeild dal Giorno 5 al Giorno 14.
Per garantire che in questi casi l'intera dose giornaliera sia contenuta in una sacca per infusione o in una siringa:
- Preparare 2 soluzioni diluite.
- Aggiungere il volume cumulativo per la dose calcolata a una singola sacca per infusione o una singola siringa.
- Prelevare 2 ml di Teizeild dal flaconcino e aggiungerli lentamente ai 18 ml di soluzione iniettabile di cloruro di sodio 9 mg/ml (0,9%). Miscelare delicatamente ruotando lentamente il flaconcino o facendo oscillare la sacca per infusione o la siringa. I 20 ml di soluzione diluita risultanti contengono 100 μg/ml di teplizumab.
- Calcolare la BSA del paziente prima del ciclo di trattamento utilizzando la formula di Mosteller.
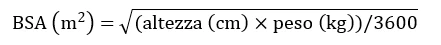
- Utilizzando la BSA del paziente, calcolare la dose in base al giorno di trattamento (vedere «Posologia/impiego»).
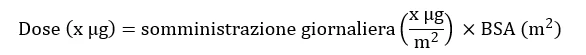
- Calcolare il volume della soluzione di 100 μg/ml di Teizeild (preparata nel Passaggio 1) da diluire ulteriormente nel Passaggio 2.
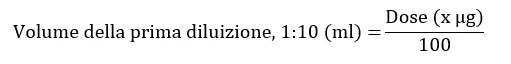
Esempio del volume della prima diluizione (Passaggio 1):
La dose calcolata per il Giorno 3 è di 250 μg/m2. Con una BSA di 1,25 m2 è pertanto necessario il seguente volume della prima diluizione:
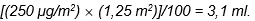
Passaggio 2: diluizione finale
Esistono due metodi per la somministrazione endovenosa della diluizione finale: infusione tramite sacca per infusione o mediante pompa a siringa. Utilizzare il calcolo appropriato a seconda del metodo prescelto.
- Metodo 1: sacche per infusione per somministrazione endovenosa:
- Utilizzando una siringa di dimensioni adeguate (ad es. 5 ml) prelevare il volume di soluzione diluita di Teizeild richiesto per la dose calcolata di quel giorno dalla soluzione da 100 μg/ml (vedere Passaggio 1: prima diluizione, 1:10).
Aggiungere lentamente il contenuto della siringa contenente la dose di Teizeild a una sacca per infusione in PVC con DEHP contenente 25 ml di soluzione iniettabile di cloruro di sodio da 9 mg/ml (0,9%). Far oscillare delicatamente la sacca per infusione per assicurarsi che la soluzione sia ben miscelata. Non agitare.
- La somministrazione dell'infusione richiede almeno 30 minuti. La velocità di infusione può essere ridotta per una migliore tollerabilità del paziente.
- Metodo 2: siringa (PP, PC o vetro) per infusione endovenosa tramite pompa a siringa [intervallo di concentrazione di Teizeild da 15 μg/ml a 60 μg/ml]:
- Calcolare il volume massimo somministrabile per la dose calcolata (in base al giorno di trattamento, alla dose e alla BSA del paziente) utilizzando una concentrazione minima di infusione di 15 μg/ml.
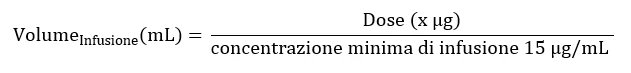
- Calcolare il volume di soluzione fisiologica da aggiungere alla siringa per infusione:
- Se il volume massimo da somministrare calcolato è ≤60 ml:

Esempio della diluizione finale:
La dose calcolata per il Giorno 3 è di 250 μg/m2. Con una BSA di 1,25 m2, è necessario il seguente volume per la somministrazione:
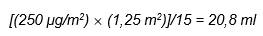
Il volume di soluzione fisiologica aggiunto alla siringa per infusione è:
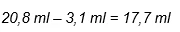
- b) Se il volume massimo calcolato per la somministrazione supera i 60 ml, il volume massimo di infusione è limitato a 60 ml.
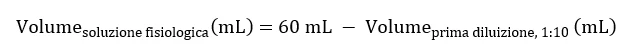
- Misurare il volume appropriato di soluzione fisiologica e trasferirlo nella siringa per infusione.
- Utilizzando una siringa di dimensioni adeguate (ad es. 5 ml), prelevare il volume della soluzione di Teizeild diluita calcolato in precedenza (vedere il volume della diluizione iniziale, 1:10) e aggiungerlo alla siringa per infusione.
- Far oscillare delicatamente la siringa per infusione per assicurarsi che la soluzione sia ben miscelata. Non agitare.
- Collegare la siringa per infusione a una pompa a siringa. La pompa a siringa deve consentire basse velocità di flusso, fino a 1 ml/ora.
- Eseguire l'infusione con la pompa a siringa; non azionare la siringa manualmente. Calcolare la velocità di infusione (per garantire almeno 30 minuti). La velocità di infusione massima deve essere di 2 ml/min (massimo 120 ml/ora). La velocità effettiva varia a seconda del volume di infusione, come mostrato di seguito.
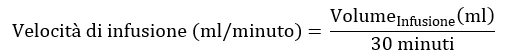
Esempio:
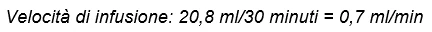
- La somministrazione dell'infusione richiede almeno 30 minuti. La velocità di infusione può essere ridotta per una migliore tollerabilità del paziente.
Di seguito è riportato un riepilogo dei calcoli per l'esempio:
| Esempio | |||||||
| Giorno di trattamento e dose | BSA m2 | Dose di Teizeild per il paziente (μg) | Volume della prima diluizione 1:10 (ml) | Volume della soluzione fisiologica (ml) | Volume di infusione (ml) | Concentrazione dell'infusione (μg/ml) | Velocità di infusione 30 min (ml/min) |
Giorno 3 250 μg/m2 | 1,25 m2 | 312,5 μg | 3,1 ml | 17,7 ml | 20,8 ml | 15 μg/ml | 0,7 ml/min |
Nota bene:
Questi passaggi possono essere seguiti anche se per la diluizione si utilizza un flaconcino di vetro sterile anziché una siringa (per l'infusione endovenosa tramite pompa a siringa). Nei calcoli occorre tenere conto del volume di riempimento in eccesso.
Dopo la diluizione:
- Eliminare qualsiasi residuo non utilizzato della soluzione diluita di Teizeild nella sacca per infusione in PVC con DEHP, nella siringa o nel flaconcino di vetro sterile contenenti 100 μg/ml di teplizumab.
- Iniziare l'infusione di Teizeild subito dopo la diluizione. Se la soluzione per infusione non viene utilizzata immediatamente, conservare la soluzione per infusione diluita come indicato alla rubrica «Stabilità».
Smaltimento
I medicamenti non utilizzati e qualsiasi altro rifiuto devono essere smaltiti in conformità con le normative locali.
Numero dell'omologazione
70102 (Swissmedic)
Confezioni
Teizeild è fornito in un flaconcino da 2 ml in vetro borosilicato tipo 1 con tappo in gomma butilica e sigillo in alluminio con un cappuccio a scatto in polipropilene colorato.
Confezioni: 1 flaconcino (A) contenente 2 mg/ 2 ml.
Titolare dell’omologazione
sanofi-aventis (svizzera) sa, 1214 Vernier/GE
Stato dell'informazione
Febbraio 2026