


Informazione professionale - Teceos
Composizione
Principi attivi
Tetranatrii butedronas
Il radionuclide non è incluso in questo kit.
Sostanze ausiliarie
Sodio-idrogeno (N-(4-aminobenzoil)-L-glutammato), ossido stannoso (II) pro vitro
Specifiche
Specifiche della soluzione iniettabile ricostituita:
| 13,0 mg | Acido butedronico, sale tetrasodico |
| 0,23 mg | Ossido stannoso (II) |
| 1,0 mg | Acido N-(4-aminobenzoil)-L-glutammico, sale monosodico |
| 370 - 11100 MBq | Tecnezio-99m (Tc-99m) |
| 18 - 90 mg | Cloruro di sodio (tramite neutralizzazione) |
| 2 - 10 ml | Volume totale |
| 6,5 - 7,5 | Valori di pH |
Caratteristiche del preparato marcato:
Il set di marcatura è sterile e privo di endotossine. Se la marcatura viene eseguita in condizioni asettiche e se gli eluati utilizzati sono sterili e privo di endotossine, anche la soluzione iniettabile pronta per l’uso sarà sterile e privo di endotossine. La soluzione di acido butedronico marcata con tecnezio (99mTc) deve essere incolore, limpida e priva di impurezze.
Forma farmaceutica e quantità di principio attivo per unità
Kit di marcatura
Un flaconcino sottovuoto da 15 ml di volume, con 14,2 mg di liofilizzato contiene:
Acido butedronico, sale tetrasodico: 13,0 mg
Ossido stannoso (II): 0,23 mg
Per iniezione endovenosa dopo radiomarcatura.
Indicazioni/possibilità d’impiego
Questo medicinale è destinato al solo uso diagnostico.
Dopo la marcatura radioattiva con una soluzione iniettabile di sodio pertecnetato (99mTc), la soluzione di acido butedronico marcata con tecnezio (99mTc) così ottenuta è indicata per la scintigrafia ossea.
Viene usato per rilevare lesioni ossee di ogni tipo, in particolare metastasi ossee da carcinomi bronchiali, mammari e prostatici; per rilevare e circoscrivere lesioni ossee dovute a osteosarcomi, osteomielite, morbo di Paget; per diagnosticare alterazioni ossee degenerative, infiammazioni articolari e controllare la guarigione e lo sviluppo di fratture ossee fresche; oltre a rilevare calcificazioni extra-ossee.
Posologia/impiego
Questo farmaco può essere utilizzato solo in strutture di medicina nucleare e da persone autorizzate e specializzate.
Posologia
Adulti:
Per maggiori informazioni sulla preparazione del paziente vedere il paragrafo “Avvertenze e misure precauzionali”.
La soluzione di acido butedronico marcata con tecnezio (99mTc) può essere somministrata solo come singola iniezione endovenosa.
L'attività media somministrata tramite iniezione monodose è di 500 MBq (300-700 MBq), ma possono essere giustificabili anche altre dosi.
Nei pazienti con elevato assorbimento osseo e/o grave insufficienza renale, può essere necessario un aggiustamento del dosaggio poiché è possibile aumentare l'esposizione alle radiazioni.
Acquisizione delle immagini
Il paziente deve svuotare la vescica subito prima di acquisire le immagini.
Le immagini vengono acquisite secondo la cosiddetta procedura "trifase":
- Le immagini possono essere ottenute subito dopo l'iniezione (fase di perfusione) per rilevare anomalie nella vascolarizzazione di una regione dello scheletro.
- Le immagini del compartimento vascolare (fase di blood pool) devono essere acquisite immediatamente dopo la fase di perfusione ed entro 10 minuti dall'iniezione del radiotracciante.
- Le immagini del "corpo intero" (fase tardiva) si ottengono generalmente tra le 2 e le 5 ore successive all'iniezione.
Anche le immagini successive (da 6 a 24 ore dopo l'iniezione) forniscono un migliore rapporto segnale-rumore di fondo e una migliore valutazione dell'area pelvica. Queste ultime immagini sono particolarmente utili in pazienti con insufficienza renale o con ritenzione urinaria.
In alcuni casi, una o più tomoscintigrafie possono essere utili al fine di delineare meglio la presenza, l'ubicazione e la diffusione della malattia.
Popolazione pediatrica
L'indicazione deve essere considerata con cautela, poiché la dose efficace in MBq è più alta che negli adulti (vedere “Dosimetria”).
L’utilizzo nei bambini e negli adolescenti deve essere attentamente considerato sulla base delle necessità cliniche e del rapporto rischio/beneficio in questo gruppo di pazienti. L'attività da somministrare nei bambini e negli adolescenti è calcolata in base alla scheda di dosaggio della Associazione Europea di Medicina Nucleare (EANM) utilizzando la seguente formula e il fattore di correzione corrispondente alla massa corporea del bambino (Tabella 1).
Attività raccomandata [MBq] = 35 MBq x fattore di correzione (Tabella 1),
| Massa corporea | Fattore di correzione | Massa corporea | Fattore di correzione | Massa corporea | Fattore di correzione |
3 kg 4 kg 6 kg 8 kg 10 kg 12 kg 14 kg 16 kg 18 kg 20 kg | = 1* = 1,14* = 1,71 = 2,14 = 2,71 = 3,14 = 3,57 = 4,00 = 4,43 = 4,86 | 22 kg 24 kg 26 kg 28 kg 30 kg 32 kg 34 kg 36 kg 38 kg 40 kg | = 5,29 = 5,71 = 6,14 = 6,43 = 6,86 = 7,29 = 7,72 = 8,00 = 8,43 = 8,86 | 42 kg 44 kg 46 kg 48 kg 50 kg 52-54 kg 56-58 kg 60-62 kg 64-66 kg 68 kg | = 9,14 = 9,57 = 10,00 = 10,29 = 10,71 = 11,29 = 12,00 = 12,71 = 13,43 = 14,00 |
Per ottenere immagini di qualità nei bambini molto piccoli (fino a 1 anno di età) è necessaria una dose minima di 40 MBq.
Esposizione alle radiazioni
I seguenti dati provengono dalla pubblicazione 128 della Commissione Internazionale per la Protezione dalle Radiazioni (ICRP) per i difosfonati. Il calcolo è stato basato sulle seguenti ipotesi:
dopo l'iniezione endovenosa, la sostanza si accumula principalmente nelle ossa e in misura minore nei reni, ed è escreta dai reni. Si presume che il 50% dell'attività iniettata venga assorbita dall’osso a 15 minuti e che le emivite nell'osso siano di 2 ore (al 30%) e di 3 giorni (al 70%). Nei bambini, l'assorbimento si osserva principalmente nelle aree di crescita metafisaria. L’assorbimento renale è del 2% nel tempo di permanenza con emivite di 0,5 h (30%), 2 ore (30%) e 3 giorni (40%).
Le dosi di radiazioni erogate ai vari organi possono essere significativamente influenzate dai cambiamenti fisiopatologici indotti dalle malattie, in particolare nel caso delle malattie renali. La ritenzione di 24 ore su tutto il corpo, che normalmente è pari al 30%, può aumentare al 40% nell'osteomalacia, al 50% nell'iperparatiroidismo primario, al 60% nella malattia di Paget e al 90% in osteodistrofia renale. Per il calcolo della dose assorbita in presenza di queste situazioni patologiche, sono stati considerati un assorbimento osseo medio del 70% e un'assenza di escrezione.
Assorbimento ed escrezione ossea normali
| Organo | Dose assorbita per unità di attività somministrata (μGy/MBq) | ||||
| Adulti | 15 anni | 10 anni | 5 anni | 1 anno | |
| Superficie ossea | 34 | 15 | 23 | 38 | 82 |
| Vescica | 47 | 59 | 87 | 110 | 130 |
| Midollo osseo | 5,9 | 5,4 | 8,8 | 17 | 36 |
| Reni | 7,2 | 8,7 | 12 | 18 | 31 |
| Utero | 6,2 | 7,5 | 11 | 14 | 18 |
| Parete del colon discendente | 3,8 | 4,7 | 7,1 | 9,2 | 13 |
| Ovaie | 3,6 | 4,5 | 6,5 | 8,6 | 12 |
| Intestino crasso | 2,7 | 3,4 | 5,2 | 7,2 | 10 |
| Testicoli | 2,4 | 3,3 | 5,4 | 7,5 | 10 |
| Intestino tenue | 2,2 | 2,8 | 4,3 | 6,1 | 9,3 |
| Ghiandole surrenali | 2,1 | 2,6 | 3,8 | 5,8 | 11 |
| Parete del colon ascendente | 1,9 | 2,4 | 3,8 | 5,7 | 8,7 |
| Altri tessuti | 1,9 | 2,3 | 3,4 | 5,0 | 7,7 |
| Muscoli | 1,8 | 2,2 | 3,3 | 4,7 | 7,7 |
| Encefalo | 1,7 | 2,0 | 2,8 | 4,2 | 5,9 |
| Pancreas | 1,6 | 2,0 | 3,0 | 4,5 | 7,9 |
| Cistifellea | 1,4 | 1,8 | 3,3 | 4,3 | 6,5 |
| Milza | 1,4 | 1,8 | 2,7 | 4,4 | 7,7 |
Polmoni Tiroide Fegato Cuore Parete gastrica Pelle Esofago Timo | 1,2 1,3 1,2 1,2 1,2 0,99 1,0 1,0 | 1,6 1,5 1,6 1,5 1,4 1,3 1,3 1,3 | 2,3 2,2 2,4 2,2 2,4 1,9 1,9 1,9 | 3,5 3,4 3,6 3,3 3,6 3,0 2,9 2,9 | 6,7 5,4 6,4 5,9 6,4 5,3 5,1 5,1 |
| Mammella | 0,69 | 0,86 | 1,3 | 2,1 | 4,0 |
| Dose efficace (µSv/MBq) | 4,9 | 5,7 | 8,6 | 12 | 18 |
La dose efficace per la somministrazione di un'attività di 700 MBq di tecnezio (99mTc) acido butedronico (dose massima raccomandata) in un adulto di peso pari a 70 kg è di circa 3,4 mSv. Quando viene somministrata un'attività di 700 MBq, la dose di radiazione normale per l'organo bersaglio (osso) è 23,8 mGy e la dose di radiazione normale per l'organo critico (parete della vescica) è 32,9 mGy.
Assorbimento osseo elevato e/o funzione renale gravemente compromessa
Dose assorbita per unità di attività somministrata (μGy/MBq) | |||||
| Organo | Adulti | 15 anni | 10 anni | 5 anni | 1 anno |
| Ghiandole surrenali | 4,0 | 5,0 | 7,2 | 11 | 21 |
| Vescica | 2,6 | 3,5 | 5,4 | 7,3 | 15 |
| Superficie ossea | 65 | 30 | 45 | 74 | 160 |
| Encefalo | 3,7 | 4,5 | 6,3 | 9,6 | 14 |
| Mammella | 1,7 | 2,1 | 3,2 | 5,0 | 9,6 |
Tratto gastrointestinale Parete gastrica | 2,5 | 3,2 | 5,1 | 7,3 | 14 |
| Intestino tenue | 3,0 | 3,8 | 5,6 | 8,5 | 15 |
| Intestino crasso | 3,0 | 3,8 | 5,8 | 9,1 | 16 |
| Colon ascendente Colon sigmoideo | 2,8 3,3 | 3,6 4,2 | 5,3 6,5 | 8,6 9,8 | 15 18 |
| Cuore | 2,9 | 3,6 | 5,2 | 7,7 | 14 |
| Reni | 2,9 | 3,7 | 5,6 | 8,7 | 16 |
| Fegato | 2,6 | 3,3 | 4,9 | 7,4 | 14 |
| Polmoni | 2,9 | 3,7 | 5,4 | 8,1 | 15 |
| Muscoli | 2,9 | 3,6 | 5,3 | 8,0 | 15 |
| Esofago | 3,2 | 4,1 | 5,8 | 8,8 | 16 |
| Ovaie | 2,6 | 3,4 | 5,1 | 7,8 | 15 |
| Pancreas | 3,2 | 4,0 | 5,8 | 8,8 | 16 |
| Midollo osseo | 11 | 10 | 17 | 32 | 71 |
Pelle Milza Testicoli Vescica Tiroide Utero | 1,9 2,6 2,2 2,6 3,1 2,9 | 2,4 3,4 2,7 3,5 3,7 3,7 | 3,7 5,1 3,8 5,4 5,3 5,3 | 6,0 8,4 6,0 7,3 8,2 8,1 | 11 15 11 15 14 15 |
| Altri tessuti | 3,0 | 3,7 | 5,5 | 8,6 | 15 |
| Dose efficace (µSv/MBq) | 4,3 | 4,5 | 6,8 | 11 | 22 |
In caso di elevato assorbimento osseo e/o funzionalità renale gravemente compromessa, la dose efficace con un’attività somministrata di 700 MBq di tecnezio (99mTc)-acido butedronico è di 3,0 mSv.
La dose di radiazione normale per l'organo bersaglio (osso) è 45,5 mGy e la dose di radiazione normale per l'organo critico (midollo osseo) è 7,7 mGy.
Osservazioni:
Al fine di ridurre al minimo l'esposizione alle radiazioni, il paziente dovrebbe urinare il prima possibile e spesso dopo la somministrazione del preparato. Assicurarsi che il paziente si idrati in maniera adeguata (devono essere bevuti circa 1-1,5 litri di tè o acqua).
Controindicazioni
- Gravidanza.
- Ipersensibilità nota al principio attivo o a una qualsiasi delle sostanze ausiliarie.
Avvertenze e misure precauzionali
Rischio di reazioni di ipersensibilità o reazioni anafilattiche
In caso di reazione di ipersensibilità o reazione anafilattica, la somministrazione del farmaco deve essere immediatamente interrotta e, se necessario, deve essere iniziata una terapia endovenosa. Per intervenire immediatamente in caso di emergenza, devono essere disponibili farmaci (soprattutto adrenalina) e strumenti appropriati, in particolare il tubo e il respiratore tracheali.
Giustificazione del rapporto individuale rischio/beneficio
Per ogni paziente, l'esposizione alle radiazioni ionizzanti deve essere giustificata dal beneficio clinico atteso. In ogni caso, l’attività somministrata deve essere il più bassa possibile per ottenere le informazioni diagnostiche richieste.
Nei pazienti con insufficienza renale, si raccomanda un'attenta considerazione del rapporto beneficio/rischio, poiché è possibile un aumento dell'esposizione alle radiazioni.
I preparati radioattivi devono essere maneggiati con particolare cura e nel rispetto di rigorose misure di radioprotezione, per evitare una possibile contaminazione e mantenere l'esposizione alle radiazioni più bassa possibile sia per i pazienti che per il personale.
Popolazione pediatrica
Nei bambini, la dose deve essere calcolata tenendo in considerazione un'esposizione relativamente più elevata alle radiazioni delle epifisi delle ossa in crescita (vedere “Posologia/Somministrazione”).
Preparazione del paziente
Al fine di ridurre al minimo l'esposizione alle radiazioni della vescica, il paziente dovrebbe essere esortato a bere una quantità sufficiente di acqua e a urinare il più spesso possibile.
Per evitare l'accumulo del tracciante nei muscoli, è necessario evitare sforzi importanti immediatamente dall'iniezione fino al momento in cui non è possibile acquisire un’immagine ossea soddisfacente.
Dopo il trattamento
Per la durata dell’esame, evitare il contatto con donne in stato di gravidanza e neonati.
Precauzioni speciali
Per evitare la contaminazione, devono essere adottate adeguate misure precauzionali per quanto riguarda l'attività escreta dal paziente.
È necessario evitare la somministrazione paravenosa involontaria o accidentale di tecnezio [99mTc]-acido butedronico in quanto i difosfonati [99mTc] possono causare infiammazione perivascolare.
Avvertenze speciali
A seconda di quando viene praticata l'iniezione, la quantità di sodio somministrata al paziente può in alcuni casi superare 1 mmol (23 mg). Ciò deve essere tenuto in considerazione nei pazienti che seguono una dieta iposodica.
Interazioni
Come per tutti gli altri difosfonati, devono essere prese in considerazione le seguenti potenziali interazioni.
È stato osservato un aumento dell'accumulo di radionuclide all’esterno delle ossa in associazione con sostanze contenenti ferro, durante la somministrazione simultanea di bifosfonati, vari agenti citotossici e immunosoppressori, chelanti dei fosfati contenenti alluminio in caso di pazienti in dialisi, mezzi di contrasto per esami radiografici, antibiotici, antinfiammatori, iniezioni di gluconato di calcio, calciparina e acido ε-amminocaproico.
Gravidanza, allattamento
Donne in età fertile
Se è indispensabile la somministrazione di medicinali radioattivi a una donna in età fertile, deve essere esclusa in anticipo la possibilità di una gravidanza. Qualsiasi donna che abbia saltato un ciclo mestruale deve essere considerata in stato di gravidanza fino a prova contraria. In caso di dubbi su una possibile gravidanza (amenorrea, cicli molto irregolari, ecc.), devono essere proposte alla paziente altre tecniche che non comportino l'uso di radiazioni ionizzanti (se esistenti).
Gravidanza
Teceos non deve essere utilizzato in gravidanza.
Allattamento
Prima di utilizzare un medicinale radioattivo in una madre che allatta, è opportuno verificare se l'esame non può essere posticipato al termine dello svezzamento e se è stato selezionato il radiofarmaco più adatto in relazione all'escrezione del farmaco nel latte materno. Se l'uso di un radiofarmaco si rivela necessario, l'allattamento deve essere interrotto per almeno 4 ore dopo l'iniezione e il latte materno prodotto durante questo periodo deve essere eliminato.
In caso di somministrazione senza una precedente inibizione della ghiandola tiroidea, deve essere eliminato il latte prodotto nelle 8 ore successive all’iniezione.
Effetti sulla capacità di condurre veicoli e sull’impiego di macchine
Non sono stati condotti studi. Non esistono ancora dati sulla capacità di condurre veicoli e sull’impiego di macchine.
Effetti indesiderati
Sono possibili reazioni di ipersensibilità o anafilattoidi fino allo shock. Devono essere disponibili i farmaci e la strumentazione necessari per affrontare i casi di reazione anafilattica o anafilattoide.
Patologie della pelle e del tessuto cellulare sottocutaneo
Molto raramente (<1/10000) possono verificarsi arrossamento della pelle (4-24 h p.i.), prurito, vampate durante l'iniezione e nausea.
Altre informazioni
L'esposizione alle radiazioni ionizzanti può essere potenzialmente cancerogena o portare allo sviluppo di malattie ereditarie. Poiché la dose efficace è 3,4 mSv quando viene somministrata l'attività massima raccomandata di 700 MBq, la probabilità che si verifichino questi effetti collaterali è bassa.
La notifica di effetti collaterali sospetti dopo l’omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-benefico del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
In caso di posologia eccessiva di butedronato tetrasodico marcato con tecnezio [99mTc], la dose assorbita dal paziente deve essere ridotta il più possibile accelerando l'escrezione di radionuclide dal corpo attraverso una diuresi forzata e il frequente svuotamento della vescica.
Proprietà/effetti
Codice ATC
V09BA04
Meccanismo d’azione
Proprietà fisiche
Il Tecnezio (99mTc) si forma dal degrado radioattivo del Molibdeno (99Mo). Da questa degradazione viene emessa una radiazione gamma con un'energia media di 140 keV e un'emivita di 6,02 ore e si forma il tecnezio (99Tc), che può essere considerato stabile vista la sua emivita molto lunga (2,13 x 10⁵ anni).
Farmacodinamica
Il butedronato tetrasodico ha una maggiore affinità per la porzione minerale del tessuto osseo rispetto ai soliti difosfonati ed è quindi adatto come sostanza osteotropica per la scintigrafia dello scheletro in medicina nucleare.
Il tecnezio-(99mTc)-butedronato tetrasodico non mostra alcuna attività farmacodinamica alle concentrazioni chimiche utilizzate per gli esami diagnostici.
Efficacia clinica
Non applicabile
Farmacocinetica
Assorbimento
Vedi sotto Distribuzione
Distribuzione
Nei primi minuti dopo l’iniezione, l'attività è distribuita nell'addome e nei reni. La progressiva clearance da queste regioni è chiaramente dimostrata dalla concentrazione di attività nell’apparato scheletrico. La clearance del sangue può essere descritta mediante una curva bifasica con due emivite T1 = 15 min e T2 = 100 min. Rispetto ad altri difosfonati, il tecnezio-(99mTc)-butetronato tetrasodico mostra il legame più debole con le proteine plasmatiche. Immediatamente dopo l'iniezione si osserva un'attività relativamente elevata nel plasma, seguita da una rapida clearance dal sangue. Questo comportamento potrebbe essere dovuto a un processo di riassorbimento nei reni.
Metabolismo
Non applicabile
Eliminazione
Rispetto ad altri difosfonati, l'attività eliminata nelle urine è inferiore, ma una percentuale più elevata di tecnezio-(99mTc)-butedronato tetrasodico si deposita nello scheletro, raggiungendo il suo valore massimo 1 ora dopo l’iniezione. Questo valore rimane quindi costante per diverse ore. Il complesso invariato viene eliminato dai reni. Circa un'ora dopo l'iniezione, il 30% dell'attività somministrata viene eliminato per via urinaria. La quantità di butedronato tetrasodico non marcato nella dose raccomandata non influisce sul processo di escrezione. L'eliminazione epatica e intestinale è estremamente bassa. La concentrazione ossea dipende dal flusso sanguigno e dall'entità dell'osteogenesi. In volontari sani è stata misurata la ritenzione di tutto il corpo del 40 ± 4% di tecnezio-(99mTc)-butedronato tetrasodico. Questo valore aumenta in presenza di metastasi diffuse, iperparatiroidismo primario e osteoporosi.
Dati preclinici
Tossicità acuta
Per lo studio della tossicità endovenosa acuta, sono state usate soluzioni di 10 mg di acido butedronico (corrispondenti esattamente a 13,0 mg di sale tetrasodico) e 0,4 mg di stagno(II) (corrispondenti esattamente a 0,46 mg ossido stannoso(II) per millilitro di eluato generatore di 99mTc attenuato).
La dose letale (DL50) era di 6,2 ml/kg nei topi e di 6,1 ml/kg nei ratti per kg di peso corporeo. Questo corrisponde rispettivamente a 62 mg e 61 mg di acido butedronico e 2,48 mg e 2,44 mg di stagno(II), tutti per kg di peso corporeo. Applicati all’uomo (70 kg di peso corporeo), questi valori corrisponderebbero alla somministrazione di circa 430 unità di marcatura.
La dose massima da somministrare a un uomo (70 kg di peso corporeo) per un esame è compresa tra 0,7 mg e max. 7,2 mg di sostanza in polvere (da 1/20 a 1/2 di un kit di marcatura), ovvero una dose da 600 a 6000 volte inferiore alla DL50 determinata in topi e ratti. Questo elevato fattore di sicurezza depone a favore della mancanza di tossicità del preparato di acido butedronico quando viene utilizzato a scopi diagnostici e alle dosi menzionate.
Tossicità per la riproduzione e teratogenicità
Il prodotto non è destinato all'uso regolare o continuo. Non sono stati condotti studi sul potenziale mutageno, cancerogeno a lungo termine o sulla tossicità riproduttiva.
Non sono stati riscontrati danni ai ratti e ai cani Beagle che hanno ricevuto la dose utilizzata nell'uomo in studi sulla tossicità a dosi multiple.
Altre indicazioni
Incompatibilità
Questo medicinale può essere miscelato solo con i medicinali menzionati in Indicazioni per la manipolazione.
Le soluzioni contenenti un carboidrato (per es. glucosio) non devono mai essere utilizzate per la diluizione. L’iniezione non deve essere somministrata mediante infusione lenta contenente tali soluzioni. Come per altri difosfonati, il valore diagnostico dell’esame potrebbe essere notevolmente alterato, poiché l'assorbimento osseo diminuisce drasticamente a favore di una massiccia localizzazione nei reni.
Stabilità
Stabilità del set di marcatura prima della preparazione (ricostituzione): il medicinale non deve essere utilizzato oltre la data che appare dopo la dicitura “EXP" sulla confezione.
Il preparato contiene 1,0 mg di stabilizzatore N-(4-benzilammina)-L-glutammina, sale monosodico. Stabilità della soluzione iniettabile dopo la marcatura radioattiva con pertecnetato di sodio (99mTc): 8 ore nella confezione originale chiusa (sottovuoto), al riparo dalla luce.
Indicazioni particolari concernenti l’immagazzinamento
Il set deve essere immagazzinato a una temperatura compresa tra +15 °C e +25 °C.
Il prodotto marcato deve essere immagazzinato a una temperatura compresa tra +15 °C e +25 °C nel rispetto della normativa nazionale in materia di radioprotezione.
Indicazioni per la manipolazione
- 1. Metodo di marcatura
Devono essere adottate le opportune precauzioni relative alla sterilità e alla protezione dalla radioattività.
Prendere un flaconcino dal set; disinfettare il tappo di gomma con alcool e posizionare il flacone in una schermatura al piombo adatta.
Usando una siringa sterile, iniettare nel flaconcino da 2 a 10 ml di soluzione sterile e privo di endotossine di pertecnetato di sodio-(99mTc), perforando il tappo di gomma. La radioattività varia da 370 a massimo 11100 MBq a seconda del volume. La soluzione di pertecnetato di sodio-(99mTc) deve soddisfare le specifiche della farmacopea europea.
Il contenuto del flaconcino è sottovuoto, non utilizzare un ago di sfiato.
Agitare per circa 5 minuti.
Prima dell’uso è necessario verificare la limpidezza e la radioattività della soluzione prodotta.
Il flaconcino non deve mai essere aperto e deve essere conservato nella sua schermatura di piombo. La soluzione deve essere aspirata in condizioni asettiche attraverso il tappo usando una siringa sterile schermata.
Osservazioni:
- Se necessario, la soluzione marcata può essere diluita con una soluzione fisiologica di cloruro di sodio senza additivi (per esempio da una fiala) fino a un volume di 10 ml.
- La soluzione iniettabile marcata (conservata senza aghi di sfiato nel flaconcino originale) può essere conservata per un massimo di 8 ore a temperatura ambiente (15-25 °C) senza afflusso di aria.
- Il preparato deve essere protetto dall'esposizione prolungata alla luce sia come liofilizzato che in forma disciolta marcata.
- La soluzione iniettabile deve essere conservata nella siringa per un massimo di 1 ora prima dell'applicazione.
- Controllo di qualità della purezza radiochimica
La purezza radiochimica della preparazione radiomarcata finale può essere verificata utilizzando uno dei seguenti metodi:
Metodi
Cromatografia su strato sottile o cromatografia su carta. Il metodo A, che può essere utilizzato per identificare il tecnezio-99m idrolizzato, è presentato come opzionale per entrambi i tipi di cromatografia.
Cromatografia su strato sottile
Materiali e reagenti
1.Strumentazione per la cromatografia:
Due lastre A e B di fibra di vetro ricoperte di gel di silice (ITLC-SG) precedentemente riscaldate a 110 °C per 10 minuti e portate a temperatura ambiente prima dell'uso.
Tracciare una linea sottile come "linea di partenza" a 2 cm dal bordo inferiore delle lastre. A 15 cm dalla “linea di partenza" tracciare una linea sottile chiamata "linea del fronte del solvente".
2.Fase mobile:
Solvente A: 1M Soluzione di acetato di sodio
Solvente B: Metiletilchetone
3.Contenitore per cromatografia:
Due contenitori in vetro A e B di dimensioni adeguate con un coperchio a chiusura ermetica.
4.Varie:
Pinzette, siringhe, aghi, dispositivo idoneo per misurare l’attività.
Svolgimento
1.Versare una quantità sufficiente della fase mobile appropriata nei contenitori A e B.
2.Usando una siringa con ago, collocare una goccia della soluzione da testare sulla linea di partenza di ciascuna lastra.
Procedere rapidamente per evitare qualsiasi decadimento della soluzione.
3.Usando le pinzette, introdurre ciascuna lastra nel contenitore della fase mobile corrispondente, quindi chiudere il coperchio. Lasciare che il solvente migri verso la linea frontale del solvente.
4.Rimuovere la lastrina con le pinzette e lasciare asciugare all'aria.
5.Determinare la distribuzione della radioattività utilizzando un rilevatore appropriato. Misurare la radioattività di ogni macchia mediante l'integrazione dei picchi.
Nella fase mobile A, l'Rf di (99mTc) idrolizzato è 0.
Nella fase mobile B, l'Rf di (99mTc) libero è 1.
6.Calcoli
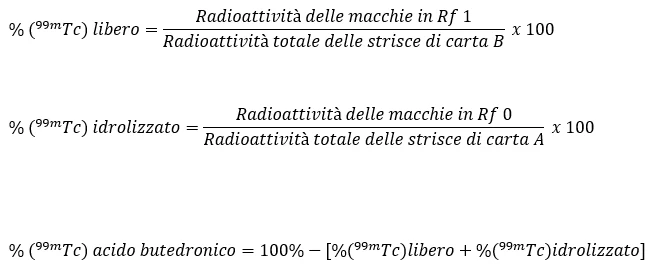
7.La percentuale di (99mTc)-acido butedronico deve essere almeno del 95%, la percentuale di (99mTc) libero non deve superare il 2,0% e la percentuale di (99mTc) idrolizzato non deve superare il 2,0%.
Cromatografia ascendente su carta
Materiali e reagenti
1.Sistema della cromatografia:
Sistema della cromatografia A:
Striscia A: Tipo Whatman 31ET
Fase mobile A: 1 M soluzione di cloruro di sodio
Sistema della cromatografia B:
Striscia B: Tipo Whatman 1
Fase mobile B: Metiletilchetone
Tracciare una linea sottile come "linea di partenza" a 2 cm dal bordo inferiore delle strisce di carta. A 10 cm dalla “linea di partenza" tracciare una linea sottile chiamata "linea del fronte del solvente".
2.Contenitore per cromatografia:
Due contenitori in vetro A e B di dimensioni adeguate con un coperchio a chiusura ermetica.
3.Varie:
Pinzette, siringhe, aghi, dispositivo idoneo per misurare l’attività.
Svolgimento
1.Versare una quantità sufficiente della fase mobile appropriata nei contenitori A e B.
2.Usando una siringa con ago, collocare una goccia della soluzione da testare sulla linea di partenza di ciascuna striscia di carta.
Procedere rapidamente per evitare qualsiasi decadimento della soluzione.
3.Usando le pinzette, introdurre ciascuna striscia di carta nel contenitore della fase mobile corrispondente, quindi chiudere il coperchio. Lasciare che il solvente migri verso la linea frontale del solvente.
4.Rimuovere la lastrina con le pinzette e lasciare asciugare all'aria.
5.Determinare la distribuzione della radioattività utilizzando un rilevatore appropriato.
Misurare la radioattività di ogni macchia mediante l'integrazione dei picchi.
Nel sistema B della cromatografia, l'Rf di (99mTc) libero è 1, mentre nel sistema A della cromatografia, l'Rf di (99mTc) idrolizzato è 0.
6.Calcoli
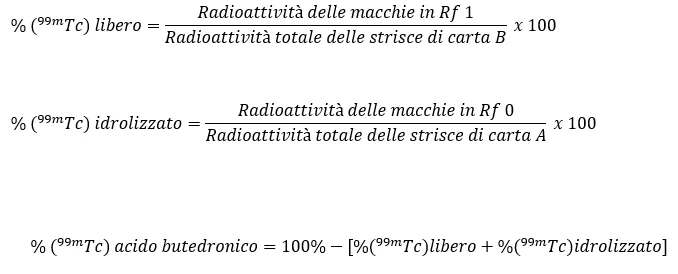
7.La percentuale di (99mTc)-acido butedronico deve essere almeno del 95%, la percentuale di (99mTc) libero non deve superare il 2,0% e la percentuale di (99mTc) idrolizzato non deve superare il 2,0%.
Indicazioni per la somministrazione
La purezza radiochimica deve essere determinata prima della somministrazione del preparato.
Disposizioni legislative
Precauzioni generali
I radiofarmaci devono essere ricevuti, utilizzati e somministrati solo da persone autorizzate nei dipartimenti approvati di medicina nucleare. Il ricevimento, la conservazione, la preparazione, il trasferimento e lo smaltimento di questi farmaci sono soggetti alle normative e/o alle relative autorizzazioni delle autorità competenti.
I radiofarmaci devono essere preparati in conformità con le norme sulla radioprotezione e con gli standard di qualità farmaceutica. Devono essere adottate le opportune precauzioni di asepsi.
Note sulla radioprotezione
L'uso di sostanze radioattive nell'uomo è regolato dall'ordinanza sulla radioprotezione (RS 814.501). È necessaria un'autorizzazione dell'Ufficio federale della sanità per la manipolazione di sostanze radioattive.
Smaltimento dei rifiuti radioattivi:
Qualsiasi utilizzo di sostanze radioattive e lo smaltimento di rifiuti radioattivi devono essere conformi alle precauzioni specificate nell'ordinanza sopra menzionata, per evitare irradiazioni non necessarie di pazienti e personale.
Le soluzioni radioattive inutilizzate e gli oggetti contaminati devono essere conservati in una stanza di disattivazione istituita a tale scopo, fino a quando l'attività non si è ridotta al limite di esenzione dei radionuclidi.
Numero dell’omologazione
44521 (Swissmedic)
Confezioni
Una confezione originale del set per marcatura Teceos contiene 5 flaconcini da 15 ml di volume, ciascuno con 14,2 mg di sostanza liofilizzata sottovuoto e 5 etichette autoadesive per identificare il preparato marcato. (Immagine A)
Titolare dell’omologazione
b.e.imaging AG, 6430 Schwyz
Produttore
CIS bio international, Member of Curium Group,
F-91192 GIF SUR YVETTE Cedex
Stato dell’informazione
Luglio 2023