


Informazione professionale - Rystiggo, 140 mg/ml soluzione iniettabile
Composizione
Principi attivi
Rozanolixizumab è un anticorpo monoclonale ricombinante umanizzato della classe delle immunoglobuline G 4P (IgG4P) diretto contro il recettore Fc neonatale (FcRn) e prodotto in cellule ovariche di criceto cinese (CHO) attraverso la tecnologia del DNA ricombinante.
Un ml contiene 140 mg di rozanolixizumab.
Sostanze ausiliarie
L-istidina, L-istidina cloridrato monoidrato, L-prolina, polisorbato 80, acqua per preparazioni iniettabili.
Forma farmaceutica e quantità di principio attivo per unità
Soluzione iniettabile.
Per infusione sottocutanea (SC).
1 flaconcino da 2 ml di soluzione iniettabile contiene 280 mg di rozanolixizumab.
1 flaconcino da 3 ml di soluzione iniettabile contiene 420 mg di rozanolixizumab.Soluzione da incolore a giallo-brunastro pallida, da limpida a leggermente opalescente con 140 mg/ml di rozanoxizumab.
Indicazioni/Possibilità d'impiego
Rystiggo è indicato quale terapia aggiuntiva alla terapia standard per il trattamento della Miastenia Gravis generalizzata (gMG) nei pazienti adulti con anticorpi anti-AChR (recettore dell'acetilcolina) o anti-MuSK (tirosin-chinasi muscolo-specificapositivi (vedere la rubrica «Efficacia clinica»).
Posologia/Impiego
Il trattamento deve essere iniziato e supervisionato da operatori sanitari specializzati con esperienza nella gestione di pazienti con disturbi neuromuscolari o neuroinfiammatori.
Posologia
Per garantire la tracciabilità dei medicamenti biotecnologici, si raccomanda di prendere nota del nome commerciale e del numero di lotto in occasione di ogni trattamento.
Un ciclo di trattamento consiste nella somministrazione sottocutanea di una dose alla settimana per sei settimane.
La tabella seguente indica la dose settimanale totale raccomandata di rozanolixizumab sulla base del peso corporeo del paziente. A seconda delle dimensioni disponibili dei flaconcini, per la somministrazione del volume richiesto potrebbero essere necessari uno o più flaconcini:
| Peso corporeo | Da ≥35 a <50 kg | Da ≥50 a <70 kg | Da ≥70 a <100 kg | ≥100 kg |
| Dose settimanale (mg) | 280 mg | 420 mg | 560 mg | 840 mg |
| Dose settimanale (ml) | 2 ml* | 3 ml* | 4 ml* | 6 ml* |
*Un (1) ml di soluzione iniettabile contiene 140 mg di rozanolixizumab. Ogni flaconcino contiene un volume in eccesso per il riempimento della linea di infusione, vedere «Modo di somministrazione».
Non sono disponibili dati relativi a pazienti con peso inferiore a 35 kg o superiore a 155 kg. I pazienti con classe IVb e V secondo la classificazione della Myasthenia Gravis Foundation of America (MGFA) non sono stati esaminati negli studi clinici con Rystiggo.
I successivi cicli di trattamento devono essere somministrati secondo la valutazione clinica.
La frequenza dei cicli di trattamento può variare in funzione del paziente. In caso di peggioramento dei sintomi che renda necessario un ulteriore trattamento (definito come un aumento di almeno 3 punti sulla scala quantitativa della Miastenia Gravis [QMG] e/o di 2 punti sulla scala delle attività della vita quotidiana nella Miastenia Gravis [MG-ADL] dalla fine dell'ultimo ciclo di terapia), i pazienti possono ricevere un ulteriore ciclo di trattamento di 6 settimane. Nella maggior parte dei pazienti partecipanti al programma di sviluppo clinico, tra un ciclo e il successivo sono stati adottati intervalli senza trattamento di 4-13 settimane. L'intervallo minimo tra due cicli di trattamento è di quattro settimane (ovvero, il ciclo successivo deve iniziare almeno 28 giorni dopo l'ultima dose del ciclo precedente).
Il beneficio del trattamento deve essere controllato regolarmente. Se un paziente non risponde a due cicli di trattamento consecutivi di sei settimane (definito come un miglioramento inferiore a 3 punti della scala QMG e/o di inferiore a 2 punti della scala MG-ADL rispetto all'inizio di ciascun ciclo), il trattamento con Rystiggo non deve essere continuato.
Se si salta un'infusione programmata, Rystiggo può essere somministrato fino a 4 giorni dopo il giorno prefissato. Successivamente, è necessario riprendere lo schema posologico originale fino al completamento del ciclo di trattamento.
Istruzioni posologiche speciali
Pazienti con disturbi della funzionalità epatica
Non sono disponibili dati relativi ai pazienti con compromissione epatica. Non si ritiene necessario alcun adeguamento della dose, in quanto è improbabile che la farmacocinetica di rozanolixizumab sia influenzata dalla compromissione epatica (vedere la rubrica «Farmacocinetica»).
Pazienti con disturbi della funzionalità renale
Relativamente ai pazienti con compromissione renale da lieve a moderata (eGFR >45 ml/min/1,73 m2) vi sono pochi dati riguardo alla sicurezza e all'efficacia. Non sono disponibili dati relativi ai pazienti affetti da insufficienza renale severa. Non si ritiene necessario alcun adeguamento della dose in quanto è improbabile che la farmacocinetica di rozanolixizumab sia modificata dalla compromissione renale (vedere la rubrica «Farmacocinetica»).
Pazienti anziani
Non è richiesto alcun adeguamento della dose (vedere la rubrica «Farmacocinetica»). Ad oggi non sono disponibili dati relativi alla sicurezza e all'efficacia nei pazienti di età superiore a 85 anni. Vi sono pochi dati disponibili per la fascia di età compresa tra 65 e 85 anni (vedere le rubriche «Avvertenze e misure precauzionali» ed «Effetti indesiderati»).
Bambini e adolescenti
La sicurezza e l'efficacia di rozanolixizumab nei bambini e negli adolescenti di età inferiore ai 18 anni non sono state stabilite. Non vi sono dati disponibili. Rystiggo non è approvato per l'uso nella popolazione pediatrica.
Modo di somministrazione
Per infusione sottocutanea mediante pompa.
È necessario usare pompe di infusione, siringhe e set per infusione appropriati per la somministrazione sottocutanea di medicamenti. Si raccomanda di usare pompe in cui il volume somministrato possa essere preimpostato, in quanto ogni flaconcino contiene del volume in eccesso per il riempimento della linea di infusione.
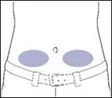
Si raccomanda di somministrare rozanolixizumab per via sottocutanea preferibilmente nel quadrante inferiore destro o inferiore sinistro dell'addome, al di sotto dell'ombelico. Altre sedi di iniezione non sono state esaminate nell'ambito del programma di sviluppo clinico. Le infusioni non devono essere somministrate in sedi in cui la cute è sensibile, arrossata o indurita.
Durante la somministrazione di tutte le singole dosi del primo ciclo di trattamento e la somministrazione della prima dose del secondo ciclo di trattamento con rozanolixizumab, deve essere prontamente disponibile un trattamento adeguato per le reazioni correlate all'iniezione e all'ipersensibilità (vedere la rubrica «Avvertenze e misure precauzionali»).
Velocità di infusione
Rozanolixizumab viene somministrato usando una pompa di infusione a una velocità di flusso costante fino a 20 ml/h.
Prima di somministrare rozanolixizumab, è necessario leggere con attenzione le istruzioni per l'uso.
Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli altri componenti elencati nella rubrica «Composizione».
Avvertenze e misure precauzionali
Monitoraggio clinico
Lo studio clinico ha esaminato l'efficacia e la sicurezza del trattamento ciclico ripetuto con il dosaggio approvato di Rystiggo in un numero limitato di pazienti. Rystiggo viene somministrato come trattamento ciclico sintomatico.
A causa delle differenze individuali e imprevedibili nella risposta clinica, i pazienti devono essere sottoposti ad attento monitoraggio. Nel programma di studi clinici, malgrado il trattamento ciclico ripetuto con Rystiggo a un dosaggio di circa (≈) 7 mg/kg o 10 mg/kg, il 13,8% dei pazienti ha avuto un peggioramento della patologia di base fino alla crisi miastenica (2,1%) (vedere le rubriche «Efficacia clinica» ed «Effetti indesiderati»).
Non vi sono dati disponibili relativi all'efficacia e alla sicurezza di Rystiggo per il trattamento della crisi miastenica.
Peso corporeo <50 kg
Nel programma di studi clinici è stato esaminato solo un numero molto limitato di pazienti con peso corporeo inferiore a 50 kg. L'efficacia del trattamento ciclico ripetuto con rozanolixizumab non è stata finora dimostrata in modo attendibile in questo gruppo (vedere la rubrica «Efficacia clinica»).
Pazienti anziani
Nel programma di studi clinici è stato esaminato solo un numero limitato di pazienti di età compresa tra 65 e 85 anni. L'effetto di una terapia ciclica ripetuta in questa fascia di età è stato inferiore e meno robusto rispetto ai pazienti di età inferiore a 65 anni. Allo stesso tempo, i pazienti piu'anziani hanno evidenziato un profilo di effetti indesiderati più sfavorevole: in uno studio in doppio cieco e in uno studio di estensione in aperto, il 39,6% dei pazienti anziani (≥65 anni) ha manifestato effetti avversi gravi rispetto al 30,7% del gruppo di pazienti di età inferiore a 65 anni. Si è verificata una crisi miastenica nel 6,3% dei pazienti di età ≥65 anni e nello 0,7% dei pazienti di età inferiore a 65 anni (vedere la rubrica «Efficacia clinica»).
Crisi miastenica
Il trattamento con rozanolixizumab non è stato studiato in pazienti con crisi miastenica imminente o manifesta. Rozanolixizumab non è approvato per il trattamento della crisi miastenica imminente o manifesta. In caso di crisi miastenica imminente o manifesta, è necessario considerare l'interazione tra rozanolixizumab e le terapie di uso consolidato per la crisi miastenica, poiché rozanolixizumab può compromettere l'efficacia di tali terapie (vedere la rubrica «Interazioni»).
Meningite asettica
A seguito del trattamento con rozanolixizumab sono stati segnalati casi di meningite asettica indotta da farmaci (vedere la rubrica «Effetti indesiderati»). Se si manifestano sintomi compatibili con la meningite asettica indotta da farmaci, è necessario avviare l'iter diagnostico e il trattamento secondo lo standard di cura.
Ipogammaglobulinemia
A causa del meccanismo d'azione, Rystiggo può causare una riduzione significativa dei livelli di immunoglobuline G (IgG) (vedere la rubrica «Effetti indesiderati»). Nel programma di sviluppo clinico, il trattamento con Rystiggo è stato temporaneamente interrotto quando la concentrazione sierica di IgG totali era <1 g/l, indipendentemente dal fatto che fosse presente o meno un'infezione. Quando il livello di IgG è tornato su un valore ≥2g/l, il trattamento con Rystiggo è stato ripreso. In caso di infezione non grave, persistente o ricorrente con una concentrazione sierica di IgG totali ≥1 e <2 g/l, la terapia con Rystiggo è stata temporaneamente sospesa fino alla risoluzione dell'infezione e al ripristino di un valore ≥2g/l delle IgG.
Infezioni
Poiché rozanolixizumab causa una riduzione transitoria dei livelli di IgG, può aumentare il rischio di infezioni (vedere la rubrica «Proprietà/Effetti»). Nei pazienti con un'infezione attiva clinicamente importante, il trattamento con rozanolixizumab non deve essere iniziato fino alla risoluzione dell'infezione o al suo adeguato trattamento. Durante il trattamento con rozanolixizumab, devono essere monitorati eventuali segni e sintomi clinici di infezione. Qualora insorga un'infezione attiva clinicamente importante, si deve valutare l'opportunità di sospendere il trattamento con rozanolixizumab fino alla risoluzione dell'infezione
Vaccinazione
Durante la terapia con rozanolixizumab, l'immunizzazione con vaccini non è stata studiata. Non sono note la sicurezza dell'immunizzazione con vaccini vivi o vivi attenuati e la risposta all'immunizzazione con vaccini. Tutti i vaccini devono essere somministrati secondo le linee guida sull'immunizzazione e almeno 4 settimane prima dell'inizio del trattamento con rozanolixizumab. Per i pazienti in trattamento con rozanolixizumab non è raccomandata la vaccinazione con vaccini vivi o vivi attenuati. Tutti gli altri vaccini devono essere somministrati almeno 2 settimane dopo l'ultima infusione di un ciclo di trattamento e 4 settimane prima dell'inizio del ciclo successivo con rozanolixizumab.
Ipersensibilità
Possono manifestarsi reazioni all'infusione quali eruzione cutanea o angioedema (vedere la rubrica «Effetti indesiderati»). Nel programma di studi clinici, queste reazioni sono state da lievi a moderate. I pazienti devono essere monitorati durante il trattamento con rozanolixizumab e nei 15 minuti successivi al completamento della somministrazione, al fine di rilevare segni e sintomi clinici di reazioni da ipersensibilità. Se durante la somministrazione del medicamento si verifica una reazione da ipersensibilità (vedere la rubrica «Effetti indesiderati»), l'infusione di rozanolixizumab deve essere interrotta e si devono adottare adeguate misure, ove necessario. Una volta risolto il problema, la somministrazione può essere ripresa.
Immunogenicità
Nei dati aggregati acquisiti dal programma di Fase III e relativi al trattamento ciclico, dopo un ciclo di trattamento di 6 dosi settimanali di rozanolixizumab, il 26,9% (42/156) dei pazienti ha sviluppato anticorpi anti-farmaco (ADA) e il 10,3% (16/156) aveva anticorpi che sono stati classificati come neutralizzanti. Alla ripresa della terapia e dopo 5 cicli di trattamento, la percentuale di pazienti che avevano sviluppato anticorpi anti-farmaco e anticorpi neutralizzanti era aumentata, rispettivamente, al 61,4% (35/57) e 43,9% (25/57). Lo sviluppo di anticorpi neutralizzanti è stato associato a una riduzione del 24% dell'esposizione plasmatica complessiva a rozanolixizumab. Lo sviluppo di immunogenicità non ha avuto un apparente effetto sull'efficacia (vedere la rubrica «Proprietà/Effetti»). Tuttavia, i soggetti con ADA hanno riferito alcuni effetti collaterali due volte più spesso rispetto ai soggetti senza ADA (vedere la rubrica «Effetti indesiderati»).
Sostanza ausiliaria prolina
Questo medicamento contiene 29 mg di prolina per ml.
L'uso in pazienti affetti da iperprolinemia deve essere limitato ai casi in cui non sia disponibile alcun trattamento alternativo.
Interazioni
Non sono stati condotti studi d'interazione. Poiché rozanolixizumab interferisce con il meccanismo di riciclo delle immunoglobuline G (IgG) mediato dal recettore Fc neonatale (FcRn), in caso di somministrazione concomitante di rozanolixizumab si prevede una diminuzione delle concentrazioni sieriche dei medicamenti a base di IgG (ad es. anticorpi monoclonali e immunoglobuline per via endovenosa [IVIg]) e proteine di fusione Fc-peptide. Due settimane dopo l'infusione di rozanolixizumab, è improbabile che si verifichi un effetto clinicamente rilevante di rozanolixizumab sulla farmacocinetica o sull'efficacia di questo medicamento. Si raccomanda di somministrare tali medicamenti 2 settimane dopo un'infusione di rozanolixizumab e, in caso di somministrazione concomitante, monitorare la riduzione dell'efficacia dei medicamenti.
Le interazioni con medicamenti ad elevato legame proteico o con medicamenti che sono substrati, induttori o inibitori enzimatici del citocromo P450 o trasportatori, sono improbabili.
Il trattamento con immunoglobuline EV (endovenose) o SC (sottocutanee), PLEX/plasmaferesi o immunoadsorbimento può ridurre i livelli circolanti di rozanolixizumab.
Gravidanza, allattamento
Gravidanza
I dati limitati non consentono di trarre conclusioni sull'uso di rozanolixizumab nelle donne in gravidanza. Negli studi sugli animali sono stati osservati effetti di aborto spontaneo. Inoltre, i cuccioli di madri trattate presentavano alla nascita livelli molto bassi di IgG, come atteso sulla base del meccanismo d'azione farmacologico di rozanolixizumab. Rozanolixizumab non ha mostrato alcun effetto sullo sviluppo fetale, parto o sviluppo postnatale negli animali (vedere la rubrica «Dati preclinici»). Il trattamento con rozanolixizumab di donne in gravidanza deve essere preso in considerazione solo se il beneficio clinico supera i rischi.
Poiché si prevede che rozanolixizumab riduca i livelli di IgG materne e inibisca inoltre il trasferimento di IgG materne al feto, è attesa una riduzione della protezione passiva per il neonato. Pertanto, devono essere valutati i rischi e i benefici della somministrazione di vaccini vivi/vivi attenuati a lattanti di gestanti trattate con rozanolixizumab nei primi 2 mesi successivi al parto (vedere la rubrica «Avvertenze e misure precauzionali - Vaccinazione»).
Allattamento
Non è noto se rozanolixizumab sia escreto nel latte materno. È noto che le IgG della madre vengono escrete nel latte materno nei primi giorni dopo il parto, per raggiungere basse concentrazioni poco dopo. Sulla base di queste considerazioni teoriche, non è possibile escludere un rischio per i lattanti allattati al seno, specie nei primi giorni dopo la nascita. Dopo questa fase iniziale, nel decidere se interrompere l'uso di rozanolixizumab o sospendere l'allattamento al seno, è necessario valutare i potenziali benefici dell'allattamento al seno, la necessità clinica del trattamento con rozanolixizumab per la madre e i possibili effetti avversi di rozanolixizumab sul lattante.
Fertilità
Gli effetti di rozanolixizumab sulla fertilità umana non sono noti. Gli studi sugli animali non indicano effetti dannosi sulla fertilità (vedere la rubrica «Dati preclinici»).
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
L'effetto di rozanolixizumab sulla capacità di condurre veicoli e sull'impiego di macchine non è stato studiato. Considerazioni teoriche suggeriscono un'influenza nulla o trascurabile sulla capacità di guidare e di utilizzare macchine.
Effetti indesiderati
Riassunto del profilo di sicurezza
In uno studio clinico in doppio cieco, controllato con placebo, sulla Miastenia Gravis sono stati trattati complessivamente 133 pazienti con rozanolixizumab. Gli effetti collaterali più comuni segnalati nello studio in doppio cieco e in uno studio di estensione in aperto (188 pazienti) sono stati cefalea (51,6%), diarrea (33,5%), infezioni delle alte vie respiratorie (25,5%), febbre (20,7%), nausea (17,6%), reazioni all'infusione/iniezione (12,2%) e artralgia (12,2%).
Elenco degli effetti indesiderati
Gli effetti indesiderati osservati negli studi clinici sulla gMG sono riportati in base alla Classificazione per Sistemi e Organi (SOC) secondo MedDRA, utilizzando la seguente convenzione. All'interno di ogni SOC, gli effetti indesiderati sono ordinati per frequenza, con gli effetti più frequenti indicati per primi.
Le categorie di frequenza sono definite come segue: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1000, <1/100), rara (≥1/10000, <1/1000), molto rara (<1/10000), non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 1. Elenco degli effetti indesiderati
| Classificazione per sistemi e organi secondo MedDRA | Categoria di frequenza | Effetti indesiderati | |
| Patologie del sistema emolinfopoietico | Molto comune | Riduzione della concentrazione ematica di IgG (11,2%) | |
| Infezioni e infestazioni | Molto comune | Infezioni delle alte vie respiratorie (25,5%)1 | |
| Comune | Infezioni virali2 Infezioni delle basse vie respiratorie3 Infezioni da Herpes Virus4 | ||
| Patologie del sistema nervoso | Molto comune | Cefalea (51,6%)5 | |
| Rara | Meningite asettica | ||
| Patologie respiratorie, toraciche e mediastiniche | Comune | Dolore orofaringeo | |
| Patologie gastrointestinali | Molto comune | Diarrea (33,5%), disturbi addominali (16,5%)6 Nausea (17,6%) | |
| Comune | Vomito | ||
| Patologie della cute e del tessuto sottocutaneo | Comune | Eruzione cutanea7 | |
| Non comune | Angioedema8 | ||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Molto comune | Artralgia (12,2%) | |
| Comune | Mialgia Dolore del collo Crampi muscolari | ||
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Molto comune | Febbre (20,7%) Reazioni nella sede di iniezione/infusione (12,2%)9 | |
| Comune | Malattia simil-influenzale Dolore toracico | ||
1 Include sinusite acuta e cronica, laringite, rinofaringite, faringite, rinite, sinusite, tonsillite, infezione delle alte vie respiratorie
2 Include gastroenterite virale, infezione virale delle vie respiratorie, infezione virale, infezione virale delle alte vie respiratorie, ma esclude le infezioni da COVID-19
3 Include bronchite, infezione delle basse vie respiratorie, polmonite
4 Include infezioni da Herpes Simplex, Herpes Virus, Herpes Zoster, Herpes Simplex oftalmico, Herpes orale
5 Include cefalea ed emicrania
6 Include dolore addominale, disturbi alla parte superiore/inferiore dell'addome, dolore gastrointestinale, disturbi addominali
7 Include eruzione cutanea, eruzione cutanea papulare ed esantema eritematoso
8 Include lingua tumefatta
9 Include, tra l'altro, ematoma, eruzione cutanea, reazione, eritema e prurito in sede di iniezione, ed eritema e reazione in sede di infusione.
Descrizione di specifici effetti indesiderati e informazioni supplementari
Cefalea
Nello studio MG0003, la cefalea è stata la più comune reazione segnalata in 58 (43,6%) e in 13 (19,4%) dei pazienti trattati, rispettivamente, con rozanolixizumab e con placebo. La cefalea si è manifestata più frequentemente dopo la prima infusione di rozanolixizumab ed entro 1-4 giorni dopo l'infusione. lLa cefalea non era grave, per lo piu' lieve o moderata e l'incidenza non è aumentata con il trattamento ciclico ripetuto.
Immunogenicità
L'individuazione degli anticorpi anti-farmaco (ADA) dipende in larga misura dalla sensibilità e dalla specificità del test utilizzato. Inoltre, l'incidenza osservata della positività agli anticorpi (inclusi gli anticorpi neutralizzanti) in un test può essere influenzata da diversi fattori quali il metodo di analisi, la manipolazione del campione, il momento del campionamento, i farmaci concomitanti e la patologia sottostante. Per questo motivo, un confronto tra l'incidenza di anticorpi anti-rozanolixizumab e l'incidenza di anticorpi diretti contro altri medicamenti può essere fuorviante.
Nei dati aggregati acquisiti dal programma di Fase III e relativi al trattamento ciclico, dopo un ciclo di trattamento con 6 dosi settimanali di rozanolixizumab, il 26,9% (42/156) dei pazienti ha sviluppato anticorpi anti-farmaco (ADA) e il 10,3% (16/156) presentava anticorpi che sono stati classificati come neutralizzanti. Alla ripresa della terapia e dopo 5 cicli di trattamento, la percentuale di pazienti che avevano sviluppato anticorpi anti-farmaco e anticorpi neutralizzanti era aumentata, rispettivamente, al 61,4% (35/57) e 43,9% (25/57). Lo sviluppo di anticorpi neutralizzanti è stato associato a una riduzione del 24% dell'esposizione plasmatica complessiva a rozanolixizumab.
La riduzione della concentrazione di IgG totali mediante rozanolixizumab nei pazienti con anticorpi neutralizzanti non era differente rispetto ai pazienti nei quali non sono stati rilevati anticorpi anti-farmaco.
Lo sviluppo di immunogenicità non ha avuto un apparente effetto sull'efficacia e sulla sicurezza complessive.
Tuttavia, la frequenza di alcuni effetti indesiderati (disturbi alla parte superiore dell'addome, infezioni delle alte vie respiratorie, diminuzione del numero di granulociti neutrofili, ipertensione, disestesia/parestesia, dispnea, dislipidemia) è stata almeno due volte maggiore nei soggetti con ADA rispetto ai soggetti senza ADA. Non è stata finora dimostrata una correlazione diretta tra l'insorgenza di questi effetti indesiderati e gli ADA. I pazienti senza ADA sono stati trattati con maggiore frequenza con immunosoppressori, steroidi sistemici e chemioterapici.
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-benefico del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
Segni e sintomi
Non vi sono dati sui sintomi associati a un sovradosaggio. Negli studi clinici sono state somministrate una singola dose sottocutanea fino a 20 mg/kg (2162 mg) e dosi sottocutanee settimanali di ≈10 mg/kg (1120 mg) per un massimo di 52 settimane senza tossicità dose-limitante.
Trattamento
In caso di sovradosaggio, si raccomanda di monitorare attentamente i pazienti per eventuali effetti indesiderati e di istituire immediatamente adeguate misure di supporto.
Proprietà/Effetti
Codice ATC
L04AG16
Meccanismo d'azione
Rozanolixizumab è un anticorpo monoclonale umanizzato dell'immunoglobulina (Ig) G4 che riduce la concentrazione sierica di IgG inibendo il legame delle IgG al recettore Fc neonatale (FcRn), un recettore che in condizioni fisiologiche protegge le IgG dalla degradazione intracellulare e ricicla le IgG sulla superficie cellulare.
Con lo stesso meccanismo, rozanolixizumab riduce la concentrazione degli autoanticorpi IgG patogeni associati alla gMG. I dati clinici su rozanolixizumab non hanno evidenziato alcun impatto clinicamente significativo sui livelli di albumina, che si lega in corrispondenza di un sito diverso su FcRn.
Farmacodinamica
La somministrazione sottocutanea settimanale di rozanolixizumab ha determinato una riduzione rapida e duratura delle concentrazioni sieriche di IgG totali, con una significativa riduzione dei livelli di IgG, pari al 45%, rispetto al valore basale entro una settimana, e una diminuzione massima del 73% dopo circa tre settimane. Una volta interrotta la somministrazione, le concentrazioni di IgG sono tornate ai livelli basali entro circa 8 settimane. Effetti simili sono stati osservati per tutte le sottoclassi di IgG.
Efficacia clinica
Studi di Fase III
La sicurezza e l'efficacia di rozanolixizumab nei pazienti con Miastenia Gravis generalizzata sono state valutate nell'ambito di tre studi di Fase III. I pazienti avevano un'età minima di 18 anni, un peso corporeo di almeno 35 kg, una diagnosi di Miastenia Gravis generalizzata e positività agli autoanticorpi anti-AChR o MuSK, una classe dello stadio della malattia da II a IVa secondo la classificazione della Myasthenia Gravis Foundation of America (MGFA), un punteggio delle attività della vita quotidiana nella MG (MG-ADL) pari almeno a 3 (con ≥3 punti ottenuti nei sintomi non oculari), un punteggio quantitativo della Miastenia Gravis (QMG) pari almeno a 11, e soddisfacevano i criteri per un trattamento aggiuntivo con plasmaferesi (plasma exchange [PLEX]) o immunoglobuline per via endovenosa (IVIg).
I pazienti non potevano partecipare allo studio se:
- presentavano un'infezione rilevante clinicamente attiva o infezioni gravi, infezioni micobatteriche, infezioni da epatite B, epatite C, HIV;
- presentavano immunodeficienza primaria o deficit di IgA all'anamnesi, o erano stati sottoposti a splenectomia o trapianto (trapianto di organi solidi o trapianto di cellule staminali ematopoietiche/trapianto di midollo osseo);
- erano stati sottoposti a timectomia nei 6 mesi precedenti all'inizio del trattamento o presentavano timoma in qualsiasi periodo, che richiedesse chemioterapia e/o radioterapia, e neoplasia attiva o anamnesi di neoplasia negli ultimi 5 anni;
- erano stati trattati con PLEX, IVIg 1 mese prima dell'inizio del trattamento e con anticorpi monoclonali da 3 a 6 mesi prima dell'inizio del trattamento;
- presentavano un livello sierico di IgG totali ≤5,5 g/l o una conta assoluta dei neutrofili <1500 cellule/mm3.
La sicurezza e l'efficacia di rozanolixizumab nei pazienti con gMG sono state valutate nell'ambito dello studio cardine di Fase III MG0003. La sicurezza, la tollerabilità e l'efficacia a lungo termine di rozanolixizumab sono state valutate in 2 studi di estensione in aperto (OLE [open-label extension]) di Fase III, di cui lo studio OLE (MG0007) prevedeva, sulla base delle esigenze cliniche, la somministrazione di rozanolixizumab in cicli di trattamento di 6 settimane per un massimo di 2 anni (si veda di seguito).
Studio MG0003
Lo studio MG0003 ha valutato 200 pazienti per un massimo di 18 settimane. I pazienti sono stati randomizzati sulla base del peso per ricevere dosi di rozanolixizumab equivalenti a circa (≈) 7 mg/kg o 10 mg/kg, o con placebo. Il trattamento consisteva in 1 dose alla settimana per un periodo di 6 settimane, seguito da un periodo di osservazione di 8 settimane.
L'efficacia di rozanolixizumab è stata valutata in termini di effetti sui valori di MG-ADL, MG-C, QMG e una serie di altri strumenti di valutazione riferiti dai pazienti, tra cui il punteggio MG symptoms PRO (relativo ai sintomi della MG riferito dal paziente). L'endpoint primario era la variazione al 43° giorno del punteggio MG-ADL, rispetto al valore basale. Gli endpoint di efficacia secondari includevano la variazione al 43° giorno del punteggio composito MG-C, del punteggio QMG e dello stato di responder MG-ADL, rispetto al basale.
In linea generale, i dati demografici dei pazienti e le caratteristiche della malattia al basale erano bilanciati tra i gruppi di trattamento. La maggior parte dei pazienti del gruppo trattato con rozanolixizumab con dosaggio ≈7 mg/kg era di sesso femminile (59,1%), di età inferiore a 65 anni (74,2%), di etnia bianca (62,1%) o asiatica (13,5%) e presentava una gMG di classe II o III secondo MGFA (95,4%). L'età mediana alla diagnosi di MG era di 44,0 anni, mentre il tempo mediano dalla diagnosi era di 5,3 anni. La distribuzione degli autoanticorpi tra i pazienti è stata del 7,6% di anti-MuSK positivi e dell'90,9% di anti-AChR positivi. Complessivamente, al basale, il 95,5% dei pazienti ha ricevuto almeno un medicamento per la MG e la somministrazione è proseguita durante lo studio, l'83,3% ha ricevuto inibitori dell'acetilcolinesterasi, il 63,6% ha ricevuto corticosteroidi e il 47,0% ha ricevuto immunosoppressori a dosi stabili. Nei gruppi trattati con rozanolixizumab e placebo, il punteggio totale mediano della MG-ADL era di 8,0 e il punteggio totale mediano QMG era di 15,0 all'inizio dello studio.
La Tabella 2 che segue riporta i risultati relativi agli endpoint di efficacia primari e secondari.
È stato osservato un miglioramento statisticamente significativo e clinicamente rilevante dei sintomi di MG al 43° giorno nei punteggi MG-ADL, MG-C e QMG per entrambi i gruppi di trattamento con rozanolixizumab rispetto al placebo.
Tabella 2. Variazione negli esiti di efficacia dal valore basale al 43° giorno
Placebo (N = 67) | Rozanolixizumab ≈7 mg/kg (N = 66) | |
| MG-ADL | ||
| Valore medio al basale | 8,4 | 8,4 |
Variazione rispetto al basale Media dei minimi quadrati - LS (ES) | -0,784 (0,488) | -3,370 (0,486) |
| Differenza rispetto al placebo | NA | -2,586 |
| IC al 95% per la differenza | NA | -4,091, -1,249 |
| Valore p per la differenza | NA | <0,001 |
| MG-C | ||
| Valore medio al basale | 15,6 | 15,9 |
Variazione rispetto al basale Media dei minimi quadrati - LS (ES) | -2,029 (0,917) | -5,930 (0,916) |
| Differenza rispetto al placebo | NA | -3,901 |
| IC al 95% per la differenza | NA | -6,634, -1,245 |
| Valore p per la differenza | NA | <0,001 |
| QMG | ||
| Valore medio al basale | 15,8 | 15,4 |
Variazione rispetto al basale Media dei minimi quadrati - LS (ES) | -1,915 (0,682) | -5,398 (0,679) |
| Differenza rispetto al placebo | NA | -3,483 |
| IC al 95% per la differenza | NA | -5,614, -1,584 |
| Valore p per la differenza | NA | <0,001 |
≈=dose approssimativa; IC=intervallo di confidenza; N=numero totale di pazienti nel gruppo di trattamento; n=numero di pazienti; LS=minimo quadrato; ES=errore standard.
Un responder MG-ADL doveva evidenziare un miglioramento di almeno 2 punti rispetto al basale in qualsiasi momento durante il periodo di trattamento e osservazione dello studio. La percentuale di responder MG-ADL al 43° giorno era più del doppio nel gruppo trattato con ≈7 mg/kg di rozanolixizumab (46 [71,9%]) rispetto al gruppo trattato con placebo (20 [31,3%]). La percentuale di responder QMG al 43° giorno era del 39,1% nel gruppo trattato con placebo rispetto al 54,7% del gruppo trattato con ≈7 mg/kg di rozanolixizumab.
Un responder QMG doveva evidenziare un miglioramento di almeno 3 punti rispetto al basale in qualsiasi momento durante il periodo di trattamento e osservazione dello studio.
Il trattamento con rozanolixizumab è stato associato a un rapido miglioramento dei punteggi MG-ADL, MG-C e QMG osservabile nei pazienti già una settimana dopo la prima dose. I maggiori miglioramenti sono stati segnalati tra il 36° giorno e il 43° giorno nei gruppi di trattamento con ≈7 mg/kg di rozanolixizumab.
Studi OLE
Lo studio OLE MG0007 ha valutato l'efficacia di rozanolixizumab con cicli di trattamento ripetuti di 6 settimane. I pazienti che, secondo lo sperimentatore, evidenziavano un peggioramento (aumento di almeno 2 punti sulla scala MG-ADL o 3 punti sulla scala QMG) hanno potuto ricevere un altro ciclo di trattamento. In totale, 25 pazienti hanno ricevuto più di 3 cicli di trattamento con ≈7 mg/kg di rozanolixizumab. Singoli pazienti hanno ricevuto fino a 15 cicli. I pazienti che hanno risposto al trattamento ripetuto con ≈7 mg/kg di rozanolixizumab hanno mostrato una risposta stabile alla terapia con la somministrazione di ulteriori cicli di trattamento.
Nel gruppo di pazienti trattati esclusivamente con la dose approvata di rozanolixizumab, i tassi di risposta variavano tra il 55,3% e l'87,5% sulla scala MG-ADL nei cicli 1-4 e tra il 57,9% e il 71,4% sulla scala QMG.
Efficacia nei pazienti anziani
Lo studio MG0003 ha anche esaminato l'efficacia dei gruppi di trattamento con rozanolixizumab rispetto al placebo in pazienti anziani (≥65 anni). Nel gruppo trattato esclusivamente con ≈7 mg/kg di rozanolixizumab vi erano 17 pazienti di età ≥65 anni. La differenza rispetto ai pazienti trattati con placebo nel miglioramento del punteggio MG-ADL al 43° giorno rispetto al basale è stata di -2,287 (ES 1,257) nel gruppo di età ≥65 anni rispetto a -2,577 (ES 0,524) nella fascia di età <65 anni.
Nello studio OLE MG0007, 14 pazienti anziani (≥65 anni) sono stati trattati con cicli ripetuti di rozanolixizumab alla dose approvata (14 pazienti hanno ricevuto 1 ciclo, 12 pazienti 2 cicli, 7 pazienti 3 cicli, ≤5 pazienti 4 e più cicli). Il miglioramento medio del punteggio MG-ADL al 43° giorno rispetto al basale del ciclo corrispondente è stato inferiore a quello del gruppo di età <65 anni (ciclo 1: -2,5 [DS 3,6] rispetto a -3,4 [DS 3,2], ciclo 2: -1,6 [DS 3,8] rispetto a -2,7 [DS 2,5], ciclo 3: -1,7 [DS 3,1] rispetto a -3,3 [DS 2,6] punti).
Efficacia nei soggetti positivi agli autoanticorpi anti-AChR e MuSK
È stata condotta un'analisi dei sottogruppi per gli autoanticorpi specifici della MG, MuSK+ e AChR+.
Al 43° giorno, con un trattamento ciclico ripetuto per i cicli da 1 a 4 sono stati ottenuti tassi di risposta sulle scale MG-ADL, MG-C e QMG >40% per i soggetti anti-AChR positivi (28 soggetti nel ciclo 1, 27 nel ciclo 2, 21 nel ciclo 3 e 15 nel ciclo 4) e >50 % per i soggetti anti-MuSK+ (4 soggetti per ciascuno dei cicli da 1 a 4).
Questi dati si riferiscono ai soggetti trattati esclusivamente con la dose approvata di rozanolixizumab di ≈7 mg/kg di peso corporeo.
Efficacia nei pazienti con peso corporeo <50 kg
Il numero di soggetti con peso corporeo <50 kg che hanno ricevuto un trattamento ciclico ripetuto esclusivamente con ≈7 mg/kg di rozanolixizumab nello studio OLE MG0007 è stato basso (cicli da 1 a 5: fino a 4 soggetti per ciclo). In questo gruppo, i tassi di responder MG-ADL variavano tra 0 e 100% nei cicli da 1 a 5, con una variazione media del punteggio MG-ADL che non ha raggiunto la soglia di significatività clinica (definita come almeno ≥2 punti al 43° giorno rispetto al basale del ciclo corrispondente) in tre dei cinque cicli.
Popolazione pediatrica
Per informazioni sull'uso pediatrico, vedere la rubrica «Posologia/impiego».
Farmacocinetica
Assorbimento
Dopo somministrazione sottocutanea, il picco dei livelli plasmatici di rozanolixizumab viene raggiunto dopo circa 2 giorni. Sulla base di un'analisi farmacocinetica di popolazione, dopo somministrazione sottocutanea, la biodisponibilità assoluta di rozanolixizumab è stata di circa il 70%.
Distribuzione
Sulla base di un'analisi farmacocinetica di popolazione, è stato stimato che il volume apparente di distribuzione di rozanolixizumab è di circa 7 l.
Metabolismo
É prevedibile che rozanolixizumab, come per le IgG endogene, sia degradato attraverso vie cataboliche in piccoli peptidi e amminoacidi.
Eliminazione
La clearance apparente lineare del principio attivo libero è di circa 0,9 l/giorno. L'emivita di rozanolixizumab dipende dalla concentrazione e non può essere calcolata. Le concentrazioni plasmatiche di rozanolixizumab non sono rilevabili entro una settimana dalla somministrazione.
Linearità/non linearità
Rozanolixizumab ha mostrato una farmacocinetica non lineare tipica di un anticorpo monoclonale con disposizione del farmaco mediata da target.
Allo stato stazionario (steady state), le concentrazioni plasmatiche massime e l'area sotto la curva concentrazione-tempo (area under the concentration time curve, AUC) era previsto fossero, rispettivamente, da 3 volte e 4 volte più elevate con le dosi basate sul peso di ≈10 mg/kg rispetto a ≈7 mg/kg.
Cinetica di gruppi di pazienti speciali
Disturbi della funzionalità epatica o renale
In pazienti con compromissione renale o epatica non è stato condotto alcuno studio specifico. Tuttavia, non ci si aspetta che una compromissione renale o epatica influenzino la farmacocinetica di rozanolixizumab. Sulla base di un'analisi farmacocinetica di popolazione, la funzionalità renale (velocità di filtrazione glomerulare stimata [eGFR] di 38-161 ml/min/1,73 m2) o le prove biochimiche e di funzionalità epatica (alanina aminotransferasi [ALT], aspartato aminotransferasi [AST], fosfatasi alcalina e bilirubina) non hanno avuto alcun effetto clinicamente significativo sulla clearance apparente lineare di rozanolixizumab.
Età, sesso o etnia
Un'analisi farmacocinetica di popolazione non ha evidenziato un impatto clinicamente significativo di età (tra 18 e 89 anni), sesso o etnia sulla farmacocinetica di rozanolixizumab.
Dati preclinici
Tossicità per somministrazione ripetuta
Sulla base di studi di tossicità a dosi ripetute, i dati non clinici non evidenziano particolari rischi per l'uomo. La somministrazione a scimmie cynomolgus e rhesus ha prodotto l'attesa riduzione dei livelli di IgG.
La risposta anticorpale T-dipendente (TDAR) durante la fase di trattamento ha generato livelli normali di IgM e una bassa risposta IgG dovuta alla degradazione accelerata delle IgG. Tuttavia, la vaccinazione di richiamo successiva alla clearance di rozanolixizumab ha prodotto una normale risposta IgM e IgG.
Cancerogenicità
Non sono stati condotti studi di cancerogenicità.
Genotossicità
Poiché rozanolixizumab è un anticorpo monoclonale, non sono stati condotti studi di genotossicità.
Tossicità per la riproduzione
In uno studio con trattamento di scimmie cynomolgus a partire dal 20° giorno di gestazione, l'incidenza di aborti spontanei nei gruppi trattati con rozanolixizumab è stata maggiore rispetto al gruppo di controllo (in particolare tra il 20° e il 50° giorno di gestazione). Non sono stati osservati effetti del trattamento con rozanolixizumab sullo sviluppo fetale, sul parto e sullo sviluppo postnatale. Come previsto dalla farmacologia, i cuccioli delle madri trattate presentavano livelli molto bassi di IgG. Il livello di IgG è tornato o ha superato i valori di controllo entro 60 giorni. Non è stato osservato alcun impatto sulla funzione immunitaria dei cuccioli delle madri trattate, come valutato mediante prove di risposta anticorpale dipendente dalle cellule T (TDAR).
Effetti sulla fertilità
Non sono stati condotti studi sulla fertilità (maschile o femminile).
In uno studio di tossicità di 26 settimane con somministrazione ripetuta di rozanolixizumab sulle scimmie non sono state osservate alterazioni correlate al trattamento negli organi riproduttivi di animali sessualmente maturi. Una valutazione del ciclo mestruale e degli endpoint riproduttivi maschili (volume dell'eiaculato, numero, motilità e morfologia degli spermatozoi) non ha evidenziato variazioni correlate al trattamento.
Altre indicazioni
Incompatibilità
Poiché non sono stati condotti studi di compatibilità, non si può somministrare questo medicamento per infusione in combinazione con altri medicamenti.
Stabilità
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore.
Indicazioni particolari concernenti l'immagazzinamento
Conservare in frigorifero (2-8 °C).
Non congelare.
Conservare il flaconcino nella scatola originale per proteggere il contenuto dalla luce.
Il flaconcino di Rystiggo può essere conservato a temperatura ambiente (non superiore a 25 °C) e al riparo dalla luce per un periodo massimo di 20 giorni. Se Rystiggo è stato prelevato dal frigorifero e conservato in tali condizioni, deve essere smaltito dopo 20 giorni o alla data di scadenza, a seconda di quale delle due condizioni si verifichi per prima.
Tenere fuori dalla portata dei bambini.
Numero dell'omologazione
69227 (Swissmedic).
Confezioni
Flaconcino (vetro di tipo I) con tappo di elastomero sigillato con guarnizione a ghiera e cappuccio rimovibile (flip-off).
Confezione da 1 flaconcino [A].
Ogni flaconcino monouso contiene 2 ml oppure 3 ml di soluzione iniettabile.
Titolare dell’omologazione
UCB-Pharma AG, Bulle
Stato dell'informazione
Aprile 2026
Indicazioni per la manipolazione
Specifiche dei materiali
La soluzione iniettabile di rozanolixizumab può essere somministrata utilizzando siringhe in polipropilene e set per infusione a base di polietilene (PE), polietilene a bassa densità (low density polyethylene, LDPE), poliestere, polivinile cloruro (PVC senza DEHP), policarbonato (PC), polipropilene etilene fluorurato (FEP), uretano/acrilato, poliuretano, meta-acrilonitrile butadiene stirene (MABS), silicone o cicloesanone. Non utilizzare dispositivi di somministrazione etichettati come contenenti di(2-etilesil)ftalato (DEHP).
Al fine di evitare possibili interruzioni nella somministrazione di rozanolixizumab, devono essere rispettati i seguenti criteri:
- I limiti per l'allarme di occlusione della pompa a siringa devono essere impostati sul valore massimo.
- È raccomandato l'uso di tubi di somministrazione di lunghezza pari o inferiore a 61 cm.
- Deve essere usato un set per infusione con ago da 26 G o di calibro maggiore.
Prima di somministrare rozanolixizumab, è necessario leggere con attenzione le istruzioni per l'uso.
Rozanolixizumab non contiene conservanti e ogni flaconcino è esclusivamente monouso. Pertanto, il medicamento non utilizzato rimanente nel flaconcino o i rifiuti derivanti da tale medicamento non devono essere usati e devono essere smaltiti in conformità con la normativa nazionale vigente.
Le informazioni seguenti sono destinate esclusivamente agli operatori sanitari.
Istruzioni per l'uso per il personale sanitario
Manipolazione di Rystiggo con tecnica di infusione assistita mediante dispositivo ad es., una pompa di infusione
Solo per uso sottocutaneo.
Per pazienti di peso compreso tra ≥35 e <50 kg sono necessari 2 ml per somministrare la dose di 280 mg. Per pazienti di peso compreso tra ≥50 e <70 kg sono necessari 3 ml per somministrare la dose di 420 mg. Per pazienti di peso compreso tra ≥70 e <100 kg sono necessari 4 ml per somministrare la dose di 560 mg. Per pazienti di peso ≥100 kg sono necessari 6 ml per somministrare la dose di 840 mg.
Leggere TUTTE le istruzioni di seguito prima di somministrare la soluzione di rozanolixizumab.
- 1. Estrarre Rystiggo dalla scatola:
- • Lasciare che il/i flaconcino/i raggiunga/raggiungano la temperatura ambiente. Ciò può richiedere da un minimo di 30 minuti a un massimo di 120 minuti. Non usare dispositivi di riscaldamento. Se i flaconcini vengono conservati a temperatura ambiente, possono essere utilizzati immediatamente.
- • Controllare il/i flaconcino/i prima dell'uso:
- • Data di scadenza: non usare oltre la data di scadenza.
- • Colore: la soluzione deve essere da incolore a giallo-brunastro pallida, da limpida a leggermente opalescente. Non usare il flaconcino se il liquido appare torbido, contiene particelle estranee o ha cambiato colore.
- • Cappuccio: non usare se il cappuccio protettivo del flaconcino è mancante o difettoso.
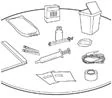
- 2. Preparare tutti i materiali:
- • preparare tutti i materiali necessari per l'infusione. Oltre al(i) flaconcino(i), preparare i seguenti materiali, non forniti: siringa, ago(aghi) per siringa, tampone imbevuto di alcol, set per infusione, cerotto o medicazione trasparente, pompa di infusione e contenitore per oggetti taglienti.
- 3. Usare la tecnica di asepsi durante la preparazione e la somministrazione del prodotto
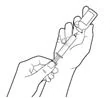
- 4. Preparare Rystiggo per l'infusione:
- • Usare aghi da trasferimento per riempire la siringa.
- • Utilizzare cannule di miscelazione per riempire la siringa.
- • Togliere il cappuccio protettivo dal flaconcino e pulire il tappo del flaconcino con un tampone imbevuto di alcol. Lasciare asciugare.
- • Prelevare con la siringa l'intero contenuto del flaconcino. Una piccola quantità rimarrà all'interno del flaconcino e dovrà essere scartata.
- • Se devono essere utilizzati più flaconcini, usare un ago nuovo e ripetere i passaggi precedenti.
- • Rimuovere l'ago dalla siringa e collegare il set per infusione alla siringa.
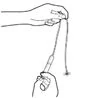
- 5. Preparare l'infusione:
- • Seguire le istruzioni fornite con la pompa di infusione per preparare la pompa e riempire la linea di infusione. Somministrare immediatamente dopo il riempimento del set per infusione.
- • Il/i flaconcino/i contiene/contengono del volume in eccesso (per consentire il riempimento della linea di infusione); pertanto, preimpostare la pompa per erogare il volume prescritto. Per le pompe che non possono essere preimpostate, dopo il riempimento della linea di infusione, regolare il volume da somministrare espellendo il volume in eccesso.
- 6. Preparare la sede di infusione:
- • Scegliere una sede per l'infusione: quadrante inferiore destro o inferiore sinistro dell'addome, al di sotto dell'ombelico. Non infondere mai in aree dove la pelle è dolorante, presenta lividi, è arrossata o indurita. Evitare di effettuare l'infusione in corrispondenza di cicatrici o smagliature.
- • Pulire la sede di infusione usando un tampone imbevuto di alcol. Lasciare asciugare.
- 7. Inserire l'ago del set per infusione:
- • Prendere una plica di cute addominale tra due dita.
- • Inserire l'ago del set per infusione nel tessuto sottocutaneo.
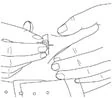
- 8. Assicurare l'ago alla pelle:
- • Se necessario, usare un cerotto o una medicazione trasparente per mantenere l'ago in posizione.
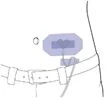
- 9. Iniziare l'infusione:
- • Seguire le istruzioni del produttore per l'uso della pompa.
- 10. Terminare l'infusione:
- • Una volta completata l'infusione, non sciacquare la linea di infusione perché il volume dell'infusione è stato regolato tenendo conto delle perdite nella linea.
- • Rimuovere l'ago dalla sede di infusione.
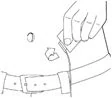
- 11. Pulire:
- • Smaltire in un contenitore per oggetti taglienti tutti i materiali con prodotto residuo, ovvero il/i flaconcino/i utilizzato/i, set per infusione e qualsiasi materiale usato per la somministrazione.