


Informazione professionale - Nerlynx
Composizione
Principi attivi
Neratinib come neratinib maleato
Sostanze ausiliarie
Mannitolo (E421), cellulosa microcristallina, crospovidone, povidone K25, biossido di silicio altamente disperso (anidro), stearato di magnesio, alcool polivinilico, biossido di titanio (E171), macrogol 3350, talco, ossido di ferro (III) (E172), acqua purificata.
Forma farmaceutica e quantità di principio attivo per unità
Ogni compressa rivestita con film contiene 40 mg di neratinib sotto forma di neratinib maleato.
Indicazioni/possibilità d’impiego
Nerlynx è indicato per il trattamento adiuvante esteso di pazienti adulti con carcinoma mammario in stadio precoce, positivo ai recettori ormonali e con sovraespressione/amplificazione di HER2, che hanno completato un trattamento adiuvante a base di trastuzumab e chemioterapia da meno di un anno (vedere la sezione «Proprietà/Effetti»).
Posologia/impiego
Il trattamento con Nerlynx deve essere avviato e monitorato da un medico esperto nella somministrazione di farmaci antitumorali.
Dosaggio abituale
La dose giornaliera raccomandata di Nerlynx è di 240 mg, corrispondente a sei compresse da 40 mg, da assumere per via orale una volta al giorno. Nerlynx deve essere assunto con il cibo, preferibilmente al mattino. Il trattamento deve essere avviato entro un anno dal completamento della terapia con trastuzumab.
Durata della terapia
La durata della terapia è di un anno senza interruzioni.
Profilassi della diarrea durante il trattamento con Nerlynx
Si raccomanda la profilassi della diarrea durante i primi 56 giorni di trattamento con Nerlynx. A tal fine, nelle prime due settimane a partire dalla somministrazione della prima dose di Nerlynx, si devono assumere 4 mg di loperamide tre volte al giorno, successivamente 4 mg due volte al giorno (per informazioni sull'adeguamento della dose in caso di comparsa di diarrea, vedere sotto, Tabella 3).
Adeguamento della dose a causa di effetti indesiderati/interazioni
Si raccomanda di aggiustare la dose di Nerlynx in base alla sicurezza e alla tollerabilità del singolo paziente. La gestione di determinati effetti indesiderati può richiedere l'interruzione del trattamento e/o una riduzione della dose secondo quanto indicato nelle tabelle 1, 2, 3 e 4.
Il trattamento con Nerlynx deve essere interrotto nei pazienti che
non recuperano a un grado 0-1 per quanto riguarda la tossicità correlata al trattamento,
presentano tossicità che comportano un ritardo del trattamento >3 settimane, oppure
non tollerano 120 mg al giorno.
Altre situazioni cliniche possono comportare un aggiustamento della dose, se clinicamente indicato (ad es. tossicità intollerabili, effetti indesiderati di grado 2 persistenti).
Tabella 1: Modifiche della dose di Nerlynx in caso di effetti collaterali
| Dosaggio | Dose di Nerlynx |
| Dose iniziale raccomandata | 240 mg al giorno |
| Prima riduzione della dose | 200 mg al giorno |
| Seconda riduzione della dose | 160 mg al giorno |
| Terza riduzione della dose | 120 mg al giorno |
Tabella 2: Adeguamenti e gestione della dose di Nerlynx – tossicità generali*
| Gravità della tossicità† | Misura |
| Grado 3 | Sospendere Nerlynx fino al recupero a grado ≤1 o al valore basale entro 3 settimane dall'interruzione del trattamento. Successivamente, riprendere il trattamento con Nerlynx alla dose immediatamente inferiore. Se entro 3 settimane non si verifica il recupero dalla tossicità di grado 3, sospendere Nerlynx in modo permanente. |
| Grado 4 | Sospendere definitivamente Nerlynx. |
* Per informazioni sulla gestione della diarrea e della tossicità epatica, consultare la Tabella 3 e la Tabella 4 riportate di seguito.
† Secondo CTCAE v4.0
Adeguamento della dose in caso di diarrea
Il trattamento della diarrea richiede l'uso corretto di un farmaco antidiarroico, modifiche alla dieta e un adeguato aggiustamento della dose di Nerlynx. Le linee guida per l'aggiustamento della dose di Nerlynx in caso di diarrea sono riportate nella Tabella 3.
Tabella 3: Adeguamento della dose in caso di diarrea
| Gravità della diarrea* | Misura |
[Aumento di <4 evacuazioni al giorno rispetto al basale]
[Aumento di 4-6 evacuazioni al giorno rispetto al basale] per un periodo di <5 giorni
[Aumento di ≥7 evacuazioni al giorno rispetto al basale; incontinenza; indicazione di ricovero ospedaliero; limitazione nella capacità di svolgere autonomamente le attività della vita quotidiana] per un periodo di ≤2 giorni |
|
|
|
|
|
|
|
* Secondo CTCAE v4.0
† Le complicanze comprendono disidratazione, febbre, ipotensione, insufficienza renale o neutropenia di grado 3 o 4
‡ Nonostante un trattamento medico ottimale
Adeguamenti della dose in caso di tossicità epatica
Le linee guida per l'aggiustamento della dose di Nerlynx in caso di tossicità epatica sono riportate nella Tabella 4 (vedere la sezione «Avvertenze e precauzioni»).
Tabella 4: Adeguamenti della dose in caso di tossicità epatica
| Gravità della tossicità epatica* | Misura |
OPPURE
|
|
OPPURE
|
|
ULN = limite superiore della norma; ALT = alanina aminotransferasi
* Secondo CTCAE v4.0
Istruzioni speciali per il dosaggio
Uso di inibitori del CYP3A4/P-gp
Se non è possibile evitare gli inibitori, la dose di Nerlynx deve
- a una singola dose giornaliera di 40 mg (una singola compressa da 40 mg) e deve essere assunta insieme a un forte inibitore del CYP3A4/P-gp.
- in caso di assunzione concomitante con un inibitore moderato del CYP3A4/P-gp, ridurre a 40 mg una volta al giorno (una compressa) e, in caso di buona tollerabilità, aumentare a 80 mg per almeno 1 settimana, poi a 120 mg per almeno 1 settimana e successivamente a 160 mg come dose giornaliera massima. Il paziente deve essere attentamente monitorato, in particolare per quanto riguarda gli effetti sul tratto gastrointestinale, inclusi diarrea e tossicità epatica.
Dopo la sospensione dell'inibitore forte o moderato del CYP3A4/P-gp, continuare con la dose precedente di Nerlynx 240 mg (vedere le sezioni «Avvertenze e precauzioni», «Interazioni» e «Farmacocinetica»).
Pompelmo e melograno
La somministrazione concomitante di neratinib con pompelmo o melograno/succo di pompelmo o di melograno non è raccomandata (vedere le sezioni «Avvertenze e precauzioni» e «Interazioni»).
Antagonisti dei recettori H2 e antiacidi
Se si utilizzano antagonisti dei recettori H2, Nerlynx deve essere assunto almeno 2 ore prima o 10 ore dopo l’assunzione dell’antagonista dei recettori H2. Tra l’assunzione di una dose di Nerlynx e quella di antiacidi devono intercorrere almeno 3 ore (vedere le sezioni «Avvertenze e precauzioni», «Interazioni» e «Farmacocinetica»).
Pazienti con disturbi della funzionalità epatica
Nei pazienti con disfunzione epatica da lieve a moderata (classe A o B di Child-Pugh) non è necessario alcun aggiustamento della dose (vedere la sezione «Farmacocinetica»).
Pazienti con disfunzioni renali
Nei pazienti con insufficienza renale da lieve a moderata non è necessario alcun aggiustamento della dose. Nerlynx non è stato testato in pazienti con insufficienza renale grave, compresi i pazienti in dialisi. Il trattamento di pazienti con insufficienza renale grave o in dialisi non è raccomandato (vedere la sezione «Farmacocinetica»).
Pazienti anziani
Non è necessario alcun aggiustamento della dose. Non sono disponibili dati relativi a pazienti di età ≥85 anni.
Bambini e adolescenti
Nerlynx non è indicato nei bambini e negli adolescenti.
Dose saltata
Le dosi dimenticate non devono essere recuperate e il trattamento deve essere proseguito con la dose giornaliera raccomandata prevista per il giorno successivo.
Modalità d’uso
Nerlynx è destinato all'uso orale. Le compresse devono essere ingerite intere, possibilmente con acqua, senza essere frantumate o sciolte, e preferibilmente al mattino durante i pasti (vedere la sezione «Farmacocinetica»).
Controindicazioni
- Ipersensibilità al principio attivo o a uno degli eccipienti
- Somministrazione concomitante dei seguenti farmaci, che sono potenti induttori del CYP3A4/P-gp-isoforma del citocromo P450, come ad esempio:
- Carbamazepina, fenitoina (antiepilettici);
- Erba di San Giovanni (Hypericum perforatum) (medicinale a base di erbe);
- rifampicina (farmaco antimicobatterico).
- Grave insufficienza epatica (classe C di Child-Pugh)
Avvertenze e misure precauzionali
Nello studio di registrazione sono stati trattati solo i pazienti che avevano ricevuto un trattamento adiuvante con trastuzumab e chemioterapia. Attualmente non sono disponibili dati relativi a situazioni in cui siano state somministrate altre terapie neoadiuvanti o adiuvanti.
Diarrea
Durante il trattamento con Nerlynx sono stati segnalati casi di diarrea (vedere le sezioni «Posologia/Modalità d’uso» e «Effetti indesiderati»). Può trattarsi di diarrea grave, accompagnata da disidratazione.
La diarrea si manifesta solitamente nelle prime fasi del trattamento con Nerlynx, durante la prima o la seconda settimana, e può presentarsi in modo ricorrente.
I pazienti devono essere istruiti ad iniziare il trattamento profilattico contro la diarrea insieme alla prima dose di Nerlynx e ad assumere dosi regolari del farmaco contro la diarrea durante i primi 1–2 mesi di trattamento con Nerlynx, in modo da raggiungere una frequenza di 1–2 evacuazioni al giorno.
Pazienti anziani
I pazienti anziani (≥65 anni) presentano un rischio maggiore di insufficienza renale e disidratazione, che possono essere complicanze della diarrea; pertanto, questi pazienti devono essere attentamente monitorati.
Pazienti con una malattia gastrointestinale cronica significativa
I pazienti con una malattia cronica significativa del tratto gastrointestinale e con la diarrea come sintomo principale non sono stati inclusi nello studio pivotale e devono essere attentamente monitorati.
Disturbi della funzionalità renale
I pazienti con insufficienza renale presentano un rischio maggiore di complicanze dovute alla disidratazione in caso di comparsa di diarrea e devono pertanto essere attentamente monitorati (vedere la sezione «Posologia/Modalità d’uso» e la sezione «Proprietà farmacocinetiche»).
Funzionalità epatica
Sono stati segnalati casi di tossicità epatica in pazienti trattati con Nerlynx. Durante il trattamento, è necessario eseguire test di funzionalità epatica, compreso il monitoraggio dell'alanina aminotransferasi(ALT), dell'aspartato aminotransferasi (AST) e della bilirubina totale, nella prima settimana, mensilmente nei 3 mesi successivi e successivamente ogni 6 settimane o per tutto il tempo in cui ciò sia clinicamente indicato (vedere la sezione «Posologia/Modalità d’uso»).
I pazienti con diarrea di grado ≥3 che necessitano di somministrazione endovenosa di liquidi o che presentano segni o sintomi di tossicità epatica quali affaticamento crescente, nausea, vomito, ittero, dolore o dolorabilità al quadrante superiore destro, febbre, rash cutaneo e/o eosinofilia devono essere valutati per quanto riguarda le alterazioni dei test di funzionalità epatica. Durante la valutazione della tossicità epatica devono essere registrati anche la bilirubina frazionata e il tempo di protrombina.
Funzione ventricolare sinistra
La disfunzione ventricolare sinistra è stata associata all'inibizione di HER2. Nerlynx non è stato studiato in pazienti con frazione di eiezione ventricolare sinistra (LVEF) al di sotto del limite inferiore o in pazienti con anamnesi di cardiopatie significative. Nei pazienti con noti fattori di rischio cardiaco, se clinicamente indicato, deve essere effettuato un monitoraggio cardiaco, compresa la valutazione della LVEF.
Inibitori della pompa protonica (PPI), antagonisti dei recettori H2 e antiacidi
I trattamenti che aumentano il pH gastrico possono ridurre l’assorbimento di neratinib e quindi diminuire l’esposizione sistemica. Il trattamento concomitante con inibitori della pompa protonica (PPI) non è raccomandato. In caso di uso di antagonisti dei recettoriH2o antiacidi, le modalità di somministrazione devono essere adeguate (vedere le sezioni «Avvertenze e precauzioni», «Interazioni» e «Farmacocinetica»).
Gravidanza
La somministrazione di neratinib alle donne in gravidanza può danneggiare il feto (vedere la sezione «Gravidanza, allattamento»).
Malattie della cute e del tessuto sottocutaneo
Nerlynx è associato a malattie della cute e del tessuto sottocutaneo. I pazienti che presentano sintomi di malattie della cute e del tessuto sottocutaneo devono essere attentamente monitorati (vedere la sezione «Effetti indesiderati»).
Terapie concomitanti con inibitori del CYP3A4 e della P-gp
I trattamenti concomitanti con inibitori forti o moderati del CYP3A4 e della P-gp non sono raccomandati a causa del rischio di un aumento dell’esposizione al neratinib. Se l’inibitore non può essere evitato, è necessario adeguare il dosaggio di Nerlynx (vedere le sezioni «Posologia/Modalità d’uso», «Avvertenze e precauzioni» e «Interazioni»).
Durante il trattamento con Nerlynx è necessario evitare il consumo di succo di pompelmo e di melograno (vedere le sezioni «Avvertenze e precauzioni» e «Interazioni»).
Trattamento concomitante con induttori moderati del CYP3A4 e della P-gp
Non è raccomandato il trattamento concomitante con induttori moderati del CYP3A4 e della P-gp, poiché può comportare una riduzione dell’efficacia di neratinib (vedere le sezioni «Interazioni» e «Farmacocinetica»).
Trattamento concomitante con substrati della P-gp
I pazienti trattati contemporaneamente con principi attivi che presentano uno stretto intervallo terapeutico e il cui assorbimento coinvolge i trasportatori gastrointestinali P-gp devono essere attentamente monitorati (vedere le sezioni «Interazioni» e «Farmacocinetica»).
Interazioni
Effetto di Nerlynx su altri medicamenti
Contraccettivi ormonali
Attualmente non è noto se Nerlynx riduca l'efficacia dei contraccettivi ormonali ad azione sistemica. Le donne che utilizzano contraccettivi ormonali ad azione sistemica devono quindi ricorrere anche a un metodo barriera (vedere la sezione «Gravidanza, allattamento»).
Substrati dei trasportatori di efflusso della glicoproteina P
Studi in vitro hanno dimostrato che neratinib è un inibitore dei trasportatori della glicoproteina P (P-gp). Ciò è stato confermato da uno studio clinico condotto su soggetti sani con digossina come substrato di test, in cui è stato osservato un aumento della Cmax del 54% e dell’AUC del 32% in caso di somministrazione concomitante di più dosi orali di neratinib da 240 mg rispetto all’esposizione osservata con la somministrazione di digossina in monoterapia. Ciò potrebbe essere clinicamente rilevante per i pazienti trattati contemporaneamente con principi attivi che presentano una finestra terapeutica ristretta e la cui assorbimento attraverso il tratto gastrointestinale coinvolge i trasportatori P-gp (ad es. digossina, colchicina, dabigatran, fenitoina, statine, ciclosporina, everolimus, sirolimus, tacrolimus). Questi pazienti devono essere attentamente monitorati (vedere la sezione «Avvertenze e precauzioni»).
Substrati della proteina di resistenza al cancro al seno
Come suggeriscono studi in vitro, neratinib può avere un effetto inibitorio sulla proteina di resistenza al cancro al seno (BCRP) nell'intestino a 10 µM. Non è stato condotto uno studio clinico con substrati della BCRP. Poiché la somministrazione concomitante di neratinib con substrati della BCRP può comportare un aumento dell’esposizione a tali substrati, i pazienti trattati con inibitori della BCRP (ad es. rosuvastatina, sulfasalazina e irinotecan) devono essere attentamente monitorati.
Altri trasportatori
Non è stata osservata alcuna inibizione clinicamente rilevante dell'attività del trasportatore di efflusso BSEP umano in vitro, con un valore di IC50 riportato > 10 μM.
Il neratinib non ha mostrato alcun effetto inibitorio sui trasportatori di assorbimento OATP1B1*1a, OATP1B3, OAT1, OAT3 e OCT2, con valori di IC50 riportati > 10 μM. Il neratinib ha mostrato attività inibitoria nei confronti del trasportatore di assorbimento OCT1, con un valore IC50 pari a 2,9 μM.
Effetto del neratinib sui substrati del CYP
Il neratinib e il metabolita M6 non erano potenti inibitori diretti del CYP1A2, 2A6, 2B6, 2C8, 2C9, 2D6 o 3A4 e non è prevista un'inibizione dose-dipendente.
Neratinib non ha esercitato un effetto induttore su CYP1A2, 2B6, 2C9 o 3A4.
Effetto di altri farmaci su Nerlynx
Inibitori del CYP3A4/P-gp
La somministrazione concomitante di una singola dose orale di 240 mg di neratinib in presenza di ketoconazolo (400 mg una volta al giorno per 5 giorni), un potente inibitore del CYP3A4/P-gp, ha aumentato l’esposizione sistemica al neratinib rispetto al neratinib somministrato in monoterapia di 3,2 e 4,8 volte in termini di Cmax e AUC, rispettivamente.
Analisi predittive basate su modelli hanno indicato che la somministrazione concomitante di una singola dose orale di 240 mg di neratinib con fluconazolo (200 mg una volta al giorno per 8 giorni), un inibitore moderato del CYP3A4, aumentasse l’esposizione sistemica al neratinib di 1,3 e 1,7 volte, rispettivamente in termini di Cmax e AUC, rispetto alla somministrazione di neratinib da solo.
Analisi predittive basate su modelli hanno suggerito che la somministrazione concomitante di una singola dose orale di 240 mg di neratinib con verapamil (120 mg due volte al giorno per 8 giorni), un inibitore moderato del CYP3A4 e un potente inibitore della P-gp, aumenti l'esposizione sistemica al neratinib rispetto alla somministrazione di neratinib da solo di 3,0 e 4,0 volte rispettivamente per quanto riguarda Cmax e AUC.
Studi clinici e analisi predittive basate su modelli hanno dimostrato che l’uso concomitante di inibitori forti o moderati del CYP3A4/P-gp aumenta significativamente l’esposizione sistemica al neratinib in termini di . Pertanto, l'uso concomitante di neratinib con inibitori forti e moderati del CYP3A4/P-gp non è raccomandato (ad es. atazanavir, indinavir [non autorizzato in Svizzera], nefazodone [non autorizzato in Svizzera], nelfinavir [non autorizzato in Svizzera], ritonavir, saquinavir, lopinavir, ketoconazolo [non autorizzato in Svizzera], itraconazolo, claritromicina, troleanomicina, voriconazolo o cobicistat; inibitori moderati, ad es. ciprofloxacina, ciclosporina, diltiazem, fluconazolo, eritromicina, fluvoxamina e verapamil). Se non è possibile evitare l’inibitore, occorre adeguare la dose di Nerlynx.
Anche il pompelmo e il melograno o il succo di pompelmo e di melograno possono aumentare la concentrazione plasmatica di neratinib e devono essere evitati (vedere le sezioni «Posologia/Modalità d’uso» e «Avvertenze e precauzioni»).
Inibitori della pompa protonica, antagonisti dei recettori H2 e antiacidi
La solubilità di neratinib in vitro dipende dal valore del pH.
La somministrazione concomitante di lansoprazolo o ranitidina (1 x 300 mg) con una dose singola di 240 mg di neratinib ha determinato, in volontari sani, una riduzione dell’esposizione al neratinib di circa il 70% e il 50%, rispettivamente. L'entità dell'interazione della ranitidina in relazione all'AUC del neratinib è stata ridotta di circa il 25% somministrando la ranitidina (2 x 150 mg) in modo scaglionato 2 ore dopo il neratinib.
Non sono raccomandati trattamenti concomitanti con sostanze che aumentano il pH gastrico, poiché ciò può ridurre l'assorbimento di neratinib e quindi diminuire l'esposizione sistemica. Il trattamento concomitante con inibitori della pompa protonica (PPI) (ad es. omeprazolo o lansoprazolo) non è raccomandato.
Nerlynx deve essere assunto almeno 2 ore prima o 10 ore dopo l’assunzione dell’antagonista del recettore H2. Devono intercorrere almeno 3 ore tra l’assunzione di Nerlynx e quella di antiacidi (vedere le sezioni «Avvertenze e precauzioni»).
Loperamide come antidiarroico
Gli studi clinici non hanno evidenziato differenze clinicamente significative nell'esposizione dei soggetti al neratinib con o senza somministrazione concomitante di loperamide (vedere la sezione «Farmacocinetica»).
Induttori del CYP3A4/P-gp
Dopo somministrazione concomitante di 240 mg di neratinib con dosi ripetute di 600 mg di rifampicina, un potente induttore del CYP3A4/P-gp, è stata osservata una riduzione significativa dell’esposizione al neratinib rispetto alla somministrazione di neratinib in monoterapia, pari al 76% e all’87% rispettivamente per quanto riguarda la Cmax e l’AUC.
Questo studio clinico ha dimostrato che l'uso concomitante di potenti induttori del CYP3A4/P-gp riduce significativamente l'esposizione al neratinib. Pertanto, l'uso concomitante di neratinib con potenti induttori del CYP3A4/P-gp è controindicato (ad es. fenitoina, carbamazepina, rifampicina o preparati a base di erbe contenenti erba di San Giovanni [Hypericum perforatum]) L’assunzione concomitante di neratinib con induttori moderati del CYP3A4/P-gp non è raccomandata, poiché anche questa può comportare una perdita di efficacia del neratinib (esempi di induttori moderati: bosentan, efavirenz, eviravirina, fenobarbital, primidone, desametasone) (vedere la sezione «Controindicazioni»).
Effetto di altri medicamenti su neratinib
Per il neratinib non sono state osservate interazioni farmacologiche evidenti e clinicamente rilevanti in caso di somministrazione concomitante con capecitabina, paclitaxel, trastuzumab, vinorelbina o antidiarrheici (loperamide) (vedere la sezione «Interazioni»).
Gravidanza, allattamento
Donne in età fertile/Contraccezione nelle donne e negli uomini
Sulla base dei risultati ottenuti negli studi sugli animali, neratinib può danneggiare il feto se somministrato a donne in gravidanza. Le donne non devono rimanere incinte durante l’assunzione di Nerlynx e fino a 1 mese dopo la fine del trattamento. Pertanto, le donne in età fertile devono utilizzare metodi contraccettivi altamente efficaci durante l’assunzione di Nerlynx e fino a 1 mese dopo la fine del trattamento.
Al momento non è noto se neratinib possa ridurre l'efficacia dei contraccettivi ormonali ad azione sistemica. Le donne che utilizzano contraccettivi ormonali ad azione sistemica devono quindi ricorrere anche a un metodo contraccettivo di barriera.
Gli uomini devono utilizzare un metodo contraccettivo di barriera durante il trattamento e per 3 mesi dopo la fine del trattamento.
Gravidanza
Non sono disponibili dati sufficienti sull'uso nelle donne in gravidanza.
Studi condotti su animali hanno evidenziato mortalità embrionale/fetale e malformazioni morfologiche nel feto (vedere la sezione «Dati preclinici»).
Il rischio potenziale per l’uomo non è noto.
Il medicinale non deve essere somministrato durante la gravidanza, a meno che le condizioni cliniche della donna non richiedano un trattamento con neratinib.
Se Neratinib viene utilizzato durante la gravidanza o se la paziente rimane incinta durante il trattamento con Nerlynx, deve essere informata del potenziale rischio per il feto.
Allattamento
Non è noto se neratinib passi nel latte materno. Non si può escludere un rischio per il lattante allattato al seno. È necessario decidere se interrompere l’allattamento al seno o sospendere Nerlynx. A tal fine occorre valutare sia i benefici di Nerlynx per la madre sia l’importanza dell’allattamento al seno per il bambino.
Fertilità
Non sono stati condotti studi sulla fertilità nelle donne e negli uomini. Nei ratti non sono state osservate alterazioni significative dei parametri di fertilità. Nei cani si è verificata un'incidenza aumentata di ipoplasia testicolare (vedere la sezione «Dati preclinici»).
Effetti sulla capacità di condurre veicoli e sull’impiego di macchine
Nerlynx ha un effetto da lieve a moderato sulla capacità di guidare veicoli o di utilizzare macchinari.
Sono stati segnalati come effetti indesiderati di neratinib affaticamento, vertigini, disidratazione e svenimenti. È necessario tenere conto delle condizioni cliniche del paziente nel valutare la sua capacità di svolgere compiti che richiedono capacità di giudizio, motorie o cognitive.
Effetti indesiderati
Sintesi del profilo di sicurezza
Gli effetti indesiderati più frequenti, indipendentemente dalla gravità, sono stati diarrea (93,6%), nausea (42,5%), affaticamento (27,3%), vomito (26,8%), dolore addominale (22,7%), rash cutaneo (15,4%), inappetenza (13,7%), dolore epigastrico (13,2%), stomatite (11,2%) e spasmi muscolari (10,0%).
Gli effetti indesiderati più frequenti di grado 3-4 sono stati diarrea (36,9% di grado 3 e 0,2% di grado 4) e vomito (3,4% di grado 3 e 0,1% di grado 4).
Tra gli effetti indesiderati segnalati come gravi figuravano diarrea (1,9%), vomito (1,3%), disidratazione (1,1%), nausea (0,5%), aumento dell'alanina aminotransferasi (0,4%), aumento dell'aspartato aminotransferasi (0,4%), dolori addominali (0,3%), affaticamento (0,3%) e inappetenza (0,2%).
Elenco tabellare degli effetti indesiderati
Nella tabella 5 sono elencati gli effetti indesiderati osservati per neratinib sulla base della valutazione dei dati aggregati di 1.710 pazienti.
Per la classificazione della frequenza è stata utilizzata la banca dati MedDRA per la convenzione di frequenza e le classi di organi e sistemi:
«molto frequenti» (≥1/10)
«frequenti» (≥1/100, <1/10),
«occasionali» (≥1/1'000, <1/100)
«raro» (≥1/10'000, <1/1'000)
«molto raro» (<1/10'000)
«non nota» (non può essere stimata dai dati disponibili)
All’interno dei singoli gruppi di frequenza, gli effetti indesiderati sono riportati in ordine decrescente di gravità.
Tabella 5: Effetti indesiderati associati a Nerlynx negli studi sul cancro al seno in monoterapia
| Classe di organi | Frequenza | Effetto indesiderato |
| Infezioni e malattie parassitarie | Frequenti | Infezione delle vie urinarie |
| Disturbi metabolici e alimentari | Molto frequenti | Inappetenza |
| Frequenti | Disidratazione | |
| Disturbi del sistema nervoso | Frequente | Sincope |
| Malattie delle vie respiratorie, del torace e del mediastino | Frequente | Epistassi |
| Malattie dell'apparato gastrointestinale | Molto frequenti | Diarrea, vomito, nausea, dolori addominali, dolori epigastrici e stomatite1 |
| Frequenti | Sensazione di pienezza, secchezza delle fauci e dispepsia | |
| Malattie del fegato e della cistifellea | Frequenti | Aumento dell'alanina aminotransferasi, aumento dell'aspartato aminotransferasi |
| Occasionalmente | aumento della concentrazione di bilirubina nel sangue | |
| Malattie della pelle e del tessuto sottocutaneo | Molto frequenti | Eruzione cutanea2 |
| Frequenti | Patologie delle unghie3 , pelle screpolata e secca | |
| Malattie del sistema muscolo-scheletrico, del tessuto connettivo e delle ossa | Molto frequenti | Spasmi muscolari |
| Malattie dei reni e delle vie urinarie | Frequenti | Aumento dei livelli di creatinina nel sangue |
| Occasionalmente | Disturbi della funzionalità renale | |
| Disturbi generali e reazioni nel sito di somministrazione | Molto frequenti | Affaticamento |
| Esami | Frequenti | Perdita di peso |
1 Tra cui stomatite, stomatite aftosa, ulcera orale, formazione di vesciche sulla mucosa orale e infiammazione della mucosa. 2 Tra cui: eruzione cutanea, eruzione cutanea eritematosa, eruzione cutanea follicolare, eruzione cutanea generalizzata, eruzione cutanea pruriginosa ed eruzione cutanea pustolosa. 3 Tra cui: disturbi delle unghie, infezioni delle unghie, unghie fragili e alterazione del colore delle unghie. | ||
Descrizione di effetti indesiderati specifici e informazioni aggiuntive
Diarrea
Dei 1660 pazienti trattati con Nerlynx in monoterapia e senza profilassi con loperamide, il 94,6% ha manifestato almeno un episodio di diarrea. È stata segnalata diarrea di grado 3 nel 37,5% dei pazienti trattati con Nerlynx. Lo 0,2% dei pazienti ha manifestato diarrea classificata come di grado 4. La diarrea ha comportato il ricovero ospedaliero dell’1,9% dei pazienti trattati con Nerlynx.
La diarrea si è manifestata generalmente nel primo mese, con l'83,6% dei pazienti che ha riportato questo effetto indesiderato nella prima settimana, il 46,9% nella seconda settimana, il 40,2% nella terza settimana e il 43,2% nella quarta settimana (la mediana del tempo di insorgenza era di 2 giorni).
La mediana della durata di un singolo episodio di diarrea di qualsiasi grado di gravità era di 2 giorni. La mediana della durata cumulativa della diarrea di qualsiasi grado di gravità era di 59 giorni e la mediana della durata cumulativa della diarrea di grado 3 era di 5 giorni.
La diarrea è stata inoltre l'effetto indesiderato che più frequentemente ha portato alla sospensione del farmaco: il 14,4% dei pazienti trattati con Nerlynx e senza profilassi con loperamide ha interrotto il trattamento a causa della diarrea. Sono state effettuate riduzioni della dose nel 24,7% dei pazienti trattati con Nerlynx.
Eruzione cutanea
Nel gruppo trattato con Nerlynx in monoterapia, il 16,7% dei pazienti ha manifestato un'eruzione cutanea. L'incidenza di grado 1 e di grado 2 è stata rispettivamente del 13,3% e del 2,9%. Lo 0,4% dei pazienti trattati con Nerlynx ha manifestato un'eruzione cutanea di grado 3.
Disturbi delle unghie
Nel gruppo trattato con Nerlynx in monoterapia, il 7,8% dei pazienti ha manifestato disturbi alle unghie. L'incidenza di grado 1 e di grado 2 è stata rispettivamente del 6,2% e dell'1,4%. Lo 0,2% dei pazienti trattati con Nerlynx ha manifestato un disturbo alle unghie di grado 3.
Sia l'eruzione cutanea che le patologie ungueali hanno portato all'interruzione del trattamento nello 0,6% dei pazienti trattati con Nerlynx.
Tossicità epatica
Nello studio pivotale di fase III ExteNET (3004) sono stati segnalati effetti indesiderati a carico del fegato più frequentemente nel braccio di studio trattato con Nerlynx rispetto a quello con placebo (rispettivamente 12,4% e 6,6%), principalmente a causa di un aumento dell’alanina aminotransferasi (ALT) (rispettivamente 8,5% e 3,2%), all’aumento dell’aspartato aminotransferasi (AST) (rispettivamente 7,4% e 3,3%) e all’aumento della fosfatasi alcalina nel sangue (rispettivamente 2,1% e 1,1%). Sono stati segnalati effetti indesiderati di grado 3 nell'1,6% e nello 0,5% dei pazienti trattati rispettivamente con Nerlynx e con placebo, mentre effetti indesiderati di grado 4 sono stati segnalati nello 0,2% e nello 0,1% dei pazienti trattati rispettivamente con Nerlynx e con placebo. Sono stati segnalati aumenti dell'ALT di grado 3 nell'1,1% e nello 0,2% dei pazienti trattati rispettivamente con Nerlynx e placebo, mentre aumenti dell'ALT di grado 4 sono stati segnalati nello 0,2% e nello 0,0% dei pazienti trattati rispettivamente con Nerlynx e placebo. È stato segnalato un aumento dell'AST di grado 3 rispettivamente nello 0,5% e nello 0,3% dei pazienti trattati con Nerlynx o con placebo, mentre un aumento dell'AST di grado 4 è stato segnalato rispettivamente nello 0,2% e nello 0,0% dei pazienti trattati con Nerlynx o con placebo. Non sono stati osservati effetti indesiderati di grado 3 o 4 associati ad un aumento della concentrazione di bilirubina nel sangue.
Popolazioni speciali
Pazienti anziani
Nello studio pivotale di fase III ExteNET (3004), l'età media nel braccio di studio trattato con Nerlynx era di 52 anni. 1.236 pazienti avevano meno di 65 anni, 172 avevano 65 anni o più, di cui 25 avevano 75 anni o più.
Nella fascia di età ≥65 anni si è verificata una più frequente interruzione del trattamento a causa di effetti collaterali rispetto alla fascia di età <65 anni. Nel braccio dello studio Nerlynx, le percentuali corrispondenti erano rispettivamente del 44,8% e del 25,2%.
L'incidenza di effetti collaterali gravi nel braccio dello studio Nerlynx rispetto al braccio dello studio con placebo è stata del 7,0% contro il 5,7% (<65 anni) e del 9,9% contro l'8,1% (≥65 anni). Gli effetti indesiderati più frequentemente riportati nella fascia di età ≥65 anni sono stati vomito (2,3%), diarrea (1,7%), disidratazione (1,2%) e insufficienza renale (1,2%).
La percentuale di effetti indesiderati correlati al trattamento che hanno comportato il ricovero ospedaliero è stata, nel braccio di studio con Nerlynx rispetto al braccio di studio con placebo, del 6,3% contro il 4,9% nella fascia di età <65 anni e dell'8,7% contro l'8,1% nella fascia di età ≥65 anni.
Gruppi etnici
Nello studio pivotale di fase III ExteNET (3004), la frequenza degli eventi avversi correlati al trattamento (TEAE) nella classe di organi e sistemi (SOC) "malattie della cute e del tessuto sottocutaneo" nei pazienti asiatici trattati con Nerlynx è stata superiore rispetto a quella dei pazienti caucasici (rispettivamente 56,4% e 34,5%), mentre era comparabile nei pazienti trattati con placebo (rispettivamente 24,9% e 22,8%). I dati di sicurezza aggregati relativi a 1.710 pazienti trattati con Nerlynx in monoterapia hanno mostrato una maggiore incidenza di tossicità dermatologiche nei pazienti asiatici (57,1%) rispetto ai pazienti caucasici (34,6%).
L'analisi dei dati di sicurezza aggregati ha rivelato che la maggior parte degli eventi avversi trattati (TEAE) nella categoria SOC "malattie della cute e del tessuto sottocutaneo" negli asiatici era di grado 1 (43,3%) e di grado 2 (12,3%). Nei pazienti caucasici, l'incidenza di eventi di grado 1 e di grado 2 è stata rispettivamente del 25,6% e del 7,8%. La frequenza degli eventi di grado 3 era simile nei pazienti asiatici e caucasici (rispettivamente 1,6% e 1,0%). Non è stata riscontrata alcuna differenza nella frequenza degli eventi avversi gravi (SUEs) nella SOC relativa alle malattie della cute e del tessuto sottocutaneo tra i sottogruppi asiatico e caucasico. I TEAE più comuni nella SOC per le malattie della cute e del tessuto sottocutaneo, che si sono verificati più frequentemente nei pazienti asiatici rispetto a quelli caucasici, sono stati eruzione cutanea (rispettivamente 29,4% e 13,5%), eritrodisestesia palmo-plantare (rispettivamente 9,9% e 1,0%) e dermatite acneiforme (rispettivamente 6,0% e 1,0%).
La notifica di effetti collaterali sospetti dopo l’omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-benefico del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
In caso di sovradosaggio, sospendere la somministrazione e adottare misure di supporto.
Segni e sintomi
Nell’ambito degli studi clinici, gli effetti indesiderati più frequentemente associati al sovradosaggio sono stati diarrea con o senza nausea, vomito e disidratazione.
In uno studio di escalation della dose, a soggetti sani sono state somministrate per via orale dosi singole di Nerlynx fino a 800 mg. La frequenza e la gravità dei disturbi gastrointestinali (diarrea, dolori addominali, nausea e vomito) sembravano essere dose-dipendenti. Negli studi clinici non sono state somministrate dosi singole di Nerlynx superiori a 800 mg.
Trattamento
Non esiste un antidoto specifico e l'utilità dell'emodialisi nel trattamento del sovradosaggio di Nerlynx è sconosciuta.
Proprietà/effetti
Codice ATC
L01EH02
Meccanismo d’azione
Il neratinib si lega al recettore HER2, riduce l'autofosforilazione di EGFR e HER2 nelle vie di segnalazione a valle MAPK e AKT e inibisce efficacemente la proliferazione delle cellule tumorali in vitro. Il neratinib ha inibito le linee cellulari di carcinoma che esprimono EGFR e/o HER2 con una IC50 <100 nM.
Farmacodinamica
Il neratinib è un inibitore irreversibile della tirosin-chinasi (TKI) dell'omologo oncogenico virale della leucemia eritroblastica (ERBB), che blocca la trasduzione del segnale del fattore di crescita mitogenico mediante un legame covalente ad alta affinità con l' e al sito di legame dell'ATP di 3 recettori del fattore di crescita epidermico (EGFR): EGFR (codificato come ERBB1), HER2 (codificato come ERBB2) e HER4 (codificato come ERBB4) o i loro eterodimeri attivi con HER3 (codificato come ERBB3). In questo modo si ottiene un'inibizione duratura di queste vie di crescita nel carcinoma mammario con amplificazione o sovraespressione di HER2 o mutazione di HER2.
Efficacia clinica
Nello studio pivotale multicentrico, randomizzato, in doppio cieco, controllato con placebo di fase III ExteNET (3004), 2.840 donne con carcinoma mammario HER2-positivo (confermato localmente da esame di laboratorio) in stadio precoce, che avevano completato un trattamento adiuvante con trastuzumab e chemioterapia, sono state randomizzate in rapporto 1:1 e hanno ricevuto Nerlynx o un placebo ogni giorno per un anno. L’età mediana nella popolazione trattabile (ITT) era di 52 anni (il 59,9% aveva ≥50 anni, il 12,3% aveva ≥65 anni); l'81,0% erano pazienti caucasiche, il 2,6% erano pazienti di etnia nera o afroamericana, il 13,6% erano pazienti asiatiche e il 2,9% appartenevano ad altre etnie. Al basale, il 57,4% presentava una malattia con recettori ormonali positivi (definita come ER-positiva e/o PgR-positiva), il 23,6% non presentava metastasi linfonodali, il 46,8% presentava da uno a tre linfonodi positivi e il 29,6% presentava quattro o più linfonodi positivi. Circa il 10% delle pazienti presentava tumori in stadio I, circa il 40% in stadio II e circa il 30% in stadio III. La mediana del periodo trascorso dall'ultimo trattamento adiuvante con trastuzumab alla randomizzazione era di 4,5 mesi.
L'endpoint primario di efficacia dello studio era la sopravvivenza libera da malattia invasiva (invasive disease-free survival, iDFS). Gli endpoint secondari di efficacia dello studio includevano la sopravvivenza libera da malattia (disease-free survival, DFS), compreso il carcinoma duttale in situ (DFS-DCIS), il tempo alla comparsa di metastasi a distanza (time to distant recurrence, TTDR), la sopravvivenza libera da metastasi a distanza (distant disease-free survival, DDFS), l’incidenza cumulativa di recidive nel sistema nervoso centrale e la sopravvivenza globale (overall survival, OS).
L'analisi primaria dello studio a 2 anni dalla randomizzazione ha mostrato che Nerlynx nella popolazione ITT ha ridotto il rischio di recidiva di malattia invasiva o di morte del 34% (RR = 0,66 con IC al 95% (0,49, 0,90), p bilaterale = 0,008).
Tabella 6: Analisi primarie di efficacia – Popolazioni ITT e con recettori ormonali positivi, in cui il completamento della terapia con trastuzumab e della chemioterapia risaliva a meno di un anno prima
| Variabile | Tassi stimati di assenza di eventi a 2 anni1 (%) | Rischio relativo (IC al 95%)2 | Valore p3 | |
| Popolazione ITT | ||||
Nerlynx (N = 1.420) | Placebo (N = 1.420) | |||
| Sopravvivenza senza malattia invasiva | 94,2 | 91,9 | 0,66 (0,49; 0,90) | 0,008 |
| Sopravvivenza libera da malattia, compreso il carcinoma duttale in situ | 94,2 | 91,3 | 0,61 (0,45; 0,83) | 0,001 |
| Sopravvivenza senza metastasi a distanza | 95,3 | 94,0 | 0,74 (0,52; 1,05) | 0,094 |
| Tempo trascorso fino alla comparsa di metastasi a distanza | 95,5 | 94,2 | 0,73 (0,51; 1,04) | 0,087 |
| Recidiva del SNC | 0,92 | 1,16 | – | 0,548 |
| Popolazione con recettori ormonali positivi in cui la conclusione della terapia con trastuzumab risaliva a meno di un anno prima | ||||
Nerlynx (N = 670) | Placebo (N = 664) | Rischio relativo (IC al 95%)4 | Valore p5 | |
| Sopravvivenza senza malattia invasiva | 95,3 | 90,8 | 0,49 (0,30; 0,78) | 0,002 |
| Sopravvivenza libera da malattia, compreso il carcinoma duttale in situ | 95,3 | 90,0 | 0,45 (0,28; 0,71) | <0,001 |
| Sopravvivenza senza metastasi a distanza | 96,1 | 92,9 | 0,53 (0,31; 0,88) | 0,015 |
| Tempo trascorso fino alla comparsa di metastasi a distanza | 96,3 | 93,3 | 0,53 (0,30; 0,89) | 0,017 |
| Recidiva del SNC | 0,34 | 1,01 | – | 0,187 |
SNC = sistema nervoso centrale
1 Tassi di assenza di eventi per tutti gli endpoint ad eccezione delle recidive del SNC, poiché in questo caso viene riportata l'incidenza cumulativa.
2 Modello di rischio proporzionale stratificato secondo Cox.
3 Test log-rank bilaterale stratificato per tutti gli endpoint ad eccezione delle recidive del SNC, poiché in questo caso è stato utilizzato il metodo di Gray.
4 Modello di rischio proporzionale non stratificato secondo Cox.
5 Test log-rank bilaterale non stratificato per tutti gli endpoint ad eccezione delle recidive del SNC, poiché in questo caso è stato utilizzato il metodo di Gray.
Figura 1: Grafico di Kaplan-Meier per la sopravvivenza libera da malattia – Popolazione con recettori ormonali positivi, in cui il completamento della terapia con trastuzumab e della chemioterapia risaliva a meno di un anno prima
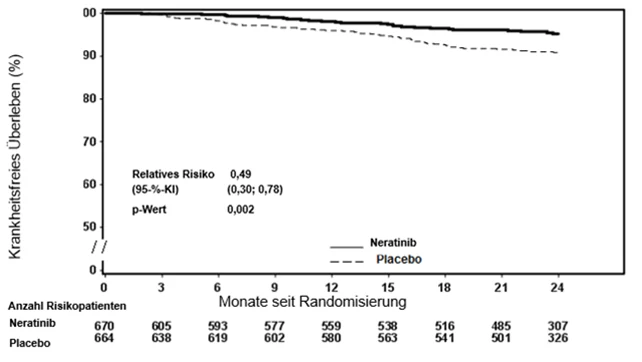
Circa il 75% delle pazienti ha acconsentito a un follow-up superiore a 24 mesi. Le osservazioni con dati mancanti sono state censurate alla data dell’ultimo esame. Il beneficio del trattamento con Nerlynx rispetto al placebo è rimasto invariato dopo cinque anni, ma l’entità dell’effetto non può essere stimata in modo affidabile.
Nelle pazienti con recettori ormonali negativi, il rischio relativo di iDFS a 2 anni, indipendentemente dal tempo trascorso dalla terapia con trastuzumab, era pari a 0,93 con un IC al 95% compreso tra 0,60 e 1,43. In questa popolazione l’efficacia non è stata dimostrata.
Allo studio pivotale 3004 hanno partecipato esclusivamente pazienti precedentemente trattate con trastuzumab e chemioterapia.
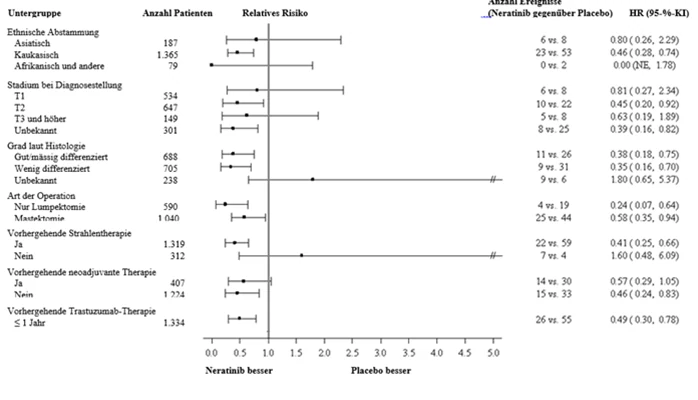
Il beneficio relativo del trattamento con Nerlynx per i pazienti con recettori ormonali positivi all’interno di sottogruppi di pazienti prestabiliti è illustrato nella Figura 2.
Nell’osservare i grafici riportati di seguito, occorre tenere conto del rischio assoluto di recidiva quando si valuta il rapporto rischio/beneficio e, di conseguenza, il beneficio di una terapia con Nerlynx per il rispettivo sottogruppo di pazienti. In queste analisi per sottogruppi di pazienti, per valutare il beneficio che le pazienti potrebbero trarre da un trattamento con Nerlynx, occorre considerare il numero di eventi di recidiva nel rispettivo sottogruppo, non solo la riduzione relativa del rischio di recidiva.
Figura 2: Pazienti con recettori ormonali positivi, sopravvivenza libera da malattia per sottogruppo di pazienti
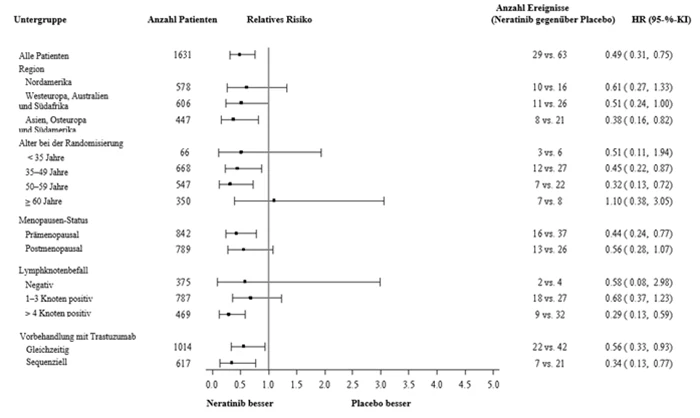
Figura 3: Pazienti con recettori ormonali positivi, sopravvivenza libera da malattia per sottogruppo di pazienti (ulteriori sottogruppi
Con un follow-up mediano di 8,06 anni, nella popolazione ITT non è stata osservata alcuna differenza statisticamente significativa nella sopravvivenza globale tra il braccio Nerlynx e quello placebo [HR 0,96 (95% CI: 0,75, 1,22)].
È stata osservata una tendenza a favore del braccio Nerlynx nella popolazione con recettori ormonali positivi in cui la conclusione della terapia con trastuzumab risaliva a meno di un anno prima [HR 0,79 (IC al 95%, 0,55, 1,13)].
Farmacocinetica
Assorbimento
L'assorbimento dopo la somministrazione orale di 240 mg è stato lento e le concentrazioni plasmatiche massime di neratinib sono state raggiunte circa 7 ore dopo la somministrazione. Una singola dose di 240 mg di neratinib assunta con il cibo ha aumentato la Cmax e l'AUC rispettivamente di circa il 17% e il 13% rispetto alla somministrazione a stomaco vuoto. Una singola dose orale di 240 mg di neratinib assunta con un pasto ad alto contenuto di grassi ha aumentato sia la Cmax che l'AUC di circa il 100%. In uno studio di bilancio di massa, il recupero totale (escrezione urinaria e fecale) di neratinib intatto e dei suoi metaboliti indica che la frazione di neratinib assorbita è pari ad almeno il 10% e probabilmente superiore al 20%. Inoltre, analisi predittive basate su modelli suggeriscono una frazione totale assorbita dall’intestino (fa) del 26%.
La solubilità del neratinib in vitro dipende dal pH. I trattamenti che aumentano il pH dello stomaco possono ridurre l'assorbimento del neratinib e quindi diminuire l'esposizione sistemica.
Distribuzione
Il legame di neratinib alle proteine plasmatiche umane, compreso il legame covalente all'albumina sierica umana (HSA), era superiore al 98% e indipendente dalla concentrazione. Neratinib si lega principalmente all'HSA e alla glicoproteina acida alfa-1 umana (α1AGP). Il legame del metabolita principale M6 alle proteine plasmatiche umane era superiore al 99% ed era indipendente dalle concentrazioni di M6 testate. Studi in vitro hanno dimostrato che neratinib è un substrato della glicoproteina P (P-gp) e della BCRP. Studi in vitro hanno dimostrato che neratinib e il suo metabolita principale M6, a concentrazioni clinicamente rilevanti, non sono substrati dei trasportatori di assorbimento epatici OATP1B1*1a e OATP1B3.
Metabolismo
Il neratinib viene metabolizzato principalmente dal CYP3A4 e, in misura minore, dalla monossigenasi contenente flavina (FMO).
Un profilo metabolico preliminare nel plasma umano indica che, dopo somministrazione orale, neratinib viene metabolizzato per via ossidativa dal CYP3A4. I metaboliti circolanti del neratinib includono piridina-N-ossido (M3), N-dimetil-neratinib (M6), neratinib-dimetilammina-N-ossido a (M7) e tracce di idrossi-neratinib-N-ossido e neratinib-bis-N-ossido (M11). Il neratinib è il componente predominante nel plasma dei soggetti sani e nessuno dei metaboliti circolanti (M3, M6, M7 e M11) supera l'8% dell'esposizione totale al neratinib più i metaboliti dopo somministrazione orale di neratinib. È stato dimostrato che i metaboliti del neratinib M3, M6, M7 e M11 hanno potenze simili a quelle del neratinib nei test enzimatici (di legame) in vitro o nei test basati su cellule nei confronti di cellule che esprimono ERBB1, ERBB2 (HER2) ed ERBB4.
In base alle esposizioni allo stato stazionario (AUC), il neratinib è il principale responsabile dell'attività farmacologica (73%), mentre il 20% è attribuibile all'esposizione a M6 e il 6% a M3; il contributo di M7 e M11 è trascurabile (<1%).
Eliminazione
Dopo una singola dose di neratinib, l'emivita apparente media di neratinib nel plasma dei pazienti è stata di 17 ore.
Il neratinib viene eliminato principalmente attraverso le feci
Dopo somministrazione orale di una singola dose marcata radioattivamente di 240 mg di soluzione di neratinib, sono stati rilevati rispettivamente il 95,5% e lo 0,96% della dose somministrata nelle feci e nelle urine. L'escrezione è stata rapida e completa, con la maggior parte della dose ritrovata nelle feci entro 48 ore e il 96,5% della radioattività totale nelle feci dopo 8 giorni.
Il neratinib in forma immodificata era la sostanza più frequentemente presente nelle feci e rappresentava il 62,1% della dose totale ritrovata nelle feci. I metaboliti più frequenti nelle feci erano M6 (19,7% della dose somministrata), seguito da M2, M3 e M7; tutti inferiori al 10% della dose somministrata.
Disturbi della funzionalità epatica
Il neratinib viene metabolizzato principalmente nel fegato. Nei pazienti con grave disfunzione epatica preesistente (classe C di Child-Pugh) senza cancro, la clearance del neratinib era ridotta del 36% e l'esposizione al neratinib era aumentata di circa 3 volte rispetto ai partecipanti sani allo studio.
Disturbi della funzionalità renale
Non sono stati condotti studi farmacocinetici in pazienti con disfunzione renale o in pazienti in dialisi. Il modello farmacocinetico di popolazione ha dimostrato che la clearance della creatinina non spiega la variabilità tra i pazienti, pertanto non si raccomandano aggiustamenti della dose per i pazienti con disfunzione renale da lieve a moderata.
Bambini e adolescenti
Non sono stati condotti studi farmacocinetici su bambini e adolescenti.
Dati preclinici
Tossicità da somministrazione ripetuta
Negli studi di tossicità a lungo termine condotti su ratti e cani, gli organi bersaglio erano il tratto gastrointestinale, il fegato e la pelle. Nei cani, l'esposizione plasmatica NOAEL era inferiore all'esposizione clinica.
Mutagenicità
Neratinib non si è dimostrato né clastogeno né mutageno nella serie standard di studi di genotossicità.
I metaboliti di neratinib M3, M6, M7 e M11 hanno dato esito negativo nella serie standard di studi di genotossicità in vitro.
Cancerogenicità
Uno studio di carcinogenicità della durata di 6 mesi condotto su topi transgenici Tg.rasH2 e i dati relativi a 2 anni raccolti sui ratti non hanno evidenziato alcun segno di potenziale carcinogenico.
Tossicità riproduttiva
Nei ratti maschi e femmine, dopo somministrazione di dosi fino a 12 mg/kg/giorno (un'esposizione plasmatica 29 volte superiore a quella clinica) non sono state osservate alterazioni significative dei parametri di fertilità. Negli studi di tossicità a lungo termine sui cani è stata osservata una maggiore incidenza di ipoplasia testicolare a un'esposizione plasmatica pari a 0,8 volte l'esposizione clinica.
Nei conigli, a dosaggi considerati clinicamente rilevanti, sono stati osservati mortalità embrionale/fetale e malformazioni morfologiche nel feto (ad es. testa bombata, dilatazione dei ventricoli cerebrali, difetto del setto ventricolare, deformazioni delle fontanelle anteriori e fontanelle anteriori e/o posteriori dilatate).
Altre indicazioni
Incompatibilità
Non applicabile.
Stabilità
Il medicinale deve essere utilizzato entro la data indicata sulla confezione con la sigla «EXP».
Stabilità dopo l'apertura
Il flacone deve essere utilizzato entro 2 mesi dall'apertura.
Indicazioni particolari concernenti l’immagazzinamento
Conservare a temperatura ambiente (15-25 °C).
Conservare il contenitore nella confezione esterna per proteggere il contenuto dall'umidità.
Tenere fuori dalla portata dei bambini.
Istruzioni per l'uso
Non ingerire l'essiccante.
Numero dell’omologazione
67293 (Swissmedic).
Confezioni
Flacone con 180 compresse rivestite con film, con tappo a prova di bambino e sigillo interno in alluminio. (A)
In ogni flacone è contenuto, insieme alle compresse, un contenitore di desiccante in HDPE con 1 g di gel di silice.
Titolare dell’omologazione
Pierre Fabre Pharma AG, Basilea
Stato dell’informazione
dicembre 2024