


Informazione professionale - Metalyse 10 000 U
Composizione
Principi attivi
Tenecteplase (prodotto in una linea di cellule ovariche di criceto cinese (CHO) mediante la tecnologia del DNA ricombinante)
Sostanze ausiliarie
- Polvere: L-arginina, acido fosforico, polisorbato 20
- Tracce residue: gentamicina dal processo di produzione
- Solvente: acqua per preparazioni iniettabili
Forma farmaceutica e quantità di principio attivo per unità
Polvere e solvente per soluzione iniettabile per somministrazione endovenosa:
Ogni flaconcino contiene 10 000 (50 mg) di tenecteplase.
Ogni siringa preriempita contiene 10 ml di solvente.
La soluzione ricostituita pronta all'uso contiene 1000 U (5 mg) di tenecteplase per ml.
Il titolo di tenecteplase è espresso in unità (U) utilizzando un riferimento standard che è specifico per tenecteplase e non è paragonabile alle unità utilizzate per altri agenti trombolitici.
Indicazioni/Possibilità d'impiego
Terapia trombolitica dell'infarto miocardico acuto (IMA).
Posologia/Impiego
Metalyse deve essere prescritto esclusivamente da medici con esperienza nella terapia trombolitica e che dispongano di adeguate risorse per il monitoraggio del trattamento.
Metalyse deve essere somministrato il prima possibile dopo l'insorgenza dei sintomi.
Metalyse deve essere somministrato sulla base del peso corporeo, con una dose massima di 10 000 U. Il volume di iniezione necessario per somministrare la dose corretta può essere calcolato dal seguente schema (Tabella 1):
Tabella 1
| Peso corporeo del paziente (kg) | Tenecteplase (U) | Tenecteplase (mg) | Volume della soluzione ricostituita (ml) |
| <60 | 6000 | 30 | 6 |
| da ≥60 a <70 | 7000 | 35 | 7 |
| da ≥70 a <80 | 8000 | 40 | 8 |
| da ≥80 a <90 | 9000 | 45 | 9 |
| ≥90 | 10 000 | 50 | 10 |
Per la preparazione della soluzione iniettabile, cfr. «Modo di somministrazione corretto».
Terapia concomitante
Si raccomanda di effettuare la terapia antitrombotica concomitante in accordo alle attuali linee guida internazionali per il trattamento dell'infarto miocardico con sopraslivellamento del segmento ST.
Per l'intervento coronarico percutaneo (PCI) primario, cfr. «Avvertenze e misure precauzionali».
Per l'uso di Metalyse in combinazione con enoxaparina o abciximab, cfr. lo studio ASSENT-3 nella rubrica «Proprietà/effetti».
Istruzioni posologiche speciali
Pazienti anziani (≥75 anni)
A causa dell'aumento del rischio di sanguinamento, Metalyse deve essere usato con cautela nei pazienti anziani (≥75 anni)
(cfr. anche «Avvertenze e misure precauzionali»).
Bambini e adolescenti
L'uso e la sicurezza di Metalyse, preparato iniettabile nei bambini e negli adolescenti di età inferiore a 18 anni finora non sono stati esaminati.
Modo di somministrazione corretto
La soluzione ricostituita deve essere somministrata per via endovenosa ed è destinata all'uso immediato.
La dose necessaria deve essere somministrata come singolo bolo endovenoso nell'arco di circa 5-10 secondi.
Per informazioni sulla preparazione della soluzione iniettabile prima della somministrazione, cfr. la rubrica «Altre indicazioni».
Tracciabilità
Al fine di garantire la tracciabilità dei medicamenti di produzione biotecnologica, il nome commerciale e il numero di lotto del prodotto somministrato devono essere documentati a ogni trattamento.
Controindicazioni
Metalyse è controindicato:
- in pazienti con ipersensibilità nota al principio attivo tenecteplase, alla gentamicina (traccia residua del processo di produzione) o a uno dei costituenti
- in situazioni associate a un rischio di sanguinamento, come:
- sanguinamento grave (acuto o nei 6 mesi precedenti)
- pazienti che ricevono un trattamento anticoagulante orale efficace (ad es. antagonisti della vitamina K) (INR >1,3) (cfr. «Avvertenze e misure precauzionali»)
- anamnesi di qualsiasi disturbo del sistema nervoso centrale (ad es. neoplasia, aneurisma, intervento intracranico o intraspinale)
- diatesi emorragica nota
- ipertensione grave non controllata (cfr. «Avvertenze e misure precauzionali»)
- intervento chirurgico maggiore, biopsia di un organo parenchimale o trauma grave negli ultimi due mesi (incluso qualsiasi trauma associato all'infarto cardiaco acuto)
- trauma recente alla testa o al cranio
- grave disturbo della funzionalità epatica, incluse insufficienza epatica, cirrosi, ipertensione portale (varici esofagee) ed epatite attiva
- malattia ulcerativa gastrointestinale attiva
- aneurismi arteriosi noti e/o malformazioni artero-venose note
- neoplasma con rischio emorragico aumentato
- endocardite batterica, pericardite
- pancreatite acuta
- parto
- recente puntura di un vaso sanguigno non comprimibile, ad es. della vena succlavia o giugulare
- ictus emorragico o ictus di origine sconosciuta in qualsiasi momento precedente
Avvertenze e misure precauzionali
Informazioni generali
Il dosaggio appropriato di Metalyse deve essere scelto con attenzione e in base all'indicazione terapeutica. Metalyse 10'000 U è indicato per l'uso solo nell'infarto miocardico acuto. Nei pazienti che hanno subito un infarto importante con sopraslivellamento del segmento ST, i medici devono optare per la trombolisi o il PCI come strategia terapeutica primaria per la riperfusione. Il PCI di salvataggio o il successivo PCI elettivo possono essere effettuati dopo la somministrazione delle terapie trombolitiche, se indicato dal punto di vista medico; tuttavia, non si conosce l'uso ottimale dei medicamenti antitrombotici e degli antiaggreganti piastrinici aggiuntivi in questa situazione.
Nel decidere se trattare con Metalyse un paziente con infarto cardiaco acuto, occorre consultare un medico con esperienza nella terapia trombolitica. Come con altri agenti trombolitici, quando si somministra Metalyse si raccomanda che siano in ogni caso disponibili le apparecchiature e i medicamenti standard per la rianimazione.
Dopo la rianimazione e prima della somministrazione, occorre considerare l'entità del trauma e il rischio di fratture costali.
Sanguinamenti
L'effetto collaterale più comunemente osservato durante la terapia con Metalyse è il sanguinamento. La terapia concomitante con altri principi attivi che influiscono sulla coagulazione o sulla funzione delle piastrine (ad es. eparina) può contribuire al sanguinamento (cfr. anche «Posologia/impiego» e «Controindicazioni»).
Poiché la fibrina subisce una lisi durante la terapia con Metalyse, può verificarsi sanguinamento nel sito di una recente iniezione. Pertanto, la terapia trombolitica richiede un'attenzione particolare per tutti i possibili siti in cui può verificarsi un sanguinamento (inclusi i siti di inserzione del catetere, i siti di iniezione arteriosa e venosa, i siti di incannulazione e i siti di puntura da ago). Durante il trattamento con Metalyse occorre evitare l'uso di cateteri rigidi e di iniezioni intramuscolari e la manipolazione non essenziale del paziente.
I sanguinamenti si osservano più comunemente nel sito di iniezione, non comunemente nel tratto urogenitale e a livello gengivale.
In caso di sanguinamenti gravi, in particolare di emorragie cerebrali, la terapia concomitante con eparina deve essere interrotta immediatamente. Se l'eparina è stata somministrata entro 4 ore prima dell'inizio del sanguinamento, si deve considerare la somministrazione di protamina.
Per i pochi pazienti che non rispondono a queste misure prudenziali è indicato un utilizzo corretto di prodotti di trasfusione. Si deve considerare la trasfusione di crioprecipitato, plasma fresco congelato e piastrine, con rivalutazione dei valori clinici e di laboratorio dopo ogni somministrazione. Con l'infusione di crioprecipitato è auspicabile un livello di fibrinogeno pari a 1 g/l. Come ultima alternativa si raccomanda l'uso di agenti antifibrinolitici.
Nei seguenti casi, l'uso di Metalyse è associato a un aumento del rischio e deve essere valutato rispetto ai benefici attesi:
- Pazienti in terapia anticoagulante orale. L'uso di Metalyse può essere preso in considerazione solo se test appropriati dimostrano che l'attività anticoagulante non è più clinicamente rilevante (ad es. INR ≤1,3) (cfr. «Controindicazioni»).
- Rianimazione cardiopolmonare o massaggio cardiaco prolungati (>2 minuti) o traumatici
- Iniezione intramuscolare recente o traumi minori recenti, come ad es. biopsie, punture di grandi vasi
- Ictus emorragico o attacchi ischemici transitori (TIA) in anamnesi
- Retinopatia emorragica diabetica o altri eventi emorragici oculari
- Pressione sistolica >160 mm Hg (cfr. anche «Controindicazioni»)
- Sanguinamento gastrointestinale o urogenitale recente (negli ultimi 10 giorni)
- Sospetti disturbi dell'emostasi, anche secondari a grave patologia epatica (cfr. anche «Controindicazioni»)
- Età avanzata (cioè pari o superiore a 75 anni)
In uno studio esplorativo con posologia standard di Metalyse seguito da PCI al bisogno, in pazienti di età >75 anni è stata riscontrata un'aumentata incidenza di emorragia intracranica (cfr. «Proprietà/effetti»).
- Peso corporeo (inferiore a 50 kg)
- Per l'uso in combinazione con enoxaparina o abciximab, cfr. lo studio ASSENT-3 nella rubrica «Proprietà/effetti». L'uso concomitante di antagonisti del GPIIb/IIIa aumenta il rischio di sanguinamento.
Ipersensibilità
Non è stata osservata la formazione permanente di anticorpi dopo il trattamento con tenecteplase.
Tuttavia, non sono disponibili esperienze sistematiche con la somministrazione ripetuta di Metalyse.
Le reazioni anafilattoidi associate alla somministrazione di Metalyse sono rare e possono essere causate da ipersensibilità al principio attivo tenecteplase, alla gentamicina (traccia residua del processo di produzione) o a una delle sostanze ausiliarie.
Nel caso si verifichi una reazione anafilattoide, l'iniezione deve essere interrotta e deve essere iniziata una terapia appropriata.
Tromboembolia
L'uso di Metalyse può aumentare il rischio di eventi tromboembolici in pazienti con trombi esistenti, ad es. trombo del cuore sinistro (stenosi mitralica, fibrillazione atriale ecc).
Intervento coronarico
Rinvio a una struttura attrezzata per gli interventi coronarici per un PCI (intervento coronarico percutaneo):
I pazienti che ricevono Metalyse come trattamento primario di ricanalizzazione coronarica devono essere trasferiti immediatamente a una struttura attrezzata per l'angiografia e per l'intervento coronarico tempestivo entro 6-24 ore o prima, se indicato dal punto di vista medico (cfr. anche «Efficacia clinica»).
Intervento coronarico percutaneo (PCI)
Il regime di trattamento utilizzato per Metalyse nello studio ASSENT-4 non deve essere impiegato (cfr. «Proprietà/effetti») se è previsto un PCI primario, in accordo alle linee guida di trattamento.
Aritmie
La trombolisi coronarica può indurre aritmie associate alla riperfusione. Le aritmie da riperfusione possono portare all'arresto cardiaco, essere pericolose per la vita e richiedere una terapia antiaritmica convenzionale.
Bambini e adolescenti
Metalyse non è raccomandato nei bambini e negli adolescenti di età inferiore a 18 anni a causa della mancanza di dati di sicurezza ed efficacia.
Sostanze ausiliarie
Metalyse 10 000 U (50 mg) contiene 4,0 mg di polisorbato 20 in ogni flaconcino da 50 mg. I polisorbati possono causare reazioni allergiche.
Interazioni
Medicamenti che influiscono sulla coagulazione/sulla funzione delle piastrine
I medicamenti che influiscono sulla coagulazione o che alterano la funzione delle piastrine (antiaggreganti piastrinici, derivati cumarinici, eparina e altri) possono aumentare il rischio di sanguinamento prima, durante o dopo un trattamento con Metalyse (cfr. anche «Controindicazioni»).
Altri medicamenti
L'analisi dei dati di oltre 12'000 pazienti trattati in fase I, II e III non ha evidenziato interazioni clinicamente significative con medicamenti comunemente utilizzati nei pazienti con infarto miocardico acuto in concomitanza con Metalyse.
Gravidanza, allattamento
Gravidanza
È disponibile un numero limitato di dati sull'uso di Metalyse in donne in gravidanza.
Gli studi preclinici con tenecteplase hanno mostrato sanguinamenti e mortalità secondaria nelle madri dovuti all'attività farmacologica nota del preparato. In alcuni casi si sono verificati aborti e riassorbimento del feto (effetti osservati solo con somministrazione ripetuta). Tenecteplase non è considerato teratogeno (cfr. «Dati preclinici»).
Non sono disponibili esperienze con l'uso di Metalyse in donne in gravidanza. Metalyse non deve essere usato durante la gravidanza e l'allattamento, a meno che ciò non sia inequivocabilmente necessario.
Allattamento
Non è noto se tenecteplase sia escreto nel latte materno umano. Si raccomanda cautela quando Metalyse viene somministrato a una donna in fase di allattamento. Il latte materno deve essere eliminato nelle prime 24 ore dopo la terapia trombolitica.
Fertilità
Per tenecteplase (Metalyse) non sono disponibili né dati clinici né studi preclinici sulla fertilità.
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
Gli effetti sulla capacità di guidare veicoli o sulla capacità di utilizzare macchine non sono stati esaminati.
Effetti indesiderati
Come per altri agenti trombolitici, il sanguinamento è stato l'effetto indesiderato più comunemente osservato con Metalyse. I sanguinamenti possono verificarsi in qualsiasi sede o cavità corporea, incluse le emorragie intracraniche, e possono portare a situazioni pericolose per la vita, a disabilità permanente o alla morte.
Gli eventi emorragici possono essere suddivisi in due categorie:
- Sanguinamenti superficiali, generalmente nel sito di iniezione
- Emorragie interne in qualsiasi sede o cavità corporea.
Alle emorragie intracraniche possono essere associati sintomi neurologici come sonnolenza, afasia, emiparesi, convulsioni.
Ad eccezione dell'insorgenza di aritmie da riperfusione nell'indicazione «infarto miocardico acuto» e della frequenza di emorragie intracraniche nell'indicazione «ictus ischemico acuto» come effetti indesiderati, il profilo di sicurezza di Metalyse nelle indicazioni «ictus ischemico acuto» e «infarto miocardico acuto» è considerato comparabile sulla base dei risultati terapeutici dimostrati nell'ambito di studi clinici randomizzati accademici pubblicati e sulla scorta di dati di real world evidence (RWE).
Nello studio in doppio cieco ASSENT-2, la sicurezza e l'efficacia di Metalyse (30-50 mg in funzione del peso corporeo) sono state confrontate con l'infusione accelerata di alteplase (≤100 mg) in 16 949 pazienti con infarto miocardico acuto (lisi entro 6 ore dall'insorgenza dei sintomi). È stato osservato che l'incidenza di sanguinamenti gravi e CABG (Coronary Artery Bypass Graft, innesto di bypass di arteria coronaria) è significativamente inferiore rispetto ad alteplase e che esiste un'equivalenza terapeutica per quanto riguarda la mortalità a 30 giorni. Sanguinamenti non cerebrali gravi sono stati osservati nel 4,7% dei pazienti trattati con Metalyse (5,9% per alteplase). Nello studio ASSENT-2, l'incidenza di emorragie intracraniche è stata dello 0,93% per Metalyse (0,94% per alteplase).
Nell'ambito dello studio ASSENT-3 sono stati identificati i seguenti effetti collaterali per i diversi gruppi di trattamento (Gruppo A: Metalyse ed eparina non frazionata; Gruppo B: Metalyse ed enoxaparina; Gruppo C: Metalyse a posologia dimezzata e abciximab ed eparina non frazionata – per i regimi posologici esatti, cfr. la rubrica «Proprietà/effetti»):
| Evento indesiderato durante il ricovero | Gruppo A (N = 2038) (%) | Gruppo B (N = 2040) (%) | Gruppo C (N = 2017) (%) | Valore p (totale) |
| Emorragia intracranica | 0,93 | 0,88 | 0,94 | 0,98 |
| Ictus ischemico | 1,52 | 1,62 | 1,49 | 0,94 |
| Sanguinamenti con necessità di trasfusioni o sanguinamenti con insufficienza circolatoria (sanguinamenti gravi) | 2,2 | 3,0 | 4,4 | 0,0005 |
| Altri sanguinamenti | 18,7 | 22,6 | 35,3 | <0,0001 |
| Emotrasfusioni | 2,3 | 3,4 | 4,2 | 0,0032 |
| Piastrinopenia grave che richiede trattamento | 0,20 | 0,10 | 0,59 | 0,0101 |
| Tutte le piastrinopenie | 1,3 | 1,2 | 3,2 | <0,0001 |
Ictus cerebrale ed emorragie intracraniche
Un totale di 94 pazienti ha manifestato un ictus durante il ricovero; 56 di questi casi sono stati classificati come emorragia intracranica. Altri 16 pazienti hanno subito un ictus nel periodo compreso tra la dimissione e il Giorno 30 dopo l'inclusione nello studio. Di questi, 3 appartenevano al Gruppo A, 6 al Gruppo B e 7 al Gruppo C. Uno di questi casi del Gruppo A è stato giudicato come emorragia intracranica.
Sanguinamenti clinicamente rilevanti ed emotrasfusioni
Le trasfusioni indicate durante il ricovero sono state significativamente più comuni nei Gruppi B e C (p = 0,0327 e 0,0010, rispettivamente) rispetto al Gruppo A.
Piastrinopenia
Le piastrinopenie sono state significativamente più comuni nel Gruppo C (p = 0,0001) rispetto ai Gruppi A e B. Si sono verificati 19 casi gravi e in nessuno di essi tenecteplase da solo è stato classificato come possibile fattore scatenante. Il tasso di piastrinopenie nel Gruppo C è stato uguale a quello noto per abciximab in combinazione con eparina non frazionata.
Le categorie di frequenza utilizzate sono definite come segue: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1000, <1/100), raro (≥1/10 000, <1/1000), molto raro (<1/10 000), frequenza non nota (non può essere definita sulla base dei dati disponili).
Disturbi del sistema immunitario
Raro: reazioni anafilattoidi (inclusi eruzione cutanea, orticaria, broncospasmi, edema della laringe)
Patologie del sistema nervoso
Non comune: emorragie intracraniche (come emorragia cerebrale, ematomi cerebrali, ictus emorragico, trasformazione emorragica di ictus, ematoma intracranico, emorragia subaracnoidea), inclusi sintomi associati come sonnolenza, disturbi del linguaggio, emiparesi e crisi convulsive
Patologie dell'occhio
Non comune: emorragia oculare, soprattutto in pazienti con retinopatia diabetica
Patologie cardiache
Non comune: aritmie da riperfusione (come aritmia, aritmia idioventricolare accelerata, asistolia, extrasistoli, fibrillazione atriale, blocco AV di primo grado fino al blocco AV completo, bradicardia, tachicardia, aritmia ventricolare, fibrillazione ventricolare, tachicardia ventricolare) che si verificano in stretta connessione temporale con il trattamento con tenecteplase
Raro: emorragia pericardica
Patologie vascolari
Molto comune: sanguinamenti (21%)
Raro: embolia (tromboembolia)
Patologie respiratorie, toraciche e mediastiniche
Comune: epistassi
Raro: emorragia polmonare
Patologie gastrointestinali
Comune: sanguinamenti gastrointestinali (come sanguinamenti gastrici, ulcere gastriche con emorragia, sanguinamento del retto, ematemesi, melena, emorragia della bocca)
Non comune: sanguinamenti retroperitoneali (come ematoma retroperitoneale)
Frequenza non nota: nausea, vomito
Patologie della cute e del tessuto sottocutaneo
Comune: ecchimosi
Patologie renali e urinarie
Comune: emorragia urogenitale (come ematuria, sanguinamento delle vie urinarie)
Patologie generali e condizioni relative alla sede di somministrazione
Comune: sanguinamenti nel sito di iniezione/di puntura da ago
Esami diagnostici
Raro: diminuzione della pressione arteriosa
Frequenza non nota: temperatura corporea aumentata
Traumatismi, intossicazioni e complicazioni da procedura
Frequenza non nota: embolie adipose (embolie da cristalli di colesterolo), che può portare alle corrispondenti conseguenze negli organi coinvolti
Procedure mediche e chirurgiche
Frequenza non nota: necessità di emotrasfusioni
Come con altri agenti trombolitici, sono stati riportati come postumi dell'infarto cardiaco e/o della terapia trombolitica i seguenti eventi:
- Molto comune: pressione arteriosa bassa, disturbi della frequenza cardiaca e aritmie, angina pectoris
- Comune: ischemia ricorrente, insufficienza cardiaca, re-infarto, shock cardiogeno, pericardite, edema polmonare
- Non comune: arresto cardiaco, insufficienza della valvola mitrale, versamento pericardico, trombosi venose, tamponamento cardiaco, rottura del miocardio
- Raro: embolia polmonare
Questi eventi cardiovascolari possono essere pericolosi per la vita e portare alla morte.
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-beneficio del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
Segni e sintomi
In caso di sovradosaggio, può sussistere un aumento del rischio di sanguinamento.
Trattamento
In caso si sanguinamenti gravi persistenti può essere presa in considerazione una terapia sostitutiva (plasma, piastrine). Cfr. anche «Avvertenze e misure precauzionali».
Proprietà/Effetti
Codice ATC
B01AD11
Meccanismo d'azione
Tenecteplase è un attivatore ricombinante del plasminogeno fibrinospecifico (t-PA) che deriva dal t-PA nativo tramite modifiche in tre punti della molecola. Si lega alla componente fibrinica del trombo (coagulo di sangue) e converte il plasminogeno legato al trombo in plasmina, portando così alla dissoluzione del trombo. Tenecteplase ha una più alta fibrinospecificità e una maggiore resistenza all'inattivazione da parte dell'inibitore endogeno (PAI-1) rispetto al t-PA nativo.
Farmacodinamica
Dopo la somministrazione di tenecteplase, sono stati osservati un consumo dose-dipendente di α2-antiplasmina (l'inibitore in fase fluida della plasmina) e un concomitante aumento della formazione di plasmina sistemica. Questa osservazione è coerente con l'effetto atteso di attivazione del plasminogeno. In studi comparativi (tenecteplase vs alteplase) è stata osservata una riduzione inferiore al 15% del fibrinogeno e inferiore al 25% del plasminogeno in pazienti trattati con la dose massima di tenecteplase (10 000 U, corrispondenti a 50 mg), mentre alteplase ha causato una diminuzione di circa il 50% del fibrinogeno e del plasminogeno. A 30 giorni non è stata osservata una formazione clinicamente rilevante di anticorpi. Tuttavia, non sono disponibili dati relativi alla somministrazione ripetuta.
Efficacia clinica
I dati relativi ai tassi di ripristino della pervietà coronarica emersi dagli studi con controllo angiografico di fase I e II mostrano che tenecteplase, somministrato come singolo bolo endovenoso, dissolve in modo dose-dipendente i trombi nelle arterie infartuate di pazienti con infarto cardiaco acuto.
Studio ASSENT-2
Un ampio studio comparativo in doppio cieco (ASSENT-2) in circa 17 000 pazienti ha mostrato che tenecteplase è terapeuticamente equivalente ad alteplase nel ridurre la mortalità (6,2% per entrambi i gruppi di trattamento a 30 giorni) e che tenecteplase è associato a una incidenza significativamente inferiore di sanguinamenti non cerebrali (26,4% vs 28,9%, p = 0,0003).
La riduzione del rischio di sanguinamento è probabilmente legata alla maggiore fibrinospecificità di tenecteplase e alla posologia adattata al peso corporeo.
Ciò si è tradotto in un tasso di emotrasfusioni significativamente inferiore (4,3% vs 5,5%, p = 0,0002). Il tasso di emorragie cerebrali è stato dello 0,93% per tenecteplase e dello 0,94% per alteplase.
Studio ASSENT-3
L'obiettivo dello studio ASSENT-3 era ottimizzare la terapia antitrombotica concomitante con tenecteplase in modo da migliorare i tassi di pervietà precoce e mantenere la perfusione. Lo scopo principale era quello di eliminare l'effetto procoagulante paradosso causato dal rilascio di trombina legata indotto dalla lisi. Sono state confrontate tre diverse terapie antitrombotiche concomitanti in 6095 pazienti:
Gruppo A: dose piena di tenecteplase + eparina non frazionata (ENF) vs Gruppo B: dose piena di tenecteplase + eparina a basso peso molecolare (enoxaparina) vs Gruppo C: dose dimezzata di tenecteplase + eparina non frazionata + dose piena di abciximab.
L'eparina non frazionata è stata somministrata in base al seguente regime a basso dosaggio completamente adattato al peso in accordo alle raccomandazioni contenute nelle linee guida dell'American College of Cardiology e dell'American Heart Association (linee guida ACC/AHA): prima un singolo bolo endovenoso di 60 U/kg (massimo 4000 U), immediatamente seguito da un'infusione endovenosa di 12 U/kg/ora (massimo 1000 U/ora) per le prime 3 ore, poi interruzione dell'infusione con controllo dell'aPTT in modo da ottenere un aPTT di 50-70 secondi, fino a 48 ore.
I tassi di mortalità a 30 giorni sono stati rispettivamente del 6,0%, 5,4% e 6,6%, i tassi di eventi emorragici maggiori (escluse le emorragie intracraniche) intra-ricovero rispettivamente del 2,16%, 3,04% e 4,32% e i tassi di emorragie intracraniche rispettivamente dello 0,93%, 0,88% e 0,94%.
Il regime terapeutico raccomandato dall'ACC/AHA, una somministrazione completamente adattata al peso corporeo di eparina non frazionata a basso dosaggio, utilizzato nello studio ASSENT-3 in concomitanza con tenecteplase ha portato a una riduzione dei sanguinamenti sistemici rispetto ai regimi posologici più aggressivi di eparina non frazionata esaminati in ASSENT-2, con tassi di emorragie intracraniche paragonabili e senza compromettere l'efficacia.
Studio ASSENT-3 PLUS
L'obiettivo dello studio ASSENT-3 PLUS, un'integrazione dello studio ASSENT-3, era quello di esaminare l'impiego nel prericovero. L'efficacia e la sicurezza di una dose piena di tenecteplase + eparina non frazionata (ENF) vs una dose piena di tenecteplase + eparina a basso peso molecolare (enoxaparina) sono state esaminate in 1639 pazienti.
Il disegno dello studio e la posologia dei medicamenti erano identici a quelli usati in ASSENT-3. Una terapia di riperfusione con tenecteplase ed ENF o enoxaparina prima del ricovero ha reso possibile il trattamento entro 2 ore dall'insorgenza dei sintomi nel >50% dei pazienti con STEMI.
I risultati degli studi ASSENT-3 e 3 PLUS mostrano che una terapia aggiuntiva con enoxaparina sia prima sia durante il ricovero riduce l'incidenza delle complicazioni ischemiche rispetto alla terapia con ENF: l'incidenza dell'endpoint composito di efficacia a 30 giorni (morte, re-infarto, ischemia refrattaria) è stata rispettivamente dell'11,4% vs 15,4% in ASSENT-3 e del 14,2% vs 17,4% nello studio ASSENT-3 PLUS. Tuttavia, l'uso di tenecteplase più enoxaparina alle posologie impiegate nel prericovero è stato associato a un rischio aumentato di eventi emorragici maggiori e di emorragie intracraniche nei pazienti di età >75 anni.
I dati sulla pervietà dei vasi coronarici e dati limitati sull'outcome clinico hanno dimostrato che i pazienti con infarto miocardico acuto sono stati trattati efficacemente più di 6 ore dopo l'insorgenza dei sintomi.
Studio ASSENT-4 PCI
Lo studio ASSENT-4 PCI è stato disegnato per dimostrare se, in 4000 pazienti con infarto miocardico esteso, il trattamento preliminare con una dose piena di tenecteplase e la somministrazione concomitante di un massimo di 4000 U di eparina non frazionata in bolo singolo entro 60-180 minuti prima dell'intervento coronarico percutaneo (PCI) producessero esiti migliori rispetto al PCI da solo. Lo studio è stato interrotto anticipatamente dopo la randomizzazione di 1667 pazienti a causa dell'aumento della mortalità nel gruppo PCI più tenecteplase.
L'endpoint primario, endpoint composito di morte, shock cardiogeno o insufficienza cardiaca congestizia entro 90 giorni, si è verificato con frequenza significativamente superiore nel gruppo trattato con la terapia esplorativa, tenecteplase, seguito immediatamente da un PCI di routine: 18,6% (151/810) rispetto a 13,4% (110/819) nel gruppo sottoposto solo a PCI, p = 0,0045.
Questa differenza significativa fra i gruppi relativamente all'endpoint primario a 90 giorni si manifestava già durante il ricovero e a 30 giorni.
Dal punto di vista numerico, tutti i componenti dell'endpoint clinico composito erano a favore del trattamento con il solo PCI: morte: 6,7% vs 4,9%, p = 0,14; shock cardiogeno: 6,3% vs 4,8%, p = 0,19; insufficienza cardiaca congestizia: 12,0% vs 9,2%, p = 0,06. Gli endpoint secondari di re-infarto e rivascolarizzazione ripetuta del vaso bersaglio erano significativamente aumentati nel gruppo pretrattato con tenecteplase: re-infarto: 6,1% vs 3,7%, p = 0,0279; rivascolarizzazione ripetuta del vaso bersaglio: 6,6% vs 3,4%, p = 0,0041.
I seguenti eventi indesiderati si sono verificati più frequentemente nel gruppo trattato con tenecteplase prima del PCI: emorragia intracranica: 1% vs 0%, p = 0,0037; ictus: 1,8% vs 0%, p < 0,0001; sanguinamenti maggiori: 5,6% vs 4,4%, p = 0,3118; sanguinamenti minori: 25,3% vs 19,0%, p = 0,0021; emotrasfusioni: 6,2% vs 4,2%, p = 0,0873; improvvisa chiusura del vaso: 1,9% vs 0,1%, p = 0,0001.
Studio STREAM
Lo studio esplorativo STREAM ha valutato la sicurezza di Metalyse seguito da PCI facoltativo rispetto a quella di un PCI primario. Lo studio ha incluso pazienti con infarto miocardico acuto con sopraslivellamento del segmento ST entro 3 ore dall'insorgenza dei sintomi nei quali non è stato possibile effettuare un PCI primario entro 1 ora dal primo contatto medico. La terapia combinata consisteva nel trattamento fibrinolitico precoce con tenecteplase in bolo e una terapia antiaggregante e anticoagulante aggiuntiva seguita da angiografia entro 6-24 ore, con intervento coronarico di emergenza se necessario (PCI di salvataggio).
La popolazione dello studio era costituita da 1892 pazienti.
L'incidenza osservata di sanguinamenti non intracranici maggiori e minori è stata la seguente:
| Strategia farmaco-invasiva (n = 944) | PCI primario (n = 948) | P | |
| Sanguinamenti maggiori non intracranici | 61/939 (6,5%) | 45/944 (4,8%) | 0,11 |
| Sanguinamenti minori non intracranici | 205/939 (21,8%) | 191/944 (20,2%) | 0,40 |
L'incidenza di ictus totali ed emorragie intracraniche è stata:
| Strategia farmaco-invasiva (n = 944) | PCI primario (n = 948) | P | |
| Ictus totali (tutti i tipi) | 15/939 (1,6%) | 5/946 (0,5%) | 0,03 |
| Emorragia intracranica | 9/939 (0,96%) | 2/946 (0,21%) | 0,04 |
| Emorragia intracranica dopo modifica del protocollo a metà della dose in pazienti ≥75 anni | 4/747 (0,5%) | 2/758 (0,3%) | 0,45 |
Farmacocinetica
Assorbimento/distribuzione
Tenecteplase è una proteina ricombinante somministrata per via endovenosa che attiva il plasminogeno.
Dopo somministrazione in bolo endovenoso di 30 mg di tenecteplase in pazienti con infarto cardiaco acuto, la concentrazione plasmatica stimata di tenecteplase è pari a 6,45 ± 3,60 µg/ml (media ± DS). La fase di distribuzione rappresenta tra il 31% ± 22% e il 69% ± 15% (media ± DS) dell'AUC totale dopo somministrazione di dosi da 5 a 50 mg.
Il tempo di permanenza medio nell'organismo è di circa 1 ora e il volume di distribuzione medio (+ DS) allo stato stazionario (Vss) è compreso tra 6,3 + 2 l e 15 +7 l.
Metabolismo
Tenecteplase è eliminato dal compartimento sanguigno attraverso il legame a recettori specifici nel fegato, dove viene catabolizzato in piccoli peptidi. Il legame ai recettori epatici è ridotto rispetto al t-PA nativo, portando a un'emivita prolungata.
Eliminazione
Dopo somministrazione in bolo endovenoso di tenecteplase in pazienti con infarto cardiaco acuto, l'antigene di tenecteplase mostra un'eliminazione bifasica dal plasma. Non c'è dose-dipendenza della clearance di tenecteplase nell'intervallo di dosi terapeutiche. L'emivita α è di 24 ± 5,5 minuti, cinque volte più lunga rispetto al t-PA nativo. L'emivita β è di 129 ± 87 minuti e la clearance plasmatica è di 119 ± 49 ml/minuto.
Con l'aumento del peso corporeo si ha un moderato aumento della clearance plasmatica di tenecteplase (la clerance plasmatica aumenta in media di 9,6 ml/min ogni aumento di 10 kg del peso corporeo) e con quello dell'età si ha una leggera diminuzione della clearance (nei pazienti anziani, la clearance plasmatica diminuisce di circa 16,1 ml/min ogni 10 anni). In generale le donne mostrano una clearance minore rispetto agli uomini, il può essere spiegato dal peso corporeo generalmente inferiore nelle donne.
Linearità/non linearità
L'analisi della linearità della dose basata sull'AUC suggerisce che tenecteplase mostra una farmacocinetica non lineare nell'intervallo di dose compreso tra 5 e 50 mg.
Cinetica di gruppi di pazienti speciali
Disturbi della funzionalità epatica
Gli effetti di un'insufficienza epatica sulla farmacocinetica umana non sono noti.
Disfunzioni renali
Poiché non risulta che tenecteplase sia escreto attraverso i reni, non si prevede che un'insufficienza renale influenzi la farmacocinetica.
Dati preclinici
Non sono attese mutagenicità e cancerogenicità per questa classe di proteine ricombinanti e non sono state effettuate prove di genotossicità e di cancerogenicità.
Tenendo conto dell'indicazione e della somministrazione singola nell'uomo, gli studi sulla tossicità per la riproduzione sono stati limitati al coniglio come specie sensibile. Tenecteplase non causato teratogenicità. La somministrazione ripetuta ha portato a sanguinamenti, con mortalità secondaria. In alcuni casi si sono verificati aborti e riassorbimento del feto. Questi effetti non sono stati osservati dopo una singola somministrazione.
Dopo somministrazione della formulazione finale di tenecteplase per via endovenosa, intrarteriosa o paravenosa non c'è stata irritazione locale dei vasi sanguigni.
Altre indicazioni
Indicazioni per la manipolazione
Preparazione della soluzione iniettabile:
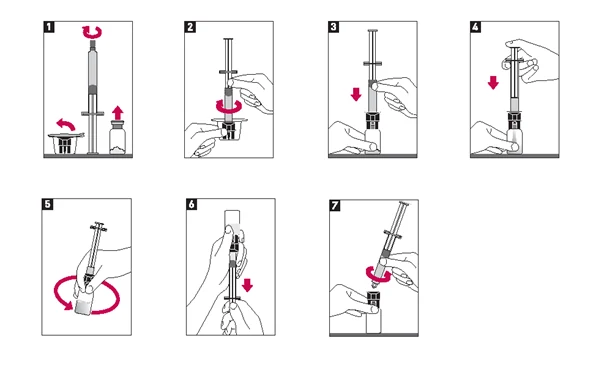
Metalyse deve essere ricostituito aggiungendo l'intero volume di acqua per preparazioni iniettabili dalla siringa preriempita al flaconcino contenente la polvere.
1.Verificare che la capsula di chiusura del flaconcino sia intatta, quindi rimuoverla (Figura 1).
2.Rimuovere anche il cappuccio della siringa preriempita (Figura 1).
3.Avvitare immediatamente la siringa preriempita sull'adattatore (Figura 2) e forare il tappo del flaconcino con la punta dell'adattatore (Figura 3).
4.Iniettare l'acqua nel flaconcino spingendo lo stantuffo della siringa lentamente verso il basso per evitare la formazione di schiuma (Figura 4).
5.Con la siringa preriempita attaccata all'adattatore, agitare delicatamente per sciogliere la polvere (Figura 5).
6.La soluzione ricostituita è da incolore a giallo pallido e limpida. Utilizzare solo soluzioni limpide e prive di particelle.
7.Immediatamente prima di somministrare la soluzione, capovolgere il flaconcino con la siringa ancora attaccata, in modo che la siringa venga a trovarsi sotto al flaconcino (Figura 6).
8.Prelevare il volume necessario della soluzione di Metalyse nella siringa in base al peso corporeo del paziente (Figura 6) (cfr. anche la tabella 1 corrispondente nella rubrica «Posologia/impiego»).
9.Svitare la siringa dall'adattatore (Figura 7).
10.Metalyse può essere somministrato utilizzando un accesso endovenoso preesistente impiegato esclusivamente per la somministrazione di soluzione di sodio cloruro allo 0,9%. Metalyse non deve essere miscelato con altri medicamenti, né nello stesso flaconcino né attraverso lo stesso accesso endovenoso (neanche con eparina). Non somministrare la soluzione tramite una linea infusionale contenente glucosio, poiché Metalyse è incompatibile con le soluzioni di glucosio.
11.Metalyse deve essere somministrato per via endovenosa in circa 5-10 secondi.
12.Per garantire una somministrazione ottimale, dopo l'iniezione di Metalyse l'accesso deve essere risciacquato con soluzione di sodio cloruro allo 0,9%.
13.La soluzione non utilizzata deve essere eliminata.
In alternativa, la soluzione iniettabile può essere preparata utilizzando un ago per iniezione al posto dell'adattatore fornito in dotazione.
Incompatibilità
Metalyse non è compatibile con le soluzioni di glucosio. Metalyse non deve essere miscelato con altri medicamenti né questi devono essere somministrati attraverso lo stesso accesso endovenoso di Metalyse (cfr. anche «Modo di somministrazione corretto» nella rubrica «Posologia/impiego»).
Stabilità
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore.
Stabilità della soluzione pronta all'uso
La stabilità chimico-fisica della soluzione ricostituita è stata dimostrata per 24 ore a una temperatura di 2-8 °C e per 8 ore a una temperatura di 30 °C.
Per ragioni microbiologiche, la soluzione pronta all'uso deve essere utilizzata immediatamente dopo la preparazione. Se prodotta in condizioni asettiche, di norma non si devono superare le 24 ore a una temperatura di 2-8 °C.
Indicazioni particolari concernenti l'immagazzinamento
Tenere fuori dalla portata dei bambini.
Non conservare a temperature superiori a 30 °C. Conservare il contenitore nella scatola per proteggere il contenuto dalla luce.
Numero dell'omologazione
55418 (Swissmedic)
Confezioni
Confezione con 1 flaconcino da 10 000 U (50 mg) di tenecteplase e 1 siringa preriempita con 10 ml di acqua per preparazioni iniettabili.
Categoria di dispensazione: B
Titolare dell’omologazione
Boehringer Ingelheim (Schweiz) GmbH, Basilea
Stato dell'informazione
Ottobre 2025