


Informazione professionale - LOKELMA
Composizione
Principi attivi
Ciclosilicato di sodio e zirconio.
Sostanze ausiliarie
Non applicabile.
Forma farmaceutica e quantità di principio attivo per unità
Polvere per sospensione orale.
Il ciclosilicato di sodio e zirconio è una polvere bianca, cristallina, insolubile.
LOKELMA 5 g: ogni bustina contiene 5 g di ciclosilicato di sodio e zirconio (contiene circa 400 mg di sodio).
Indicazioni/Possibilità d'impiego
LOKELMA è indicato per il trattamento dell'iperkaliemia negli adulti.
Posologia/Impiego
LOKELMA non deve essere impiegato come terapia di emergenza nell'iperkaliemia potenzialmente fatale.
Avvio della terapia
Trattamento dell'iperkaliemia nella fase iniziale di correzione
La dose iniziale raccomandata di LOKELMA in pazienti con livelli sierici di potassio >5,0 mmol/l è 10 g somministrati tre volte al giorno per via orale sotto forma di sospensione in acqua. La normokaliemia (normale livello di potassio compreso tra 3,5 e 5,0 mmol/l) che si intende ottenere con questo schema posologico viene raggiunta solitamente entro 24-48 ore. Se dopo 48 ore di trattamento il livello sierico di potassio è ancora superiore a 5,0 mmol/l, per un ulteriore giorno (ulteriori 24 ore) è possibile somministrare 10 mg tre volte al giorno prima di iniziare la terapia di mantenimento. Se dopo 3 giorni non è stata raggiunta una condizione di normokaliemia, occorre considerare altri approcci terapeutici.
Terapia di mantenimento
Trattamento dell'iperkaliemia nella fase di mantenimento
Per la terapia di mantenimento occorre determinare la dose minima efficace che permette di prevenire la ricomparsa di iperkaliemia. La dose giornaliera raccomandata è 5 g una volta al giorno. Al bisogno è possibile aumentare la dose a 10 g una volta al giorno o ridurla a 5 g ogni due giorni per mantenere il livello di potassio nel range della norma. Come terapia di mantenimento non si devono utilizzare più di 10 g una volta al giorno.
Posologia abituale
Adulti
Cfr. «Terapia di mantenimento».
I livelli sierici di potassio devono essere monitorati ad intervalli regolari durante il trattamento. La frequenza del monitoraggio dipende da una serie di fattori, tra cui altri trattamenti farmacologici, progressione di malattia renale cronica e assunzione di potassio con l'alimentazione.
In caso di ipokaliemia severa, il trattamento con LOKELMA deve essere interrotto e il paziente deve essere rivalutato.
Istruzioni posologiche speciali
Pazienti in dialisi cronica
I pazienti dializzati devono assumere LOKELMA solo nei giorni in cui non è prevista la dialisi. La dose iniziale raccomandata è 5 g una volta al giorno. Questa dose può essere aumentata o diminuita su base settimanale in funzione del valore di potassio sierico pre-dialisi misurato il giorno successivo al lungo intervallo dialitico, al fine di raggiungere una condizione di normokaliemia (4,0-5,0 mmol/l). La dose può essere aumentata a intervalli di una settimana con incrementi di 5 g fino a 15 g una volta al giorno (nei giorni senza dialisi). Per mantenere la normokaliemia, il livello sierico di potassio deve essere monitorato regolarmente (ad es. ogni mese).
Pazienti con disturbi della funzionalità epatica
Non sono necessari aggiustamenti della dose nei pazienti con disturbi della funzionalità epatica.
Pazienti con disturbi della funzionalità renale
Non sono necessari aggiustamenti della dose nei pazienti con compromissione della funzionalità renale che non sono sottoposti a emodialisi cronica.
Pazienti anziani
Nei pazienti anziani non sono necessari aggiustamenti della dose.
Bambini e adolescenti
La sicurezza e l'efficacia di LOKELMA nei bambini e negli adolescenti (di età inferiore a 18 anni) non sono state dimostrate.
Somministrazione ritardata della dose
Se si dimentica una dose, la dose abituale successiva deve essere assunta all'ora prevista.
Modo di somministrazione
Uso orale.
L'intero contenuto della bustina deve essere versato in un bicchiere con circa 45 ml di acqua e mescolato bene. La polvere non si scioglie. Il liquido insapore deve essere bevuto quando è ancora torbido e la polvere è in sospensione. Se la polvere si deposita, il liquido deve essere mescolato nuovamente. È necessario assicurarsi che tutto il contenuto venga assunto.
LOKELMA può essere assunto indipendentemente dai pasti.
Controindicazioni
Ipersensibilità nota al principio attivo.
Avvertenze e misure precauzionali
Ipokaliemia
Può insorgere ipokaliemia. Può essere necessario titolare la dose per prevenire un'ipokaliemia da moderata a severa (cfr. «Posologia/impiego», «Terapia di mantenimento»). Nei pazienti con un livello sierico di potassio <3,0 mmol/l, il trattamento con LOKELMA deve essere interrotto e il paziente deve essere rivalutato.
Se clinicamente indicato, occorre monitorare il livello sierico di potassio. Ciò può essere necessario, ad esempio, se vengono apportate modifiche a medicamenti che influiscono sui livelli sierici di potassio (ad es. uso di inibitori del sistema renina-angiotensina-aldosterone (RAAS) o diuretici). Qualora necessario, occorre titolare opportunamente la dose di LOKELMA.
Peggioramento di un'insufficienza cardiaca preesistente
I pazienti con insufficienza cardiaca preesistente, in particolare quelli che a causa di un aumentato apporto di sodio possono andare incontro a sovraccarico di liquidi e scompenso, devono essere monitorati per la presenza di segni di peggioramento dell'insufficienza cardiaca, tra cui una crescente dispnea, edemi e un rapido aumento di peso, e devono eventualmente essere trattati secondo la pratica clinica standard.
Sodio
Questo medicamento contiene circa 400 mg di sodio per bustina (LOKELMA 5 g) equivalente al 20% dell'assunzione massima giornaliera raccomandata dall'OMS con l'alimentazione. LOKELMA è considerato ad alto contenuto di sodio. Questo va tenuto in considerazione soprattutto in pazienti che seguono una dieta a basso contenuto di sodio.
Prolungamento del QT
Durante la fase di normalizzazione del trattamento dell'iperkaliemia, si può osservare un prolungamento dell'intervallo QT quale conseguenza fisiologica di una riduzione della concentrazione sierica di potassio.
Rischio di interazioni con esami che comportano l'esposizione a raggi X
Il ciclosilicato di sodio e zirconio può determinare radiopacità. Se un paziente deve sottoporsi a una radiografia addominale, il tecnico radiologo deve tenere conto di ciò.
Perforazione intestinale
Il rischio di perforazione intestinale con l'uso di LOKELMA non è attualmente noto. Finora non sono stati riportati casi di perforazione intestinale con LOKELMA. Poiché la perforazione intestinale è stata segnalata con polimeri che agiscono nel tratto digerente, occorre prestare particolare attenzione a segni e sintomi associati a perforazione intestinale.
Limitazione dei dati clinici
Iperkaliemia severa
L'esperienza nei pazienti con concentrazione sierica di potassio superiore a 6,5 mmol/l è limitata.
Uso prolungato
Gli studi clinici con LOKELMA non hanno incluso esposizioni di durata superiore a un anno.
Interazioni
Interazioni farmacocinetiche
Poiché assorbe ioni idrogeno, LOKELMA può aumentare in via temporanea il valore del pH gastrico. Ciò può causare cambiamenti nella solubilità e nella cinetica di assorbimento di medicamenti con biodisponibilità pH-dipendente somministrati in concomitanza. LOKELMA deve essere somministrato almeno 2 ore prima o 2 ore dopo medicamenti orali con biodisponibilità pH-dipendente in misura clinicamente rilevante.
Se LOKELMA viene assunto con medicamenti orali la cui biodisponibilità non dipende dal valore del pH, non sono necessari orari di assunzione separati.
Dati in vivo
In uno studio clinico d'interazione con altri medicamenti condotto su soggetti sani, l'uso concomitante di LOKELMA con amlodipina, dabigatran, clopidogrel, atorvastatina, furosemide, glipizide, warfarin, losartan o levotiroxina non ha determinato interazioni con altri medicamenti clinicamente rilevanti. Per questi medicamenti non sono necessari né aggiustamenti della dose né orari di assunzione separati (cfr. Tabella 1).
Tabella 1: Interazioni tra LOKELMA e altri medicamenti
Principio attivo (schema posologico) | Effetti sulla concentrazione del medicamento, GMR% (IC 90%) | Raccomandazione per l'uso concomitante |
Atorvastatina (10 mg in dose singola) LOKELMA (10 g in dose singola) | Atorvastatina AUC: 103,99 (95,04-113,78) Cmax: 168,54 (144,07-197,17) (aumento transitorio del valore del pH gastrico) | Non sono raccomandati né aggiustamenti della dose né orari di assunzione separati |
Furosemide (20 mg in dose singola) LOKELMA (10 g in dose singola) | Furosemide AUC: 106,13 (98,36-114,51) Cmax: 166,15 (128,28-215,19) (aumento transitorio del valore del pH gastrico) | Non sono raccomandati né aggiustamenti della dose né orari di assunzione separati |
Dabigatran (75 mg in dose singola) LOKELMA (10 g in dose singola) | Dabigatran AUC: 59,08 (39,59-88,15) Cmax: 57,41 (40,30-81,78) (aumento transitorio del valore del pH gastrico) | Non sono raccomandati né aggiustamenti della dose né orari di assunzione separati |
In un ulteriore studio di interazione con altri medicamenti su soggetti sani, l'uso concomitante di LOKELMA 15 g con tacrolimus 5 mg ha comportato una diminuzione dell'AUC e della Cmax di tacrolimus rispettivamente del 37% e del 29%. Pertanto, tacrolimus deve essere assunto almeno 2 ore prima o dopo LOKELMA. Nello stesso studio, l'uso concomitante di LOKELMA e ciclosporina non ha prodotto interazioni clinicamente rilevanti.
Interazioni farmacodinamiche
Non applicabile.
Effetto di LOKELMA su altri medicamenti
Poiché LOKELMA non è assorbito né metabolizzato dall'organismo e non si lega in misura apprezzabile ad altri medicamenti, gli effetti su altri medicamenti sono limitati.
Nella tabella seguente sono riportati esempi di principi attivi da assumere 2 ore prima o dopo LOKELMA per evitare possibili interazioni con altri medicamenti dovute all'aumento del valore del pH gastrico:
| Classe di principio attivo | Principio attivo |
| Antimicotici azolici | Ketoconazolo, itraconazolo, posaconazolo |
| Medicamenti contro l'HIV | Atazanavir, nelfinavir (non omologato in Svizzera), indinavir (non omologato in Svizzera), ritonavir, saquinavir, raltegravir, ledipasvir, rilpivirina |
| Inibitori della tirosin-chinasi | Erlotinib, dasatinib, nilotinib |
Effetto di altri medicamenti su LOKELMA
Poiché LOKELMA non viene né assorbito né metabolizzato dall'organismo, non sono da attendersi effetti di altri medicamenti sull'azione farmacologica di LOKELMA.
Gravidanza, allattamento
Gravidanza
Finora non esistono esperienze con l'uso di ciclosilicato di sodio e zirconio in gravidanza. Gli studi sugli animali non hanno mostrato una tossicità per la riproduzione (cfr. «Dati preclinici»). A scopo precauzionale, è preferibile evitare l'uso di LOKELMA durante la gravidanza.
Allattamento
Non è noto se il ciclosilicato di sodio e zirconio venga escreto nel latte materno nell'uomo o negli animali. Date le sue proprietà chimico-fisiche, il ciclosilicato di sodio e zirconio non è assorbito a livello sistemico, pertanto non è da attendersi che venga escreto nel latte materno né che vi sia un'esposizione del neonato/lattante. Si deve decidere se interrompere l'allattamento o interrompere la terapia/astenersi dalla terapia con ciclosilicato di sodio e zirconio tenendo in considerazione il beneficio dell'allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non sono disponibili dati clinici sull'effetto di LOKELMA sulla fertilità umana. Studi su animali con ciclosilicato di sodio e zirconio non hanno mostrato effetti sulla riproduzione o sulla fertilità (cfr. «Dati preclinici»).
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
Non sono stati effettuati studi in merito.
Effetti indesiderati
Riassunto del profilo di sicurezza
Gli effetti collaterali più comunemente segnalati sono stati ipokaliemia (4,1%) ed eventi associati a edemi (5,7%).
Studi clinici
La sicurezza di LOKELMA è stata esaminata in studi clinici per la riduzione dell'iperkaliemia in 1760 pazienti, di cui 507 esposti per un anno.
Elenco degli effetti indesiderati
Gli effetti indesiderati riportati sotto sono classificati per frequenza e classi sistemico-organiche (MedDRA). La frequenza viene definita in base alle seguenti categorie: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1000, <1/100), raro (≥1/10'000, <1/1000), molto raro (<1/10'000), non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Disturbi del metabolismo e della nutrizione
Comune: ipokaliemia.
Patologie gastrointestinali
Comune: stipsi (in studi clinici condotti in Paesi con popolazioni prevalentemente asiatiche); la stipsi si è manifestata con una frequenza stimata dell'8,9% nei pazienti trattati con LOKELMA e si è risolta dopo l'aggiustamento della dose o l'interruzione del trattamento).
Patologie generali e condizioni relative alla sede di somministrazione
Comune: eventi associati a edemi, compresa l'iperidratazione (ritenzione di liquidi, edema generalizzato, ipervolemia, edema localizzato, edema, edema periferico, gonfiore periferico, che si sono manifestati come effetti collaterali solo durante la fase di mantenimento).
Patologie cardiache
Molto comune: peggioramento di un'insufficienza cardiaca preesistente (13,6%).
Descrizione di specifici effetti indesiderati
Ipokaliemia
Il 4,1% dei pazienti trattati con LOKELMA ha sviluppato ipokaliemia, con livelli sierici di potassio inferiori a 3,5 mmol/l. Questa situazione è stata risolta aggiustando la dose o interrompendo LOKELMA.
Eventi associati a edemi
I più comuni eventi indesiderati erano eventi associati a edemi e sono stati riportati nel 5,7% dei pazienti trattati con LOKELMA (1,7% dei pazienti randomizzati a placebo e 2,7%, 5,2% e 14,3% dei pazienti rispettivamente randomizzati a LOKELMA 5 g, 10 g e 15 g, in ciascun caso una volta al giorno per massimo 1 mese). Nel 53% dei casi, questo effetto collaterale è stato trattato iniziando una terapia diuretica o aggiustando la dose di un diuretico; nei casi restanti non è stato necessario alcun trattamento.
Peggioramento di un'insufficienza cardiaca preesistente
In un'analisi aggregata di studi clinici controllati con placebo condotti con LOKELMA su pazienti non dializzati (PRIORITIZE-HF, REALIZE-K, STABILIZE-CKD), in alcuni pazienti con insufficienza cardiaca preesistente si è assistito a un peggioramento dell'insufficienza cardiaca. Questo evento si è verificato con una frequenza del 13,6% (30/220) durante il trattamento con LOKELMA e del 5,7% (12/209) durante il trattamento con il placebo. La maggior parte dei casi si è risolta dopo un adeguato trattamento clinico senza dover interrompere LOKELMA (cfr. «Avvertenze e misure precauzionali»).
Uso prolungato
Nell'ambito di 2 studi clinici in aperto, in cui 874 pazienti hanno ricevuto LOKELMA per un periodo fino a 1 anno, i seguenti eventi sono stati riportati dagli sperimentatori come associati: eventi gastrointestinali (stipsi (2,9%), diarrea (0,9%), dolore/distensione addominale (0,5%), nausea (1,6%) e vomito (0,5%)) e reazioni da ipersensibilità (eruzione cutanea (0,3%) e prurito (0,1%)). Questi eventi sono stati di grado da lieve a moderato, senza segnalazione di episodi gravi, e si sono generalmente risolti nel corso dell'ulteriore prosecuzione del trattamento. A causa del disegno in aperto dello studio, non è possibile dimostrare in maniera univoca un nesso causale tra questi eventi e LOKELMA.
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-benefico del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
Segni e sintomi
Un sovradosaggio di LOKELMA può provocare ipokaliemia.
Trattamento
È necessario controllare il livello sierico di potassio e, se necessario, somministrare una supplementazione di potassio.
Proprietà/Effetti
Codice ATC
V03AE10
Meccanismo d'azione
Il ciclosilicato di sodio e zirconio è una polvere inorganica non polimerica, che non viene assorbita, con una struttura microporosa uniforme che cattura preferenzialmente il potassio in cambio di cationi idrogeno e sodio. In vitro, il ciclosilicato di sodio e zirconio è altamente selettivo per gli ioni potassio, anche in presenza di altri cationi come calcio e magnesio. Il ciclosilicato di sodio e zirconio cattura potassio nell'intero tratto digerente e riduce la concentrazione di potassio libero nel lume gastrointestinale, abbassando i livelli sierici di potassio e aumentando l'escrezione fecale di potassio per trattare l'iperkaliemia.
Farmacodinamica
Il ciclosilicato di sodio e zirconio determina una riduzione della concentrazione sierica di potassio già 1 ora dopo l'assunzione. La normokaliemia può essere raggiunta generalmente entro 24-48 ore. Il ciclosilicato di sodio e zirconio non ha effetti sulle concentrazioni sieriche di calcio o magnesio o sull'escrezione urinaria di sodio. Esiste una stretta correlazione tra la concentrazione sierica di potassio all'inizio del trattamento e l'entità dell'effetto: i pazienti con elevate concentrazioni sieriche di potassio all'inizio del trattamento evidenziano una riduzione più pronunciata della concentrazione sierica di potassio. Si ha una ridotta escrezione urinaria di potassio, riconducibile a una ridotta concentrazione sierica di potassio. In uno studio condotto su soggetti sani trattati con LOKELMA 5 g o 10 g una volta al giorno per quattro giorni, la riduzione dose-dipendente della concentrazione sierica di potassio e dell'escrezione urinaria totale di potassio era associata a un aumento medio dell'escrezione fecale di potassio. Non sono state osservate variazioni statisticamente significative dell'escrezione urinaria di sodio.
Non sono stati effettuati studi che abbiano valutato una differenza in termini di farmacocinetica quando il ciclosilicato di sodio e zirconio viene assunto con o senza cibo.
Inoltre è stato dimostrato che il ciclosilicato di sodio e zirconio si lega all'ammonio in vitro e in vivo, eliminandolo e aumentando i livelli sierici di bicarbonato. I pazienti trattati con LOKELMA hanno evidenziato un aumento del livello di bicarbonato di 1,1 mmol/l alla dose di 5 g una volta al giorno, di 2,3 mmol/l alla dose di 10 g una volta al giorno e di 2,6 mmol/l alla dose di 15 g una volta al giorno, rispetto a un aumento medio di 0,6 mmol/l nei pazienti trattati con placebo. In situazioni in cui altri fattori che incidono sulla renina e sull'aldosterone non sono stati controllati, LOKELMA ha mostrato una variazione dose-dipendente dei valori medi dell'aldosterone sierico (range: da -30% a -31%), rispetto al gruppo placebo (+14%). Non è stato osservato alcun effetto persistente sulla pressione arteriosa sistolica e diastolica.
Inoltre è stata riscontrata una riduzione media dell'azoto ureico ematico (BUN) nei gruppi trattati con 5 g (1,1 mg/dl) e 10 g (2,0 mg/dl) di LOKELMA tre volte al giorno, rispetto a un piccolo aumento medio osservato nei gruppi trattati con placebo (0,8 mg/dl) e ciclosilicato di sodio e zirconio a bassa dose (0,3 mg/dl).
Efficacia clinica
L'effetto di riduzione del potassio indotto da LOKELMA è stato dimostrato in tre studi randomizzati, in doppio cieco, controllati con placebo, condotti su pazienti con iperkaliemia. Tutti e tre gli studi hanno esaminato l'effetto iniziale di LOKELMA per la correzione dell'iperkaliemia in un periodo di 48 ore. Due studi hanno inoltre esaminato il mantenimento della normokaliemia raggiunta. Gli studi sulla terapia di mantenimento hanno incluso pazienti con malattia renale cronica (58%), insufficienza cardiaca (10%), diabete mellito (62%) e pazienti in terapia con inibitori del RAAS (68%). Nell'ambito degli studi, 1760 pazienti sono stati trattati con LOKELMA; di questi, 507 per almeno 360 giorni. Inoltre, l'efficacia e la sicurezza di LOKELMA sono state esaminate in uno studio in doppio cieco, controllato con placebo, condotto su 196 pazienti con iperkaliemia in dialisi a lungo termine, trattati con LOKELMA per 8 settimane.
Negli studi, LOKELMA ha ridotto i livelli sierici di potassio portandoli nel range della norma, a prescindere dalla causa dell'iperkaliemia, dall'età, dal sesso, dall'appartenenza etnica, dalle comorbilità o dall'uso concomitante di inibitori del RAAS. Non erano previste restrizioni alimentari, e ai pazienti è stato indicato di proseguire con il loro regime alimentare abituale senza particolari modifiche.
Studio in due fasi, randomizzato, in doppio cieco, controllato con placebo
In questo studio, 753 pazienti (età media: 66 anni; range: 22-93 anni) con iperkaliemia (5,0 - ≤6,5 mmol/l, livello medio basale di potassio: 5,3 mmol/l) sono stati randomizzati al trattamento con LOKELMA (1,25 g, 2,5 g, 5 g o 10 g) o placebo, somministrati nelle prime 48 ore tre volte al giorno. Lo studio comprendeva pazienti affetti da malattia renale cronica, insufficienza cardiaca, diabete mellito e pazienti trattati con inibitori del RAAS.
LOKELMA somministrato alle dosi di 2,5 g, 5 g e 10 g ha determinato una riduzione dose-dipendente del livello sierico di potassio entro 48 ore dall'assunzione della prima dose (Tabella 3). Con LOKELMA 10 g è stata osservata una riduzione statisticamente significativa del potassio entro 1 ora dall'assunzione della prima dose. A questa dose, la riduzione media del livello sierico di potassio è risultata pari a 0,7 mmol/l, e l'86% dei pazienti ha raggiunto livelli sierico di potassio nella norma entro 48 ore. I pazienti con livelli basali di potassio più elevati hanno evidenziato una risposta più marcata a LOKELMA. I pazienti con livelli di potassio superiori a 5,5 mmol/l (livello medio basale: 5,8 mmol/l) prima del trattamento hanno mostrato una riduzione media di 1,1 mmol/l nell'arco di 48 ore, mentre quelli con livelli basali di potassio pari o inferiori a 5,3 mmol/l hanno mostrato una riduzione di 0,6 mmol/l con la somministrazione della dose massima.
Tabella 3: Fase di correzione (studio 1): percentuale di pazienti con normokaliemia a 48 ore dalla terapia con LOKELMA
| Dose di LOKELMA (tre volte al giorno) | |||||
| Placebo | 1,25 g | 2,5 g | 5 g | 10 g | |
| N | 158 | 154 | 141 | 157 | 143 |
| Potassio sierico basale, in mmol/l | 5,3 | 5,4 | 5,4 | 5,3 | 5,3 |
| Normokaliemia dopo 48 ore, in % | 48 | 51 | 68 | 78 | 86 |
| Valore p vs placebo | NS | <0,001 | <0,001 | <0,001 | |
NS: non significativo
I pazienti che avevano raggiunto la normokaliemia (livello di potassio compreso tra 3,5 e 5,0 mmol/l) sono stati poi ri-randomizzati e hanno ricevuto il preparato attivo alla stessa dose o il placebo, una volta al giorno, per 12 giorni. In questa fase dello studio, gli endpoint di efficacia predefiniti sono stati raggiunti con dosi di 2,5 g, 5 g e 10 g rispetto al corrispondente gruppo placebo. Al termine della fase di trattamento, una volta interrotto LOKELMA, i livelli di potassio sono risaliti fino a quasi i valori basali.
Studio di mantenimento multifase, controllato con placebo, con una fase aggiuntiva in aperto
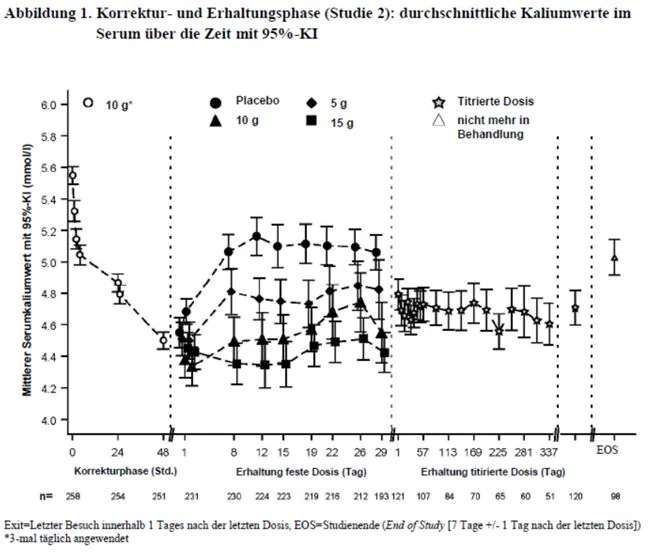
Nella fase di correzione dello studio, 258 pazienti con iperkaliemia (media basale 5,6; range 4,1-7,2 mmol/l) sono stati trattati con LOKELMA 10 g tre volte al giorno per 48 ore.
A distanza di un'ora dalla prima dose di 10 g di LOKELMA è stata osservata una riduzione del potassio. Il tempo medio per raggiungere la normokaliemia era 2,2 ore, con il 66% dei pazienti che ha raggiunto la normokaliemia dopo 24 ore e l'88% dopo 48 ore. Nei pazienti con valori sierici di potassio <5,5, 5,5-5,9 e ≥6 mmol/l al basale, il livello sierico di potassio è diminuito rispettivamente a 0,8, 1,2 e 1,5 mmol/l.
I pazienti che hanno raggiunto la normokaliemia (livelli di potassio compresi tra 3,5 e 5 mmol/l) sono stati randomizzati in doppio cieco a una delle tre dosi di LOKELMA (5 g (n=45), 10 g (n=51) o 15 g (n=56)) o a placebo (n=85) somministrati una volta al giorno per 28 giorni (fase di interruzione randomizzata, in doppio cieco).
Nei gruppi trattati con 5 g, 10 g e 15 g di LOKELMA una volta al giorno, un numero maggiore di partecipanti ha evidenziato livelli medi di potassio sierico <5,1 mmol/l dal giorno 8 al giorno 29 dello studio (periodo di tre settimane) (rispettivamente 80%, 90% e 94%) rispetto al placebo (46%). La riduzione media del potassio sierico nei gruppi di pazienti trattati con LOKELMA 5 g, 10 g e 15 g una volta al giorno vs placebo è stata rispettivamente di 0,77 mmol/l; 1,10 mmol/l; 1,19 mmol/l e 0,44 mmol/l, e le percentuali di pazienti che hanno mantenuto la normokaliemia erano rispettivamente 71%, 76%, 85% e 48%.
Risultati della fase di mantenimento con titolazione di LOKELMA (in aperto): 123 pazienti sono stati inclusi nella fase in aperto della durata di 11 mesi. La percentuale di pazienti con livello sierico medio di potassio <5,1 mmol/l era dell'88%. Il livello sierico medio di potassio era 4,66 mmol/l e la percentuale dei valori di potassio sierico inferiore a 3,5 mmol/l era meno dell'1%. Per il 77% il livello sierico di potassio era compreso tra 3,5 e 5,1 mmol/l, per il 93% era compreso tra 3,5 e 5,5 mmol/l, a prescindere da altri fattori che potrebbero influenzare il potassio sierico. Il trattamento è stato interrotto all'uscita dallo studio (giorno 365).
Le stime di Kaplan-Meier del tempo alla recidiva nella fase di mantenimento hanno mostrato una dipendenza dalla dose con un tempo fino alla recidiva mediamente compreso tra 4 e 21 giorni per la dose da 5 g, a seconda del livello sierico di potassio al basale. Il potassio sierico deve essere monitorato regolarmente e la dose di LOKELMA deve essere titolata come descritto nel paragrafo Posologia/Impiego.
Nella figura 1: è mostrato il livello sierico medio di potassio nelle fasi di correzione e mantenimento dello studio
Studio su pazienti con malattia renale cronica e iperkaliemia
Questo studio a dosi incrementali, in doppio cieco, controllato con placebo, è stato condotto su 90 pazienti (60 trattati con LOKELMA, 30 di controllo) con eGFR basale di 30-60 ml/min/1,73 m2 e iperkaliemia (livello sierico basale di potassio 5,2 mmol/l, range 4,6-6 mmol/l). I pazienti sono stati randomizzati al trattamento con LOKELMA a dosi incrementali (0,3 g, 3 g e 10 g) o placebo tre volte al giorno durante i pasti.
L'endpoint primario era il tasso di variazione del livello sierico di potassio nei primi 2 giorni di trattamento rispetto al basale. Lo studio ha raggiunto l'endpoint primario con le dosi di 3 g e 10 g di LOKELMA rispetto al placebo. LOKELMA alla posologia di 10 g e 3 g ha determinato una riduzione massima media rispettivamente di 0,92 mmol/l e 0,43 mmol/l. Sulla base dei campioni di urina nelle 24 ore è emerso che LOKELMA ha diminuito l'escrezione urinaria di potassio dal basale di 15,8 mmol/24 ore rispetto all'aumento di 8,9 mmol/24 ore osservato con il placebo (p <0,001). L'escrezione di sodio è rimasta invariata rispetto al placebo (10 g, aumento di 25,4 mmol/24 ore rispetto all'aumento di 36,9 mmol/24 ore [NS] con il placebo).
Studio randomizzato, in doppio cieco, controllato con placebo su pazienti in emodialisi cronica
In questo studio, 196 pazienti (età media 58 anni, range 20-86 anni) con insufficienza renale terminale in dialisi stabile da almeno 3 mesi e iperkaliemia pre-dialisi persistente sono stati randomizzati al trattamento con LOKELMA 5 g o placebo una volta al giorno nei giorni in cui non era prevista la dialisi. Alla randomizzazione, i livelli sierici medi di potassio erano 5,8 mmol/l (range 4,2-7,3 mmol/l) nel gruppo LOKELMA e 5,9 mmol/l (range 4,2-7,3 mmol/l) nel gruppo placebo. Per raggiungere un livello sierico di potassio pre-dialisi compreso tra 4,0 e 5,0 mmol/l durante la fase di aggiustamento della dose (prime 4 settimane), la dose poteva essere aggiustata con cadenza settimanale con incrementi di 5 g fino a 15 g una volta al giorno sulla base della misurazione del potassio sierico pre-dialisi dopo l'intervallo dialitico lungo (LIDI). La dose raggiunta alla fine della fase di aggiustamento della dose stessa è stata mantenuta per tutta la successiva fase di valutazione di 4 settimane. Alla fine della fase di aggiustamento della dose, il 37%, il 43% e il 19% dei pazienti assumevano LOKELMA 5 g, 10 g e 15 g. La percentuale di pazienti responder, definita come pazienti che hanno mantenuto un livello di potassio sierico pre-dialisi tra 4,0 e 5,0 mmol/l durante almeno 3 dei 4 trattamenti di dialisi dopo il LIDI e che non hanno ricevuto una terapia di salvataggio durante la fase di valutazione, era del 41% nel gruppo LOKELMA e dell'1% nel gruppo placebo (p <0,001) (cfr. Figura 2).
In analisi post-hoc, la frequenza con cui i pazienti hanno avuto un livello di potassio sierico compreso tra 4,0 e 5,0 mmol/l dopo il LIDI durante la fase di valutazione era più alta nel gruppo LOKELMA. Il 24% dei pazienti del gruppo LOKELMA rientrava in questo range a tutte le 4 visite rispetto a nessun paziente del gruppo placebo. L'analisi post-hoc ha mostrato che la percentuale di pazienti con livelli sierici di potassio compresi tra 3,5 e 5,5 mmol/l in almeno 3 dei 4 trattamenti di dialisi dopo il LIDI nel corso della fase di valutazione era del 70% nel gruppo LOKELMA e del 21% nel gruppo placebo.
Alla fine del trattamento, il livello medio di potassio sierico post-dialisi era 3,6 mmol/l (range 2,6-5,7 mmol/l) nel gruppo LOKELMA e 3,9 mmol/l (range 2,2-7,3 mmol/l) nel gruppo placebo. Non sono emerse differenze tra i gruppi LOKELMA e placebo relativamente all'incremento ponderale interdialitico (interdialytic weight gain, IDWG). L'IDWG è stato definito come il peso pre-dialisi meno il peso post-dialisi nella precedente sessione di dialisi, misurato dopo il LIDI.
Figura 2: Livelli medi di potassio sierico pre-dialisi nel tempo in pazienti in emodialisi cronica
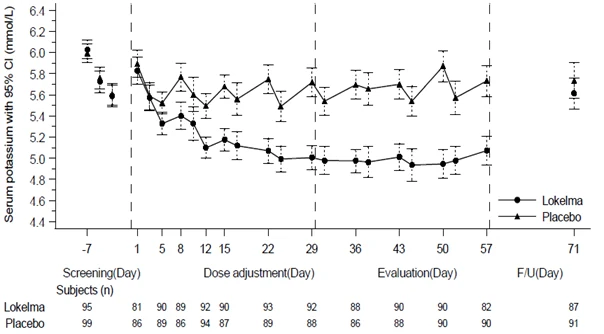
F/U – follow-up period (fase di follow-up)
Le barre di errore raffigurate corrispondono agli intervalli di confidenza al 95%.
n = numero di pazienti con misurazioni di potassio non mancanti a una data visita.
Studio multicentrico randomizzato, in doppio cieco, controllato con placebo, a gruppi paralleli, della durata di tre mesi, per la riduzione del potassio al fine di ottimizzare la terapia con inibitori del RAAS nell'insufficienza cardiaca (PRIORITIZE HF)
Questo studio randomizzato, in doppio cieco, controllato con placebo ha esaminato se un regime terapeutico con LOKELMA permettesse la titolazione verso l'alto delle terapie con inibitori del sistema renina-angiotensina-aldosterone (RAAS) alle dosi target dopo 3 mesi rispetto al placebo in pazienti con insufficienza cardiaca e iperkaliemia o ad alto rischio di sviluppare iperkaliemia. L'endpoint primario dello studio era rappresentato dalla percentuale di pazienti nelle seguenti 4 categorie dopo 3 mesi: nessun inibitore dell'enzima di conversione dell'angiotensina (ACE-inibitori)/inibitore del recettore dell'angiotensina (ARB)/inibitore del recettore dell'angiotensina e della neprilisina (ARNI) o a dosi inferiori a quella target e nessun antagonista del recettore mineralcorticosteroide (MRA); ACE-inibitore/ARB/ARNI alla dose target e nessun MRA; MRA a dose inferiore a quella target; MRA alla dose target.
I pazienti con insufficienza cardiaca di classe II-IV secondo la classificazione funzionale della New York Heart Association (NYHA) e LVEF ≤40%, eGFR 20-59 ml/min/1,73 m² e potassio sierico tra 4,0 e 5,5 mmol/l sono stati randomizzati al trattamento con LOKELMA o placebo (in rapporto 1:1) per 3 mesi. La titolazione verso l'alto degli inibitori del RAAS alle dosi raccomandate dalle linee guida era incoraggiata ma non prescritta, e in parallelo sono state eseguite titolazioni della dose di LOKELMA o di placebo per evitare un'iperkaliemia.
Lo studio è stato interrotto prematuramente durante la pandemia da COVID-19 per problemi di arruolamento dei pazienti e difficoltà a garantire un adeguato monitoraggio della sicurezza, poiché i pazienti non potevano presentarsi alle visite di studio e alle visite per i controlli di laboratorio. Pertanto, sono stati randomizzati solo 182 pazienti rispetto ai 280 previsti. L'interruzione anticipata dello studio non permette di trarre conclusioni certe sull'endpoint primario e sugli altri endpoint di efficacia.
Studio randomizzato, in doppio cieco, controllato con placebo, a gruppi paralleli per il trattamento dell'iperkaliemia in pazienti con insufficienza cardiaca sintomatica e frazione di eiezione ridotta trattati con spironolattone (REALIZE-K)
Questo studio prospettico di fase IV, randomizzato, in doppio cieco sull'interruzione della terapia ha esaminato l'efficacia e la sicurezza di LOKELMA nell'ottimizzare la terapia con antagonisti del recettore mineralcorticoide (MRA) in pazienti con insufficienza cardiaca e frazione di eiezione ridotta. L'endpoint primario era rappresentato dal raggiungimento di una risposta ottimale, definita come livelli sierici di potassio nel range della norma (3,5-5,0 mEq/ml) con una dose di spironolattone ≥25 mg/giorno senza necessità di una terapia di salvataggio a causa dell'iperkaliemia.
In questo studio sono stati inclusi adulti con diagnosi certa di insufficienza cardiaca (da ≥3 mesi, frazione di eiezione ventricolare sinistra ≤40%) con sintomi di classe II-IV secondo la New York Heart Association (NYHA), che erano stati trattati con un inibitore dell'enzima di conversione dell'angiotensina (ACE-inibitore)/inibitore del recettore dell'angiotensina (ARB)/inibitore del recettore dell'angiotensina e della neprilisina (ARNI) e un beta-bloccante (salvo non controindicato) a una dose stabile per ≥4 settimane. Potevano partecipare sia pazienti non in trattamento con un antagonista del recettore mineralcorticoide (MRA) sia pazienti che ricevevano spironolattone o eplerenone a una dose <25 mg una volta al giorno.
I pazienti sono stati sottoposti a screening e sono stati inclusi in una fase di lead-in in aperto con due coorti. La coorte 1 comprendeva pazienti con iperkaliemia prevalente accertata (definita come K+ sierico 5,1-5,9 mEq/l) ed eGFR ≥30 ml/min/1,73 m². I pazienti di questa coorte hanno ricevuto LOKELMA per correggere la concentrazione di potassio portandola nel range della norma e successivamente, come previsto dal protocollo dello studio, è stata avviata o titolata verso l'alto la terapia con spironolattone. La coorte 2 includeva pazienti ad alto rischio di iperkaliemia (definita come un livello di potassio sierico >5,0 mEq/l negli ultimi 36 mesi con eGFR ≥30 ml/min/1,73 m² OPPURE un livello di potassio sierico di 4,5-5,0 mEq/l con eGFR 30-60 ml/min/1,73 m² OPPURE un livello di potassio sierico di 4,5-5,0 mEq/l e un'età >75 anni). Per questi pazienti, la terapia con spironolattone è stata avviata o titolata fino alla dose target; i pazienti che hanno sviluppato iperkaliemia hanno ricevuto LOKELMA per correggere i livelli di potassio e portarlo nel range della norma, mentre i pazienti che non hanno sviluppato iperkaliemia nell'arco di 4 settimane sono stati ritirati dallo studio.
In questo studio, l'uso di LOKELMA ha indotto con maggiore frequenza una risposta ottimale per quanto riguarda l'endpoint primario rispetto al placebo (OR 4,45 [IC 95% 2,89-6,86], p <0,001, percentuali stimate 71% vs 36%). Con LOKELMA sono migliorati anche gli endpoint secondari rispetto al placebo: la comparsa di normokaliemia con la dose randomizzata di spironolattone e senza terapia di salvataggio a causa dell'iperkaliemia (OR 4,58 [IC 95% 2,78-7,55], p <0,001); percentuali stimate 58% vs 23%); il raggiungimento di una dose di spironolattone ≥25 mg/giorno (OR 4,33 [IC 95% 2,50-7,52], p <0,001); percentuali stimate 81% vs 50%); il tempo fino al primo episodio di iperkaliemia (K+ sierico > 5,0 mEq/l) (HR 0,51 [IC 95% 0,37-0,71], p <0,001) e il tempo fino alla prima riduzione della dose di spironolattone o all'interruzione dello spironolattone a causa dell'iperkaliemia (HR 0,37 [IC 95% 0,17-0,73], p=0,006).
Studio randomizzato, in doppio cieco, controllato con placebo, per valutare l'effetto di LOKELMA sulla progressione della malattia renale cronica in pazienti con CKD e iperkaliemia o ad aumentato rischio di iperkaliemia (STABILIZE-CKD)
Questo studio di interruzione di fase III, randomizzato, in doppio cieco, controllato con placebo, a gruppi paralleli, ha esaminato la superiorità di LOKELMA, quando somministrato in aggiunta alla terapia con un inibitore dell'enzima di conversione dell'angiotensina (ACE-inibitore)/inibitore del recettore dell'angiotensina (ARB), rispetto al placebo nel rallentare la progressione della CKD in pazienti con iperkaliemia o ad aumentato rischio di iperkaliemia. Gli endpoint co-primari erano la riduzione complessiva dell'eGFR (dalla randomizzazione alla fine del trattamento) e la riduzione cronica dell'eGFR (da 12 settimane dopo la randomizzazione alla fine del trattamento).
Nello studio sono stati inclusi pazienti con eGFR 25-59 ml/min/1,73 m², uACR 200-5000 mg/g e iperkaliemia (livello sierico di potassio [sK+] da >5,0 a ≤6,5 mmol/l) in terapia adeguata/limitata con ACE-inibitore/ARB o con un quadro di normokaliemia in terapia limitata con un ACE-inibitore/ARB. I pazienti con insufficienza cardiaca congestizia di classe NYHA III-IV al momento dello screening o con storia pregressa di insufficienza cardiaca grave o sintomatica sono stati esclusi dallo studio.
Lo studio è stato interrotto prematuramente a causa di problemi di arruolamento dei pazienti, con un campione ridotto di 760 pazienti randomizzati rispetto ai 1360 previsti e un follow-up più breve dopo la randomizzazione (~8-9 mesi [mediana] rispetto ai 24 mesi previsti). La conclusione prematura dello studio impedisce di trarre conclusioni affidabili sugli endpoint primari e sugli altri endpoint di efficacia.
Dati a lungo termine
Studio di sicurezza ed efficacia a due fasi, multicentrico, multidose, in aperto
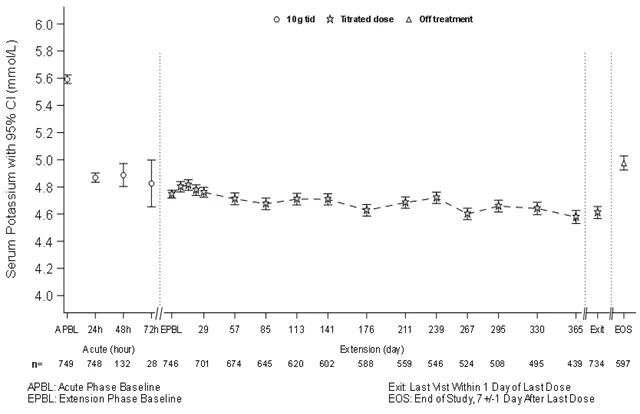
Gli effetti a lungo termine (fino a 12 mesi) di LOKELMA sono stati valutati in questo studio su 751 pazienti con iperkaliemia (media di 5,59 mmol/l al basale; range 4,3-7,6 mmol/l). Le comorbilità includevano malattia renale cronica (65%), diabete mellito (64%), insufficienza cardiaca (15%) e ipertensione (83%). L'uso di diuretici e inibitori del RAAS è stato riportato rispettivamente nel 51% e nel 70% dei pazienti. Durante la fase di correzione, LOKELMA alla dose di 10 g è stato somministrato tre volte al giorno per almeno 24 ore e fino a 72 ore.
I pazienti che entro 72 ore hanno raggiunto la normokaliemia (tra 3,5 e 5,0 mmol/l incl.) sono stati arruolati nella fase di mantenimento dello studio. Nella fase di mantenimento, tutti i soggetti hanno ricevuto LOKELMA alla dose iniziale di 5 g una volta al giorno. A seconda del regime di titolazione, questa poteva essere gradualmente incrementata di 5 g una volta al giorno (fino a una dose massima di 15 g una volta al giorno) o ridotta di 5 g (fino a un minimo di 5 g una volta ogni due giorni).
La normokaliemia è stata raggiunta in 494/748 (66%), 563/748 (75%) e 583/748 (78%) pazienti dopo 24, 48 e 72 ore dalla somministrazione nella fase di correzione. La riduzione media del livello sierico di potassio è stata rispettivamente di 0,81 mmol/l, 1,02 mmol/l e 1,10 mmol/l dopo 24 (n=748), 48 (n=104) e 72 (n=28) ore. La normokaliemia era dipendente dalla concentrazione basale di potassio, e i pazienti con la concentrazione sierica di potassio più alta al basale presentavano la diminuzione più marcata dopo l'inizio della terapia in studio, ma erano anche i pazienti con la percentuale più bassa che raggiungevano la normokaliemia. Centoventisei pazienti avevano un potassio sierico al basale ≥6,0 mmol/l (potassio basale medio 6,28 mmol/l). Alla fine della fase di correzione questi pazienti presentavano una riduzione media di 1,37 mmol/l.
Tabella 4: Fase di correzione (studio 4): percentuale di pazienti con concentrazioni sieriche di potassio comprese tra 3,5 e 5,0 mmol/l (inclusi) o tra 3,5 e 5,5 mmol/l (inclusi), per giorno di studio della fase di correzione
Popolazione ITT
| LOKELMA 10 g tre volte al giorno (N=749) | |||||||
Fase di correzione (correction phase, CP) | Potassio sierico da 3,5 a 5,0 mmol/l, incl. | Potassio sierico da 3,5 a 5,5 mmol/l, incl. | |||||
| n/N | Percentuale | IC 95% | n/N | Percentuale | IC 95% | ||
| CP dopo 24 ore | 494/748 | 0,660 | 0,625; 0,694 | 692/748 | 0,925 | 0,904; 0.943 | |
| CP dopo 48 ore | 563/748 | 0,753 | 0,720; 0,783 | 732/748 | 0,979 | 0,965; 0,988 | |
| CP dopo 72 ore | |||||||
| CP finale | 583/748 | 0,779 | 0,748; 0,809 | 738/748 | 0,987 | 0,976; 0,994 | |
Nota: in un paziente, il valore dopo l'ultima somministrazione è stato determinato dopo più di 1 giorno dall'ultima dose. Pertanto, questo paziente era idoneo per la popolazione ITT della fase di correzione, tuttavia il punto temporale è stato escluso dall'analisi.
La normokaliemia è stata mantenuta mentre i pazienti assumevano il medicamento, ma una volta interrotto il trattamento la concentrazione sierica media di potassio è tornata ad aumentare. Tra i pazienti che utilizzavano inibitori del RAAS al basale, l'89% non ha interrotto la terapia con l'inibitore del RAAS, il 74% ha mantenuto la stessa dose durante la fase di mantenimento. Tra i pazienti non in terapia con inibitori del RAAS al basale, il 14% ha potuto iniziare la terapia. Durante la fase di mantenimento, il 75,6% dei pazienti ha mantenuto una condizione di normokaliemia nonostante l'uso di inibitori del RAAS.
La figura 3: illustra la concentrazione media del potassio sierico nel corso delle fasi di correzione e mantenimento dello studio
Farmacocinetica
Assorbimento
LOKELMA è una sostanza inorganica insolubile che non è soggetta a metabolismo enzimatico. Inoltre studi clinici hanno mostrato che LOKELMA non è assorbito a livello sistemico. Uno studio di bilancio di massa in vivo, condotto nel ratto, ha dimostrato che il ciclosilicato di sodio e zirconio è stato ritrovato nelle feci, senza evidenze di assorbimento a livello sistemico. A causa dei suddetti fattori e dell'insolubilità della sostanza, non sono stati condotti studi in vivo o in vitro per valutare l'effetto sull'attività degli enzimi o dei trasportatori del citocromo P450 (CYP450).
Distribuzione
Non applicabile.
Metabolismo
Non applicabile.
Eliminazione
LOKELMA viene escreto attraverso le feci.
Dati preclinici
I dati preclinici degli studi convenzionali su farmacologia di sicurezza, tossicità per somministrazione ripetuta, tossicità sulla funzione riproduttiva e per lo sviluppo nonché genotossicità non evidenziano alcun rischio particolare per l'essere umano.
Cancerogenicità
Non sono stati effettuati studi a lungo termine con il ciclosilicato di sodio e di zirconio per valutare il potenziale cancerogeno.
Altre indicazioni
Incompatibilità
Non applicabile.
Stabilità
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore.
Indicazioni particolari concernenti l'immagazzinamento
Non conservare a temperature superiori a 30°C.
Tenere fuori dalla portata dei bambini.
Numero dell'omologazione
67851 (Swissmedic)
Confezioni
LOKELMA 5 g: confezione da 30 bustine. (B)
Titolare dell’omologazione
AstraZeneca AG, 6340 Baar
Stato dell'informazione
Gennaio 2026