


Informazione professionale - Kybernin P
Composizione
Principi attivi
Antitrombina III da plasma umano
Sostanze ausiliarie
Glicina, sodio cloruro, sodio citrato, sodio idrossido (corrisponde a ≤1,95 mmol o 44,8 mg di sodio per flaconcino da 500 U.I. e ≤3,89 mmol o 89,5 mg di sodio per flaconcino da 1000 U.I.) e acido cloridrico.
Solvente: acqua per preparazioni iniettabili.
Forma farmaceutica e quantità di principio attivo per unità
Polvere e solvente per soluzione iniettabile/per soluzione per infusione e.v.
- Flaconcino con polvere (liofilizzato bianco): 500 U.I. o 1000 U.I. di antitrombina III
- Flaconcino da 2 ml con solvente: 10 ml o 20 ml di acqua per preparazioni iniettabili
Dopo la ricostituzione con 10/20 ml, Kybernin P contiene 50 U.I. di antitrombina III per ml.
L'attività specifica di Kybernin P è di circa 5 U.I./mg di proteina.
Indicazioni/Possibilità d'impiego
Terapia sostitutiva nei pazienti con deficit congenito di antitrombina III:
- per la profilassi della trombosi in situazioni in cui è controindicata la somministrazione di anticoagulanti orali o di eparina, in particolare nel periodo perioperatorio e perinatale;
- per la terapia della trombosi in caso di trombosi estese insieme all'eparina e in caso di coagulopatia da consumo.
Posologia/Impiego
La soluzione ricostituita di antitrombina III viene iniettata o infusa lentamente per via endovenosa.
In caso di deficit congenito, il dosaggio deve essere adattato individualmente ad ogni paziente. A questo scopo devono essere considerati l'anamnesi familiare riguardante gli eventi tromboembolici, gli attuali fattori di rischio clinici e la valutazione di laboratorio.
Posologia abituale
Il numero di unità di antitrombina somministrate è espresso in unità internazionali (U.I.) in conformità all'attuale standard dell'OMS per i prodotti contenenti antitrombina. L'attività antitrombinica nel plasma viene espressa in percentuale (rispetto al plasma umano normale) o in unità internazionali (rispetto allo standard internazionale per l'antitrombina nel plasma).
Un'unità internazionale (U.I.) di attività antitrombinica corrisponde al contenuto in antitrombina di 1 ml di plasma umano normale. Il calcolo del dosaggio necessario si basa sul risultato empirico che 1 U.I. di antitrombina/kg di peso corporeo aumenta l'attività antitrombinica nel plasma di circa l'1,5%.
La dose iniziale viene calcolata secondo la formula seguente:
unità necessarie = peso corporeo [kg] x (100 - attività antitrombinica attuale [%]) x 2/3.
Il valore target iniziale dell'attività antitrombinica dipende dalla situazione clinica. Per la sostituzione dell'antitrombina, il dosaggio deve essere scelto in modo da raggiungere e mantenere il livello desiderato di antitrombina, che deve poi essere monitorato con misurazioni di laboratorio dell'attività antitrombinica. Queste determinazioni dell'antitrombina devono essere effettuate almeno due volte al giorno fino alla stabilizzazione del paziente, in seguito una volta al giorno e in particolare immediatamente prima della somministrazione successiva.
Per l'aggiustamento della dose è necessario considerare sia i valori di laboratorio, con eventuali indizi di un aumento del consumo di antitrombina, sia i parametri clinici. Durante la terapia l'attività antitrombinica dovrebbe essere pari ad almeno l'80% del valore di norma, a meno che la situazione clinica non renda necessario un altro livello efficace.
La consueta dose iniziale in caso di deficit congenito è di 30-50 U.I./kg.
In seguito, il dosaggio, la frequenza e la durata del trattamento devono essere adattati ai dati biologici e alla situazione clinica.
Per garantire la tracciabilità dei medicamenti biologici, si raccomanda di prendere nota del nome commerciale e del numero di lotto in occasione di ogni trattamento.
Bambini e adolescenti
40-60 U.I. di antitrombina/kg di peso corporeo/giorno in base allo stato della coagulazione.
In singoli casi possono essere necessarie dosi più elevate a seconda del quadro clinico. In tal caso l'attività antitrombinica deve essere controllata più frequentemente e non deve superare il 120%.
Modo di somministrazione
La soluzione viene iniettata o infusa lentamente per via endovenosa (max. 4 ml/min). Le istruzioni per la dissoluzione sono riportate nella rubrica «Altre indicazioni», nella sezione «Indicazioni per la manipolazione».
Controindicazioni
Ipersensibilità al principio attivo o a una qualsiasi delle sostanze ausiliarie.
Avvertenze e misure precauzionali
Sulla base dell'esperienza derivante dagli studi clinici non si può raccomandare l'uso di antitrombina per il trattamento della IRDS (Infant Respiratory Distress Syndrome, sindrome da distress respiratorio neonatale) nei neonati prematuri.
Il trattamento di pazienti con deficit ereditario di antitrombina e della loro prole deve essere effettuato individualmente in base alla risposta del paziente e coinvolgendo uno specialista della coagulazione.
La terapia sostitutiva viene monitorata con un test di funzionalità. Nei pazienti con consumo acuto l'emivita dell'antitrombina può risultare ridotta fino a poche ore. Per questi pazienti è necessaria una determinazione dell'attività antitrombinica più volte al giorno. Il metodo più adatto a questo scopo è la determinazione mediante substrato cromogeno.
A causa della via di somministrazione endovenosa della glicoproteina sono possibili reazioni allergiche di ipersensibilità. I pazienti devono essere tenuti sotto stretta osservazione durante l'infusione e devono essere attentamente monitorati per rilevare eventuali sintomi. I pazienti devono essere informati in merito ai segni precoci delle reazioni di ipersensibilità, quali rash cutaneo, orticaria generalizzata, costrizione toracica, stridore, ipotensione e anafilassi. Se dopo l'uso si manifestano questi sintomi, i pazienti devono contattare immediatamente il medico. Devono essere osservate le attuali linee guida cliniche per il trattamento dello shock.
Si raccomanda di informare i pazienti con deficit ereditario di antitrombina sull'ereditarietà di questa malattia e sul rischio di trombosi durante la gravidanza.
Altre componenti con effetti noti:
Kybernin P 500 contiene ≤1,95 mmol (44,8 mg) di sodio per flaconcino, equivalente al 2,2% dell'assunzione massima giornaliera raccomandata dall'OMS che corrisponde a 2 g.
Kybernin P 1000 contiene ≤3,89 mmol (89,5 mg) di sodio per flaconcino, equivalente al 4,5% dell'assunzione massima giornaliera raccomandata dall'OMS, che corrisponde a 2 g.
Sicurezza virale
Quando vengono utilizzati agenti terapeutici prodotti da sangue o plasma umano non è possibile escludere completamente l'insorgenza di malattie infettive dovute alla trasmissione di agenti infettivi. Questo vale anche per agenti patogeni di natura finora sconosciuta. Le misure standard per prevenire le infezioni dovute all'impiego di medicamenti prodotti a partire da sangue o plasma sanguigno includono la selezione dei donatori, lo screening delle singole donazioni e dei pool di plasma per rilevare eventuali marcatori specifici di infezione (HBsAg e anticorpi anti-HIV e anti-HCV), nonché procedure efficaci e convalidate mediante modelli virali che consentano l'inattivazione/eliminazione di virus nel processo di produzione. Le misure attuate sono considerate efficaci per i virus con pericapside come ad es. il virus dell'immunodeficienza umana (HIV), il virus dell'epatite B (HBV) e il virus dell'epatite C (HCV), nonché per i virus senza pericapside quali quello dell'epatite A (HAV) e il parvovirus B19. Nei pazienti con deficit congenito che ricevono regolarmente concentrati di antitrombina ottenuti da plasma umano si deve prendere in considerazione la vaccinazione contro l'epatite A e l'epatite B.
Monitoraggio clinico e biologico durante l'uso di antitrombina insieme a eparina
Al fine di adeguare il dosaggio di eparina ed evitare un'eccessiva ipocoagulabilità, si devono eseguire controlli dell'entità dell'anticoagulazione (APPT e, ove appropriato, attività anti-FXa) regolarmente, a brevi intervalli e soprattutto nei primi minuti e ore dopo l'inizio della somministrazione di antitrombina III.
Poiché il trattamento a lungo termine con eparina non frazionata comporta il rischio di una riduzione dei livelli di antitrombina III, in queste condizioni si deve eseguire una misurazione giornaliera dei livelli di antitrombina III, aggiustando la dose individuale in caso di necessità.
Interazioni
Eparina: la terapia sostitutiva con antitrombina durante l'uso di eparina a dosi terapeutiche aumenta il rischio emorragico. L'effetto anticoagulante dell'antitrombina è notevolmente aumentato dalla somministrazione concomitante di eparina, che può ridurre considerevolmente l'emivita dell'antitrombina accelerandone il turnover. Pertanto, la somministrazione concomitante di eparina e antitrombina in pazienti con un aumentato rischio emorragico deve essere monitorata clinicamente e biologicamente.
Gravidanza, allattamento
Le esperienze sulla sicurezza dei prodotti contenenti antitrombina in gravidanza sono limitate.
Finora non sono stati condotti studi clinici con Kybernin P durante la gravidanza o l'allattamento. Gli studi sugli animali non sono idonei per valutare gli effetti sulla capacità riproduttiva, sullo sviluppo dell'embrione o del feto, sul decorso della gravidanza e sullo sviluppo prenatale e postnatale. Finora non ci sono esperienze negative per quanto riguarda il trattamento durante la gravidanza e l'allattamento. Kybernin P deve quindi essere usato nelle donne in gravidanza o in allattamento con deficit di antitrombina solo se strettamente indicato, tenendo conto dell'aumentato rischio di trombosi.
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
Kybernin non ha effetti noti sulla capacità di guidare veicoli o sulla capacità di utilizzare macchine.
Effetti indesiderati
Riassunto del profilo di sicurezza
Raramente sono state osservate ipersensibilità o reazioni allergiche (tra cui angioedema, bruciore e dolore pungente in sede di infusione, brividi, arrossamento cutaneo, orticaria generalizzata, cefalea, eruzione cutanea orticarioide, ipotensione, letargia, conati di vomito, irrequietezza, tachicardia, sensazione di costrizione toracica, formicolio, vomito e sibilo respiratorio). In singoli casi queste reazioni possono evolvere in anafilassi grave, incluso lo shock. Raramente è stata osservata febbre.
I seguenti effetti indesiderati (EI) si basano sulle esperienze d'uso post-marketing. In presenza di dati disponibili, le frequenze sono valutate secondo la seguente convenzione standard.
Elenco degli effetti indesiderati
Gli effetti indesiderati sono elencati secondo la classificazione per sistemi e organi MedDRA e la frequenza in base alla seguente convenzione:
«molto comune» (≥1/10)
«comune» (≥1/100, <1/10)
«non comune» (≥1/1000, <1/100)
«raro» (≥1/10'000, <1/1000)
«molto raro» (<1/10'000)
Disturbi del sistema immunitario
Raro: ipersensibilità/reazioni anafilattiche (incluse anafilassi grave e shock)
Patologie generali e condizioni relative alla sede di somministrazione
Raro: febbre
Per informazioni sulla sicurezza virale vedere anche la rubrica «Avvertenze e misure precauzionali».
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-benefico del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
Finora non sono stati osservati sintomi in caso di sovradosaggio.
Proprietà/Effetti
Codice ATC
B01A B02
Kybernin P è ottenuto da un pool di plasma umano di donatori sani. Le informazioni riguardanti i test sul plasma e sui pool di plasma sono riportate nella rubrica «Avvertenze e misure precauzionali». Il processo di produzione di Kybernin P prevede varie procedure che contribuiscono all'eliminazione/inattivazione dei virus. Per l'inattivazione dei virus è stato introdotto il trattamento termico del preparato in soluzione acquosa a 60 °C per 10 ore.
Meccanismo d'azione / Farmacodinamica
L'antitrombina, una glicoproteina con un peso molecolare di 58 kDa e 432 aminoacidi, appartiene al gruppo delle serpine (inibitori della serina proteasi). L'antitrombina è uno dei principali inibitori fisiologici della coagulazione del sangue. I fattori maggiormente inibiti sono la trombina e il fattore Xa, ma anche i fattori dell'attivazione del contatto, i fattori del sistema intrinseco e il complesso fattore VIIa/fattore tissutale. L'attività dell'antitrombina viene considerevolmente aumentata dall'eparina e l'effetto anticoagulante dell'eparina dipende dalla presenza di antitrombina.
L'antitrombina presenta due domini funzionalmente importanti.
Il primo contiene il centro reattivo e costituisce il sito di scissione per proteasi come la trombina, un presupposto per la formazione di un complesso stabile inibitore-proteasi. Il secondo dominio lega i glicosaminoglicani ed è responsabile dell'interazione con l'eparina e con simili sostanze in grado di accelerare l'inibizione della trombina.
I complessi di antitrombina e fattori della coagulazione vengono degradati dal sistema reticoloendoteliale. La normale attività dell'antitrombina è dell'80-120% negli adulti, mentre il livello nei neonati è di circa il 40-60%.
Efficacia clinica
Non ci sono dati disponibili.
Farmacocinetica
Assorbimento
Dopo la somministrazione endovenosa, Kybernin P è immediatamente disponibile nella concentrazione plasmatica corrispondente al dosaggio e lega la trombina, il fattore Xa e altri fattori della coagulazione attivati.
Il recupero in vivo è stato in media del 65% in 5 soggetti sani (misurato alla tmax = 1,15 ore).
Distribuzione
Per quanto riguarda la distribuzione e la degradazione nell'organismo, Kybernin P si comporta come l'antitrombina III endogena.
Metabolismo
Non ci sono dati disponibili.
Eliminazione
L'emivita biologica dell'antitrombina è di 2,5 giorni, ma in caso di consumo acuto può risultare ridotta fino a poche ore. Per questi pazienti è necessaria una determinazione dell'attività antitrombinica più volte al giorno. A questo scopo è indicata l'analisi con il metodo del substrato cromogeno. L'emivita risulta ridotta anche in caso di terapia concomitante con eparina (cfr. «Interazioni»).
Dati preclinici
L'antitrombina umana è un componente normale del plasma umano. I test di tossicità con dosi singole hanno una scarsa attendibilità e non consentono una valutazione della dose tossica o letale.
Studi su animali di laboratorio non hanno mostrato alcuna tossicità acuta.
Gli studi di tossicità con dosi ripetute non sono fattibili nelle sperimentazioni sugli animali a causa della formazione di anticorpi contro la proteina eterologa negli animali da esperimento.
Le precedenti esperienze cliniche non hanno fornito alcuna evidenza di tossicità embriofetale. Non sono stati osservati effetti oncogeni né mutageni.
Altre indicazioni
Incompatibilità
L'idrossietilamido (HES) non può essere raccomandato come diluente (per infusioni), poiché si osserva una perdita di attività dell'antitrombina.
Kybernin P non deve essere miscelato con altri medicamenti nella siringa, né nel set per infusione. La dopamina, la dobutamina e la furosemide non devono essere somministrate contemporaneamente attraverso lo stesso accesso venoso.
Per istruzioni sulla diluizione e sui medicamenti idonei alla diluizione, vedere «Indicazioni per la manipolazione».
Stabilità
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore. Kybernin P non deve essere usato oltre la data di scadenza riportata sulla confezione e sul contenitore.
Stabilità dopo apertura
Dopo l'apertura del contenitore, il suo contenuto va usato immediatamente.
Indicazioni particolari concernenti l'immagazzinamento
Non conservare Kybernin P a temperature superiori a 25 °C. Proteggere dalla luce. Non congelare! Tenere fuori dalla portata dei bambini.
Dopo ricostituzione, la stabilità fisico-chimica è stata dimostrata per 8 ore a temperatura ambiente (max. +25 °C). Dal punto di vista microbiologico e poiché Kybernin P non contiene conservanti, il prodotto disciolto deve essere utilizzato immediatamente. Se non utilizzato immediatamente, la conservazione non deve superare le 8 ore a +25 °C.
Indicazioni per la manipolazione
La polvere di Kybernin viene completamente disciolta con 10 o 20 ml di acqua per preparazioni iniettabili in condizioni asettiche. Si ottiene una soluzione da limpida a leggermente opalescente. Ai fini della somministrazione per infusione è particolarmente indicata, in qualità di diluente, una soluzione di albumina umana al 5%. Per diluizioni fino a 1:5 possono essere utilizzate le seguenti soluzioni per infusione: soluzione di Ringer lattato, soluzione fisiologica salina, soluzione di glucosio al 5% o poligelina.
Prima dell'uso il prodotto ricostituito deve essere ispezionato visivamente per escludere la presenza di particelle e alterazioni di colore. La soluzione deve essere limpida o lievemente opalescente. Non utilizzare soluzioni torbide o che presentano precipitati.
Preparazione
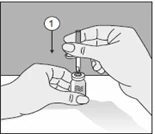
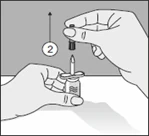
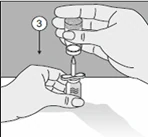
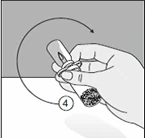
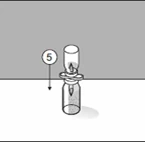
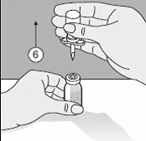
Per una corretta manipolazione del set di trasferimento Transofix®, procedere nel modo seguente:
 |
|
 |
|
 |
|
 |
|
 |
|
 |
|
Il medicamento non utilizzato e il materiale di scarto devono essere smaltiti conformemente alle prescrizioni.
Numero dell'omologazione
46928 (Swissmedic)
Confezioni
Kybernin P 500 [B]
1 flaconcino contenente polvere con 500 U.I.
1 flaconcino contenente 10 ml di acqua per preparazioni iniettabili (solvente)
1 dispositivo di trasferimento
Kybernin P 1000 [B]
1 flaconcino contenente polvere con 1000 U.I.
1 flaconcino contenente 20 ml di acqua per preparazioni iniettabili (solvente)
1 dispositivo di trasferimento
Titolare dell’omologazione
CSL Behring AG, Berna
Stato dell'informazione
Febbraio 2025