


Informazione professionale - Jaypirca
Composizione
Principi attivi
Pirtobrutinib
Sostanze ausiliarie
Ipromellosa acetato succinato, cellulosa microcristallina, lattosio monoidrato, croscarmellosa sodica, stearato di magnesio, silice colloidale idrata
Ipromellosa (E464), biossido di titanio (E171), triacetina, indaco carminio (E132)
Jaypirca 50 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 38.3 mg di lattosio (in forma di monoidrato).
Ogni compressa rivestita con film contiene 0.7 mg di sodio (in forma di croscarmellosa sodica).
Jaypirca 100 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 76.5 mg di lattosio (in forma di monoidrato).
Ogni compressa rivestita con film contiene 1.4 mg di sodio (in forma di croscarmellosa sodica).
Forma farmaceutica e quantità di principio attivo per unità
Compressa rivestita con film da 50 mg o da 100 mg di pirtobrutinib.
Jaypirca 50 mg compresse rivestite con film
Compressa di forma triangolare, convessa, 9 x 9 x 4 mm, di colore blu con l'iscrizione «Lilly 50» su un lato e il numero «6902» sull'altro lato.
Jaypirca 100 mg compresse rivestite con film
Compressa rotonda, 10 x 6 mm, di colore blu con l'iscrizione «Lilly 100» su un lato e il numero «7026» sull'altro lato.
Indicazioni/Possibilità d'impiego
Indicazione omologata temporaneamente
Jaypirca è indicato in monoterapia per il trattamento di pazienti adulti con linfoma a cellule mantellari (mantle cell lymphoma,MCL) recidivato o refrattario che sono già stati sottoposti ad almeno due linee di trattamento sistemico, tra cui una terapia con anticorpi anti-CD20 e una con un inibitore della tirosin-chinasi di Bruton (BTK), e nel caso in cui una terapia CAR-T non sia adatta per il paziente (vedere «Efficacia clinica»).
A causa dell'incompletezza della documentazione in sede di valutazione della domanda, questa indicazione viene omologata in via temporanea (art. 9a legge sugli agenti terapeutici). L'omologazione temporanea è vincolata necessariamente all'adempimento tempestivo delle condizioni. Una volta soddisfatte le condizioni, l'omologazione temporanea può essere trasformata in un'omologazione senza oneri particolari.
Indicazione omologata non in via temporanea
Jaypirca è indicato in monoterapia per il trattamento di pazienti adulti affetti da leucemia linfatica cronica (chronic lymphocytic leukaemia, CLL) (vedere «Efficacia clinica»).
Posologia/Impiego
Posologia abituale
La dose raccomandata di pirtobrutinib è di 200 mg una volta al giorno.
Il trattamento deve essere continuato fino alla progressione della malattia o finché non si manifesta una tossicità inaccettabile.
Aggiustamento della dose
Gli aggiustamenti di dosaggio consigliati nel caso di effetti collaterali di grado 3 o 4 sono descritti nella tabella seguente.
Tabella 1: Aggiustamenti di dosaggio consigliati per determinati effetti collaterali
| Tipo di effetto collateralea | Insorgenza dello stesso effetto collaterale che rende necessario un aggiustamento della dose | Aggiustamento |
| La 1a volta | Sospendere la somministrazione di Jaypirca finché non viene ripristinato il grado 1 o lo stato iniziale. Riprendere alla dose iniziale di 200 mg una volta al giorno. |
| La 2a volta | Sospendere la somministrazione di Jaypirca finché non viene ripristinato il grado 1 o lo stato iniziale. Riprendere alla dose ridotta di 100 mg una volta al giorno. | |
| La 3a volta | Sospendere la somministrazione di Jaypirca finché non viene ripristinato il grado 1 o lo stato iniziale. Riprendere alla dose ridotta di 50 mg una volta al giorno. | |
| La 4a volta | Interrompere il trattamento con Jaypirca. |
a In caso di linfocitosi asintomatica non si raccomanda un aggiustamento del dosaggio. In caso di aumento asintomatico della lipasi non è necessariamente richiesto un aggiustamento del dosaggio.
b A seguito di una tossicità non ematologica di grado 4 è necessario valutare attentamente i rischi e i benefici prima di continuare il trattamento con la stessa dose.
L'assegnazione dei livelli di gravità viene effettuata sulla base dei criteri NCI CTCAE (National Cancer Institute Common Terminology Criteria for Adverse Events).
Aggiustamento della dose in caso di uso concomitante di induttori del CYP3A
L'uso di Jaypirca in associazione con induttori del CYP3A potenti o moderati deve essere evitato. Se l'associazione con induttori del CYP3A moderati non può essere evitata e la dose attuale di Jaypirca è di 200 mg una volta al giorno, si deve aumentare la dose a 300 mg. Se la dose attuale è di 50 mg o 100 mg una volta al giorno, deve essere aumentata di 50 mg.
Aggiustamento della dose in caso di uso concomitante di potenti inibitori del CYP3A
L'uso di Jaypirca in associazione con potenti inibitori del CYP3A deve essere evitato (vedere «Interazioni» e «Farmacocinetica»). Se l'associazione con un potente inibitore del CYP3A non può essere evitata, si deve ridurre la dose di Jaypirca di 50 mg. Se la dose attuale è di 50 mg una volta al giorno, il trattamento con Jaypirca deve essere sospeso per tutto il periodo in cui viene somministrato il potente inibitore del CYP3A. Cinque emivite dopo aver interrotto l'uso di un potente inibitore del CYP3A, il trattamento con Jaypirca può essere ripreso alla dose utilizzata prima dell'uso del potente inibitore del CYP3A.
Dose dimenticata
Se sono trascorse più di 12 ore dall'orario consueto di assunzione del medicamento, il paziente deve essere istruito ad assumere la dose successiva all'orario programmato. Non deve assumere alcuna dose aggiuntiva. In caso di vomito, non deve essere assunta alcuna dose aggiuntiva, e il trattamento prosegue con la dose successiva prevista.
Pazienti anziani
Non sono richieste modifiche della dose in base all'età (vedere «Farmacocinetica» ed «Effetti indesiderati»).
Disturbi della funzionalità renale
Nei pazienti con grave alterazione della funzionalità renale (eGFR 15-29 ml/min) e dose attuale pari a 200 mg una volta al giorno, si deve ridurre la dose di Jaypirca a 100 mg una volta al giorno, altrimenti la dose viene ridotta di 50 mg. Se la dose attuale è di 50 mg, il trattamento con Jaypirca deve essere interrotto (vedere «Farmacocinetica»).
Non sono necessarie modifiche della dose in pazienti con disturbi della funzionalità renale di grado lieve o moderato (eGFR 30-89 ml/min).
Non sono disponibili dati sui pazienti dializzati (vedere «Farmacocinetica»).
Disturbi della funzionalità epatica
Non sono necessarie modifiche della dose in pazienti con disturbi lievi, moderati o gravi della funzionalità epatica (vedere «Farmacocinetica»).
Popolazione pediatrica
Jaypirca non è omologato per essere impiegato nella popolazione pediatrica.
Modo di somministrazione
Assunzione orale.
Per assicurare un effetto costante, la compressa deve essere ingerita intera (il paziente non deve masticarla, frantumarla o dividerla prima dell'assunzione). Può essere assunta indipendentemente dai pasti.
I pazienti devono assumere la dose ogni giorno all'incirca alla stessa ora.
Controindicazioni
Ipersensibilità al principio attivo o a una delle sostanze ausiliarie citate nel paragrafo «Composizione».
Avvertenze e misure precauzionali
Infezioni
Nei pazienti trattati con Jaypirca è stata riportata l'insorgenza di infezioni gravi e talvolta fatali (incluse infezioni batteriche, virali o fungine) e di infezioni opportunistiche. Negli studi clinici sono state riferite infezioni di grado 3 o superiore per il 23.4% dei 1153 pazienti trattati, più frequentemente polmonite (8.8%), con esito mortale per il 4.3% dei pazienti. Si sono osservati casi di sepsi nel 5.1% dei pazienti e di neutropenia febbrile nel 3.3% dei pazienti. Tra le infezioni opportunistiche dopo il trattamento con Jaypirca rientrano (in via non esaustiva) la polmonite da Pneumocystis jirovecii e le infezioni fungine.
Nei pazienti ad elevato rischio di infezioni, incluse le infezioni opportunistiche, devono essere prese in considerazione misure di prevenzione, tra cui anche vaccinazioni e terapia antimicrobica profilattica. I pazienti devono essere monitorati per rilevare segni e sintomi di infezione, che devono essere immediatamente identificati e trattati in modo appropriato. In base al grado di severità si dovrà ridurre la dose o procedere alla sospensione temporanea o permanente di Jaypirca (vedere «Posologia/Impiego»).
Sindrome da lisi tumorale
La sindrome da lisi tumorale (SLT) è stata riportata raramente durante la terapia con Jaypirca. Sono esposti a un alto rischio di SLT i pazienti che prima del trattamento presentavano un'elevata carica tumorale. I pazienti devono essere sottoposti a screening per un eventuale rischio di SLT e monitorati attentamente secondo le indicazioni mediche.
Emorragie
Durante il trattamento con Jaypirca è stata riportata l'insorgenza di sanguinamenti gravi e talvolta fatali. Eventi gravi di emorragia (di grado 3 o superiore o qualsiasi sanguinamento a carico del SNC) sono stati riferiti nel 3.1% dei 1153 pazienti trattati con Jaypirca, comprese le emorragie gastrointestinali; emorragie mortali sono state riportate nello 0.3% dei pazienti. Eventi di emorragia di qualsiasi grado di severità, escluse ecchimosi e petecchie, sono stati osservati nel 20.4% dei pazienti.
Si sono verificati eventi gravi di emorragia nel 2.0% dei pazienti trattati con Jaypirca senza terapia antitrombotica e nell'1.1% dei pazienti trattati con Jaypirca e terapia antitrombotica. Valutare attentamente i rischi e i benefici dei farmaci antitrombotici somministrati in concomitanza con Jaypirca. Monitorare i pazienti per segni di emorragia. In base al grado di severità dell'emorragia si dovrà ridurre la dose o procedere alla sospensione temporanea o permanente di Jaypirca (vedere: «Posologia/Impiego»).
Valutare attentamente i rischi e i benefici di una sospensione di Jaypirca per un periodo da 3 a 7 giorni prima e dopo interventi chirurgici, in base al tipo di intervento e al rischio di emorragia.
Citopenia
Nei pazienti trattati con Jaypirca si è osservata citopenia di grado 3 e 4, inclusa neutropenia (22.8%), anemia (9.0%) e trombocitopenia (7.2%).
Monitorare regolarmente l'emocromo completo durante il trattamento. In base al grado di severità si dovrà ridurre la dose o procedere alla sospensione temporanea o permanente di Jaypirca (vedere: «Posologia/mpiego»).
Fibrillazione e flutter atriale
Nei pazienti trattati con Jaypirca sono state riportate fibrillazione e flutter atriale. Tali eventi sono stati osservati nel 3.1% dei 1153 pazienti partecipanti agli studi clinici e sono stati di grado 3 o 4 nell'1.6% dei pazienti. I pazienti con fattori di rischio cardiaco, quali ipertensione o aritmie pregresse, possono essere esposti a un rischio maggiore.
Monitorare i pazienti per rilevare segni e sintomi di aritmie (ad es. palpitazioni, capogiro, sincope, dispnea) e trattarli in modo appropriato. In base al grado di severità si dovrà ridurre la dose o procedere alla sospensione temporanea o permanente di Jaypirca (vedere: «Posologia/Impiego»).
Neoplasie maligne primitive secondarie
È stata riportata l'insorgenza di neoplasie maligne primitive secondarie, inclusi carcinomi non cutanei, nel 9.5% dei 1153 pazienti trattati con Jaypirca in monoterapia. I più diffusi sono stati i tumori cutanei non melanoma, riferiti nel 4.9% dei 1153 pazienti. Altre neoplasie maligne primitive secondarie comprendono tumori solidi (inclusi i tumori uro-genitali e al seno) e melanomi. Raccomandare ai pazienti l'utilizzo di un'adeguata protezione solare e monitorare i pazienti rispetto all'insorgenza di neoplasie maligne primitive secondarie.
Epatotossicità incluso il danno epatico indotto da medicamenti (drug-induced liver injury, DILI)
Si è verificata epatotossicità, inclusi casi gravi, potenzialmente pericolosi per la vita e potenzialmente fatali di danno epatico indotto da medicamenti (drug-induced liver injury, DILI), in pazienti trattati con inibitori della tirosin-chinasi di Bruton, compreso Jaypirca. Prima dell'inizio e durante il trattamento con Jaypirca è necessario monitorare i livelli di bilirubina e transaminasi. I pazienti che sviluppano valori anomali della funzionalità epatica dopo l'uso di Jaypirca devono essere monitorati più spesso per individuare anomalie nei test di funzionalità epatica e segni clinici di epatotossicità. In caso di sospetto di DILI la terapia con Jaypirca deve essere sospesa. Dopo la conferma di un DILI, Jaypirca deve essere interrotto.
Tossicità embriofetale
Jaypirca può danneggiare il feto se somministrato a donne in gravidanza (vedere «Gravidanza, allattamento»).
Jaypirca nella terapia di prima e seconda linea della CLL
Nell'ambito degli studi clinici disponibili (vedere «Efficacia clinica») solo pochi pazienti, dopo una terapia precedente con Jaypirca, hanno ricevuto un trattamento successivo con un inibitore della BTK covalente e/o un inibitore di BCL2. L'evidenza è limitata anche per quanto concerne il numero di pazienti che, prima di una terapia di seconda linea con Jaypirca, hanno ricevuto un trattamento precedente con un inibitore della BTK covalente o un inibitore di BCL2.
Lattosio
I pazienti con rari problemi ereditari di intolleranza al galattosio, deficit totale di lattasi o malassorbimento di glucosio-galattosio non devono assumere questo medicamento.
Tenore di sodio
Questo medicamento contiene meno di 1 mmol (23 mg) di sodio per dose, cioè è essenzialmente «senza sodio».
Interazioni
Effetti di pirtobrutinib su altri medicamenti
Citocromo P450 enzima (CYP): in vitro il pirtobrutinib inibisce CYP2C8, CYP2C9, CYP3A, CYP1A2, CYP2B6, CYP2C19 e CYP2D6. in vitro il pirtobrutinib induce CYP3A4, CYP3A5, CYP2B6 e CYP2C19.
Sistemi di trasportatori: in vitro il pirtobrutinib inibisce P-gp e BCRP, ma non il OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, MATE1 o il MATE2-K.
Tabella 2: Effetti clinici di pirtobrutinib su altri medicamenti
Medicamento concomitante (enzima o trasportatore) | Posologia del medicamento concomitante | Posologia di pirtobrutinib | GMRa (90% CIb) | Raccomandazione posologica per il medicamento concomitante | |
| Cmax | AUC0-inf | ||||
Midazolam (substrato del CYP3A) | Midazolam 250 µg IV in dose singola | 200 mg QD | 0.99 (0.83, 1.18) | 1.12 (1.04, 1.21) | Con substrati in cui delle variazioni di concentrazione minime aumentano il rischio di effetti indesiderati, si devono osservare le raccomandazioni contenute nella loro Informazione professionale sull'uso in associazione a inibitori di CYP2C8, CYP2C19, CYP3A, P-gp o BCRP. |
Midazolam 500 µg orale in dose singola | 200 mg QD | 1.58 (1.40, 1.78) | 1.70 (1.55, 1.86) | ||
Caffeina (substrato del CYP1A2) | Caffeina 200 mg in dose singola | 200 mg QD | 0.99 (0.93, 1.05) | 0.94 (0.91, 0.98) | |
S-Warfarin (substrato del CYP2C9) | Warfarin 10 mg in dose singola | 200 mg QD | 1.02 (0.97, 1.06) | 1.11 (1.08, 1.14) | |
Omeprazolo (substrato del CYP2C19) | Omeprazolo 40 mg in dose singola | 200 mg QD | 1.49 (1.31, 1.70) | 1.56 (1.35, 1.80) | |
Repaglinide (substrato del CYP2C8) | Repaglinide 0.5 mg in dose singola | 200 mg QD | 1.98 (1.62, 2.43) | 2.30 (1.86, 2.84) | |
Digossina (substrato della P-gp) | Digossina 0.25 mg BID/QDd | 200 mg in dose singola | 1.51 (1.32, 1.73) | 1.17 (1.11, 1.23)c | |
| 200 mg QD | 1.55 (1.35, 1.78) | 1.35 (1.29, 1.42)c | |||
Rosuvastatina (substrato della BCRP) | Rosuvastatina 20 mg in dose singola | 200 mg in dose singola | 2.43 (2.18, 2.71) | 2.18 (2.00, 2.37) | |
| 200 mg QD | 2.46 (2.20, 2.75) | 2.40 (2.21, 2.62) | |||
a GMR – Rapporto delle medie geometriche definito come l'esposizione (concentrazione massima o area sotto la curva AUC) al medicamento concomitante quando usato con pirtobrutinib diviso per l'esposizione al medicamento concomitante senza pirtobrutinib
b CI = intervallo di confidenza
c AUCtau
d BID (due volte al giorno) il giorno 1, in seguito QD (una volta al giorno).
Effetti di altri medicamenti su pirtobrutinib
Enzimi metabolizzanti: in vitro pirtobrutinib è un substrato di CYP3A4, UGT1A8 e UGT1A9.
Sistemi di trasportatori: in vitro pirtobrutinib è un substrato della P-gp e della BCRP, ma non di OCT1, OATP1B1, OATP1B3 o BSEP. Il pirtobrutinib non è un substrato dei trasportatori epatici.
Tabella 3: Effetti clinici di altri medicamenti su pirtobrutinib
| Medicamento concomitante (enzima o trasportatore) | Posologia del medicamento concomitante | Posologia di pirtobrutinib | GMRa (90% CIb) | Raccomandazione posologica per pirtobrutinib | |
| Cmax | AUC0-inf | ||||
Itraconazolo (inibitore potente del CYP3A e della P-gp) | 200 mg di itraconazolo BID (due volte al giorno) il giorno 1, in seguito QD (una volta al giorno) per 10 giorni. | 200 mg in dose singola | 1.04 (0.95, 1.13) | 1.49 (1.40, 1.58) | L'uso in associazione con inibitori potenti del CYP3A deve essere evitato. Se l'associazione con un inibitore potente del CYP3A non può essere evitata, si deve ridurre la dose di 50 mg. Se la dose attuale è di 50 mg una volta al giorno, durante l'uso dell'inibitore potente del CYP3A si deve interrompere il trattamento (vedere «Posologia/Impiego»). Non è richiesto alcun aggiustamento della dose quando usato in associazione a inibitori della P-gp (vedere anche i risultati dopo una singola dose di rifampicina). |
Verapamilc (inibitore moderato del CYP3A) | 80 mg tre volte al giorno | 200 mg QD | 1.21 (1.20, 1.22) | 1.30 (1.29, 1.32)d | Non è richiesto alcun aggiustamento della dose quando usato in associazione a inibitori moderati del CYP3A. |
Diltiazemc (inibitore moderato del CYP3A) | 60 mg tre volte al giorno | 200 mg QD | 1.14 (1.13, 1.14) | 1.20 (1.19, 1.21)d | |
Rifampicina (inibitore dell'OATP1B/della P-gp e induttore potente del CYP3A) | 600 mg di rifampicina QD per 16 giorni (giorni da 8 a 23) | 200 mg in dose singola giorno 8 | 0.93 (0.87, 1.00) | 0.97 (0.94, 1.00)e | Non è richiesto alcun aggiustamento della dose quando usato in associazione a inibitori dell'OATP1B e della P-gp. |
200 mg in dose singola giorno 17 | 0.58 (0.54, 0.62) | 0.29 (0.27, 0.32) | L'uso in associazione a induttori potenti del CYP3A deve essere evitato (vedere «Posologia/Impiego»). | ||
Efavirenzc (induttore moderato del CYP3A) | 600 mg QD | 200 mg QD | 0.67 (0.65, 0.69) | 0.51 (0.48, 0.54)d | Se non è possibile evitare l'uso di un induttore moderato del CYP3A e la dose attuale è di 200 mg una volta al giorno, si deve aumentare la dose a 300 mg. Se la dose attuale è di 50 mg o 100 mg una volta al giorno, deve essere aumentata di 50 mg (vedere «Posologia/Impiego»). |
Bosentanc (induttore moderato del CYP3A) | 125 mg BID | 200 mg QD | 0.80 (0.79, 0.81) | 0.73 (0.72, 0.75)d | |
| Omeprazolo (sostanza per la riduzione dell'acido gastrico) | 40 mg QD | 200 mg in dose singola | 1.01 (0.86, 1.18) | 1.11 (1.02, 1.22) | Non è richiesto alcun aggiustamento della dose quando usato in associazione a sostanze per la riduzione dell'acido gastrico. |
a GMR – Rapporto delle medie geometriche definito come l'esposizione (concentrazione massima o area sotto la curva AUC) a pirtobrutinib quando usato con il medicamento concomitante diviso per l'esposizione a pirtobrutinib senza medicamento concomitante
b CI = intervallo di confidenza
c Interazione prevista sulla base della modellazione PBPK
d GMR dell'AUCtau
e GMR dell'AUC0-24h
Gravidanza, allattamento
Contraccezione
Durante il trattamento e fino ad almeno 1 mese dopo l'ultima somministrazione di pirtobrutinib, le donne in età fertile devono utilizzare un metodo di contraccezione affidabile.
Gravidanza
Non vi è alcuna esperienza riguardo all'utilizzo di Jaypirca nelle donne in gravidanza. Gli studi sperimentali condotti su animali hanno evidenziato una tossicità riproduttiva (vedere: «Dati preclinici»). Le donne in gravidanza devono essere avvertite circa il rischio potenziale per il feto. Jaypirca non dovrebbe essere usato durante la gravidanza.
Allattamento
Non ci sono dati riguardanti la presenza di Jaypirca nel latte materno o gli effetti sui bambini allattati al seno o sulla produzione di latte. Data la possibilità di gravi effetti collaterali sui bambini allattati al seno, si devono informare le donne della necessità di non allattare al seno durante il trattamento con Jaypirca e per 1 settimana dopo l'ultima somministrazione.
Fertilità
Non ci sono dati clinici sugli effetti di Jaypirca sulla fertilità negli esseri umani. Non sono stati condotti studi sulla fertilità su animali. Negli studi di tossicità con somministrazione ripetuta di durata fino a 3 mesi non sono stati evidenziati effetti di pirtobrutinib sugli organi riproduttivi maschili o femminili.
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
Non sono stati effettuati studi sugli effetti di pirtobrutinib sulla capacità di condurre veicoli o di impiegare macchinari. Durante la terapia con Jaypirca si sono verificati effetti indesiderati, ad es. alterazioni della vista, aritmie, nausea, stanchezza e capogiro, che possono compromettere la capacità di condurre veicoli e di impiegare macchinari.
Effetti indesiderati
Riassunto del profilo di sicurezza
Il riassunto del profilo di sicurezza e la tabella 4 riportano gli effetti collaterali verificatisi durante il trattamento e associati all'uso di Jaypirca in monoterapia sulla base di dati ricavati da studi clinici. Tali effetti si basano sui dati aggregati di 1153 pazienti, che in studi clinici sono stati trattati con 200 mg di Jaypirca QD in monoterapia. La durata mediana dell'esposizione a Jaypirca è stata di 18 mesi.
I pazienti trattati erano affetti da MCL, leucemia linfatica cronica/linfoma linfatico a piccole cellule (CLL/SLL) e altri linfomi non-Hodgkin (NHL).
I più comuni effetti indesiderati di qualsiasi grado di severità (≥15%) sono stati sanguinamenti (34.4%), neutropenia (27.4%), diarrea (19.5%), eruzioni cutanee (19.2%), anemia (18.4%) e stanchezza (17.9%).
Anomalie di laboratorio di grado 3 o superiore registrate in ≥5% dei pazienti sono state una riduzione della conta dei linfociti (7.3%) e un aumento della lipasi (6.9%).
Sono stati riportati effetti indesiderati gravi nel 24.0% dei pazienti trattati con Jaypirca. Tra gli effetti indesiderati gravi insorti nel ≥2% dei pazienti rientrano polmonite (8.2%), sepsi (4.2%), Neoplasie maligne primitive secondarie (3.0%), sanguinamenti (2.9%), neutropenia (2.6%) e anemia (2.4%).
Sono stati riportati effetti indesiderati mortali nel 2.4% dei pazienti, più frequentemente dovuti a infezioni (1.8%) incluse polmonite (0.7%) e sepsi (1.0%).
Gli effetti indesiderati hanno determinato la riduzione della dose nel 4.4% dei pazienti, la sospensione temporanea della terapia nel 29.1% e la sospensione permanente di Jaypirca nel 5.8% dei pazienti. L'effetto indesiderato che ha comportato un adattamento della dose nel >5% dei pazienti è stato la neutropenia.
Tabella riassuntiva degli effetti collaterali
Di seguito sono elencati gli effetti collaterali nei pazienti trattati con Jaypirca per patologie maligne a cellule B in base alla classificazione per sistemi e organi e alla frequenza. I gruppi di frequenza sono definiti come segue: molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1000, <1/100); raro (≥1/10'000, <1/1000); molto raro (<1/10'000) e frequenza non nota (la frequenza non può essere stimata sulla base dei dati disponibili). Per ciascun gruppo di frequenza gli effetti collaterali sono classificati in ordine di gravità decrescente.
Tabella 4: Effetti indesiderati nei pazienti trattati con 200 mg di Jaypirca QD in monoterapiaa
| Classificazione per sistemi e organi (MedDRA) | Effetto indesiderato | Frequenza (%) (Tutti i gradi) N=1153 | Grado ≥3a (%) |
| Patologie del sistema emolinfopoietico | Neutropeniab | Molto comune (27.4) | 22.8 |
| Anemiab | Molto comune (18.4) | 9.0 | |
| Trombocitopeniab | Molto comune (14.7) | 7.2 | |
| Linfocitosi b | Comune | 3.2 | |
| Conta linfocitaria ridotta | Molto comune (25.8) | 7.3 | |
| Patologie oculari | Visione alteratab | Comune | 0.3 |
| Patologie cardiache | Fibrillazione atriale/flutter atrialeb | Comune | 1.6 |
| Patologie gastrointestinali | Diarrea | Molto comune (19.5) | 0.7 |
| Nausea | Molto comune (13.0) | 0.3 | |
| Dolori addominali | Comune | 0.7 | |
| Patologie epatiche e delle vie biliari | AST aumentata | Molto comune (16.1) | 0.7 |
| ALT aumentata | Molto comune (23.9) | 1.7 | |
| Lipasi aumentata | Molto comune (18.8) | 6.9 | |
| Patologie generali e condizioni relative alla sede di somministrazione | Stanchezza | Molto comune (17.9) | 1.4 |
| Piressia | Molto comune (11.4) | 0.7 | |
| Edemab | Molto comune (13.5) | 0.6 | |
| Infezioni e infestazioni | Polmonite | Molto comune (13.9) | 8.8 |
| Infezioni del tratto respiratorio superiore | Molto comune (13.4) | 0.3 | |
| Infezione delle vie urinarie | Comune | 1.3 | |
| Sepsib | Comune | 4.8 | |
| Traumatismi, intossicazioni e complicazioni da procedura | Contusioni | Molto comune (14.2) | 0.1 |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Artralgia | Molto comune (12.5) | 0.8 |
| Neoplasie benigne, maligne e aspecifiche (incl. cisti e polipi) | Neoplasie maligne primitive secondarie b | Comune | 3.0 |
| Patologie del sistema nervoso | Cefalea | Molto comune (10.7) | 0.5 |
| Neuropatia perifericab | Molto comune (10.2) | 1.1 | |
| Capogiro | Comune | 0.3 | |
| Patologie renali e delle vie urinarie | Ematuria | Comune | 0.2 |
| Valori di creatinina aumentati nel sangue | Molto comune (19.7) | 0.8 | |
| Patologie respiratorie, toraciche e mediastiniche | Epistassi | Comune | 0.1 |
| Patologie della cute e del tessuto sottocutaneo | Eruzione cutaneab | Molto comune (19.2) | 1.2 |
| Petecchie | Comune | 0 | |
| Patologie vascolari | Ematoma | Comune | 0.3 |
| Emorragieb | Molto comune (34.4) | 3.1 | |
| Esami diagnostici | Calcio ridotto | Molto comune (27.5) | 1.2 |
| Potassio ridotto | Molto comune (13.7) | 1.3 | |
| Sodio ridotto | Molto comune (22.5) | 0.8 | |
| Fosfatasi alcalina aumentata | Molto comune (15.7) | 0.2 | |
| Potassio aumentato | Molto comune (13.0) | 1.0 | |
| Disturbi metabolici e nutrizionali | Sindrome da lisi tumorale | Non comune | 0.6 |
a Assegnazione dei livelli di severità in base ai criteri NCI CTCAE (National Cancer Institute Common Terminology Criteria for Adverse Events) Versione 5.0
b Comprende più termini relativi a effetti collaterali
Descrizione di effetti indesiderati specifici e informazioni aggiuntive
Linfocitosi
Nella popolazione generale di sicurezza di pazienti trattati con una dose giornaliera di 200 mg dello studio BRUIN, dopo l'inizio del trattamento con Jaypirca si è osservato nel 47.5% della popolazione di sicurezza aggregata un aumento temporaneo della conta dei linfociti (definito come aumento ≥50% della conta assoluta dei linfociti rispetto al valore basale e un valore ≥5000/μl dopo l'inizio dello studio). Il tempo mediano fino all'insorgere della linfocitosi è stato di 2.4 settimane, con il 75% dei casi insorti entro 4.1 settimane, e la durata mediana è stata di 14.1 settimane.
Gruppi di pazienti speciali
Pazienti anziani
Nella popolazione di sicurezza, valutata in modo combinato, di pazienti con patologie ematologiche maligne, 720 (62.4%) erano di età pari o superiore a 65 anni e 266 (23.1%) di età pari o superiore a 75 anni. I pazienti di età pari o superiore a 65 anni hanno riferito effetti collaterali di grado 3 o superiore ed effetti collaterali gravi con una frequenza più elevata rispetto ai pazienti di età inferiore a 65 anni.
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-beneficio del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sono disponibili sul sito www.swissmedic.ch.
Posologia eccessiva
In caso di sovradosaggio deve essere introdotto un appropriato trattamento di supporto. Non è noto alcun antidoto specifico per il sovradosaggio di pirtobrutinib.
Proprietà/Effetti
Codice ATC
L01EL05
Meccanismo d'azione
Pirtobrutinib è un inibitore reversibile non covalente della tirosin-chinasi di Bruton (BTK). La BTK è una proteina di segnalazione del recettore dell'antigene delle cellule B (BCR) e delle vie del recettore delle citochine. Nelle cellule B la segnalazione della BTK porta all'attivazione delle vie necessarie alla proliferazione, alla migrazione, alla chemiotassi e all'adesione delle cellule B. Pirtobrutinib forma un legame sia con la BTK wildtype, sia con la BTK con mutazioni C481, traducendosi nell'inibizione dell'attività chinasica della BTK. Negli studi non clinici, pirtobrutinib ha inibito l'espressione CD69 dipendente da BTK della cellula B e la proliferazione di cellule B maligne. Pirtobrutinib ha mostrato un'inibizione dose-dipendente della crescita del tumore, inducendo una regressione tumorale nei modelli di xenotrapianto nei topi con BTK wildtype e con mutazione C481S.
Farmacodinamica
Al dosaggio raccomandato di 200 mg una volta al giorno i valori minimi di concentrazione di pirtobrutinib sono risultati superiori a BTK-IC96. L'occupazione di BTK è stata mantenuta durante tutto l'intervallo di somministrazione, indipendentemente dal tasso intrinseco di turnover della BTK.
Elettrofisiologia cardiaca
L'effetto di una dose singola di 900 mg di pirtobrutinib sull'intervallo QTc è stato esaminato in uno studio con placebo e controlli positivi su 30 soggetti sani. La dose selezionata corrisponde a circa 2 volte le concentrazioni che vengono raggiunte in steady state al dosaggio raccomandato di 200 mg una volta al giorno. Pirtobrutinib non ha evidenziato alcuna influenza clinicamente rilevante sulla variazione dell'intervallo QTcF (cioè >10 ms). Non c'è stata alcuna correlazione tra l'esposizione a pirtobrutinib e la variazione dell'intervallo QTc.
Efficacia clinica
Linfoma a cellule mantellari
L'efficacia di Jaypirca in pazienti con MCL è stata esaminata nello studio BRUIN [NCT03740529], uno studio aperto, internazionale, a un braccio su Jaypirca in monoterapia. La valutazione dell'efficacia si è basata su 120 pazienti con MCL, precedentemente trattati con un inibitore della BTK, a cui è stato somministrato Jaypirca. Jaypirca è stato somministrato per via orale con un dosaggio di 200 mg una volta al giorno, e continuato fino a progressione della malattia o tossicità inaccettabile. I pazienti affetti da linfoma con il coinvolgimento attivo del sistema nervoso centrale o trapianto allogenico di cellule staminali ematopoietiche (HSCT) o terapia cellulare CAR-T entro 60 giorni sono stati esclusi.
L'età mediana era di 71 anni (fascia d'età: da 46 a 88 anni); il 79% dei pazienti erano uomini; il 78% dei pazienti erano bianchi, il 14% asiatici, l'1.7% neri o di origine afroamericana. Il 78% presentava la variante di MCL classica/leucemica, il 12% un MCL pleomorfo e l'11% un MCL blastoide. L'indice semplificato sMIPI (MCL International Prognostic Index) era basso per il 15%, medio per il 59% e alto per il 26% dei pazienti. I pazienti avevano ricevuto in precedenza un numero mediano di 3 linee terapeutiche (range: da 1 a 9), il 93% a 2 o più linee. Tutti erano stati precedentemente trattati con 1 o più linee con un inibitore della BTK; i trattamenti precedenti includevano chemio-immunoterapia per l'88% dei pazienti, HSCT per il 20%, lenalidomide per il 18% e terapia CAR-T per il 9%. Tra gli inibitori della BTK più frequentemente somministrati precedentemente vi erano ibrutinib (67%), acalabrutinib (30%) e zanubrutinib (8%); l'83% dei pazienti aveva sospeso l'ultimo inibitore della BTK per patologia refrattaria o progressione, il 10% per tossicità e il 5% per altri motivi.
L'efficacia si è basata sulla risposta globale (overall response rate, ORR) e sulla durata di risposta (duration of response, DOR) ed è stata valutata da una commissione di revisione indipendente (IRC) in base ai criteri di Lugano 2014.
In 120 pazienti idonei per la valutazione dell'efficacia, l'ORR è risultato pari al 50% (95% CI: 41, 59), incluso il 13% con risposta completa (complete response, CR).
Il tempo alla risposta è stato di 1.8 mesi (95% CI: 0.8, 4.2) e la durata della risposta di 8.3 mesi (95% CI: (5.7, NE).
La stima secondo Kaplan-Meier del tasso DOR dopo 6 mesi è risultata del 65.3% (95% CI: 49.8, 77.1).
Leucemia linfatica cronica
L'efficacia di Jaypirca in pazienti adulti con leucemia linfatica cronica (CLL) attiva/con necessità di trattamento è stata esaminata in tre studi randomizzati e controllati di Fase 3.
BRUIN-CLL-313 (Studio 20023)
L'efficacia di Jaypirca è stata esaminata in uno studio randomizzato, multicentrico, aperto e controllato attivamente, condotto su 282 pazienti con CLL/SLL naïve alla terapia senza delezione 17p (BRUIN-CLL-313, Studio 20023). I pazienti sono stati randomizzati in rapporto 1:1 e hanno ricevuto.
- Jaypirca alla dose di 200 mg una volta al giorno per via orale fino alla progressione o a una tossicità inaccettabile, oppure
- Bendamustina più un medicamento a base di rituximab (BR): Bendamustina 90 mg/m2 per via endovenosa (giorni 1 e 2 di ogni ciclo di 28 giorni), in associazione con un medicamento a base di rituximab (375 mg/m2 per via endovenosa il giorno 1 del ciclo 1, seguiti da 500 mg/m2 il giorno 1 dei cicli successivi), per un massimo di 6 cicli.
Sono stati esclusi dallo studio pazienti con trasformazione di Richter nota o sospetta, linfoma con coinvolgimento attivo del sistema nervoso centrale (SNC), malattie cardiovascolari significative, incluse aritmie incontrollate o sintomatiche, infezioni attive (epatite B o C, CMV, HIV o altre infezioni clinicamente rilevanti), anticoagulazione terapeutica con un antagonista della vitamina K o vaccinazione con un vaccino vivo negli ultimi 28 giorni.
La randomizzazione è stata stratificata in base allo stato di mutazione IGHV (immunoglobulin variable region heavy chain, IGHV) (mutato vs non mutato) e allo stadio Rai (rischio basso/medio vs rischio elevato). Dei 282 pazienti complessivi, 141 sono stati assegnati a Jaypirca in monoterapia e 141 a BR. Dopo la conferma della progressione, i pazienti randomizzati a BR hanno avuto la possibilità di passare a Jaypirca in monoterapia (cross-over). Di 141 pazienti nel braccio BR, 18 hanno effettuato il passaggio e hanno ricevuto Jaypirca.
Nel complesso l'età mediana era di 66 anni (range: da 29 a 88 anni; il 48% nel braccio Jaypirca e il 40% nel braccio BR aveva meno di 65 anni), il 61% erano uomini e il 73% bianchi. Il performance status ECOG all'inizio era 0 o 1 nel 94% dei pazienti e il 34% aveva uno stadio Rai III o IV. Dei pazienti randomizzati, nel braccio Jaypirca il 7% presentava una mutazione TP53 (11% dato mancante/ignoto), il 57% un IGHV non mutato e l'11% un cariotipo complesso (35% dato mancante/ignoto). Nel braccio BR, il 9% presentava una mutazione TP53 (16% dato mancante/ignoto), il 57% un IGHV non mutato e l'8% un cariotipo complesso (41% dato mancante/ignoto).
L'endpoint primario di efficacia era la sopravvivenza senza progressione (progression-free survival, PFS), valutata da una commissione di revisione indipendente (Independent Review Committee, IRC). Il periodo di osservazione mediano stimato è stato di 28.1 mesi. La tabella 5 mostra i risultati dell'efficacia dall'analisi primaria.
Tabella 5: Risultati dell'efficacia secondo l'IRC in BRUIN-CLL-313 (popolazione ITT).
| Parametria | Pirtobrutinib (N=141) | Bendamustina più rituximab (N=141) |
| Sopravvivenza senza progressione (PFS) | ||
| Numero di eventi, n | 13 (9%) | 48 (34%) |
| Progressione | 13 (9%) | 40 (28%) |
| Morte | 0 | 8 (6%) |
| PFS mediana (95% CI), mesib | NE (NE, NE) | 33.5 (32.7, NE) |
| HR (95% CI) c | 0.20 (0.11, 0.37) | |
| Valore Pd | <0.0001 | |
CI, confidence interval, intervallo di confidenza; HR, Hazard-Ratio, rapporto di rischio; NE, not estimable, non stimabile; PFS, progression-free survival, sopravvivenza senza progressione.
a L'efficacia è stata valutata sulla base delle linee guida dell'International Workshop for Chronic Lymphocytic Leukemia (iwCLL) 2018.
b Sulla base di una stima Kaplan-Meier.
c Sulla base di un modello stratificato di rischio proporzionale di Cox.
d Valore di p a 2 code sulla base di un test stratificato dei ranghi logaritmici.
Al momento della valutazione, i dati sulla sopravvivenza complessiva (overall survival, OS) non erano maturi. In un periodo di osservazione mediano stimato di 32.2 mesi, nessun braccio aveva raggiunto la OS mediana e si sono verificati eventi in meno del 5% dei pazienti.
BRUIN-CLL-314 (Studio 20030)
L'efficacia di Jaypirca è stata esaminata in uno studio randomizzato, multicentrico, aperto e controllato attivamente, condotto su 662 pazienti con CLL/SLL recidivante o refrattaria, che non avevano ancora ricevuto in precedenza un inibitore della BTK (N=437) o presentavano una CLL/SLL (N=225) naïve alla terapia (BRUIN-CLL-314, Studio 20030). I pazienti sono stati randomizzati in rapporto 1:1 e hanno ricevuto
- Jaypirca in una dose di 200 mg una volta al giorno per via orale fino alla progressione o a una tossicità inaccettabile, oppure
- Ibrutinib in una dose di 420 mg una volta al giorno per via orale fino alla progressione o a una tossicità inaccettabile.
Sono stati esclusi dallo studio pazienti con trasformazione di Richter nota o sospetta, linfoma con coinvolgimento attivo del sistema nervoso centrale (SNC), malattie cardiovascolari significative, incluse aritmie incontrollate o sintomatiche, fibrillazione o flutter atriale persistente, danni epatici indotti da medicamenti, cirrosi epatica e/o ostruzioni extraepatiche, infezioni attive (epatite B o C, CMV, HIV o altre infezioni clinicamente rilevanti), precedente trapianto allogenico o autologo di cellule staminali o terapia CAR-T negli ultimi 60 giorni, anticoagulazione terapeutica con un antagonista della vitamina K o vaccinazione con un vaccino vivo negli ultimi 28 giorni.
La randomizzazione è stata stratificata in base allo stato di delezione 17p (presente vs assente) e al numero di linee terapeutiche precedenti (0 vs 1 vs ≥2). Dei 662 pazienti complessivi, 331 hanno ricevuto Jaypirca in monoterapia e 331 Ibrutinib in monoterapia.
Nel complesso l'età mediana era di 67 anni (range: da 34 a 90 anni), il 65% erano uomini e il 76% bianchi. Il performance status ECOG all'inizio era 0 o 1 nel 97% dei pazienti e il 38% aveva uno stadio Rai III o IV. Nel braccio Jaypirca, il 15% presentava una delezione 17p, il 28% una mutazione TP53 (14% dato mancante/ignoto), il 60% un IGHV non mutato (11% dato mancante/ignoto) e il 31% un cariotipo complesso (22% dato mancante/ignoto). Nel braccio Ibrutinib, il 16% presentava una delezione 17p, il 24% una mutazione TP53 (18% dato mancante/ignoto), il 55% un IGHV non mutato (16% dato mancante/ignoto) e il 24% un cariotipo complesso (31% dato mancante/ignoto).
I pazienti avevano ricevuto in precedenza un numero mediano di 1 linea terapeutica (range: da 0 a 9), con il 34% dei pazienti che erano naïve alla terapia e il 66% che aveva precedentemente ricevuto almeno 1 linea terapeutica. Nel complesso, il 62% dei pazienti aveva ricevuto precedentemente una chemioterapia e il 6% un inibitore di BCL2.
L'efficacia è stata dimostrata sulla base del tasso di risposta globale (overall response rate, ORR), valutato da una commissione di revisione indipendente (Independent Review Committee, IRC), nella popolazione con malattia recidivante o refrattaria e nella popolazione ITT. Per pirtobrutinib, la non inferiorità rispetto a Ibrutinib nell'endpoint primario ORR è stata dimostrata in entrambe le popolazioni (p< 0.0001). La sopravvivenza senza progressione (PFS) valutata da un IRC era l'endpoint secondario principale dello studio, testato al fine di stabilire la superiorità, per il quale al momento dell'analisi primaria non è stata raggiunta una significatività statistica in nessuna delle due popolazioni. La tabella 6 mostra i risultati dell'efficacia dall'analisi primaria nella popolazione con malattia recidivante o refrattaria e nella popolazione ITT.
Tabella 6: Risultati dell'efficacia secondo l'IRC in BRUIN-CLL-314 (popolazione con malattia recidivante o refrattaria e popolazione ITT).
| Popolazione con malattia recidivante o refrattaria | Popolazione ITT | |||
| Parametria | Pirtobrutinib (N=219) | Ibrutinib (N=218) | Pirtobrutinib (N=331) | Ibrutinib (N=331) |
| Tasso di risposta globale (ORR)b | ||||
ORR, n (95% CI, %) | 184 (84%) (78, 89) | 163 (74.8%) (68, 80) | 288 (87%) (83, 90) | 260 (79%) (74, 83) |
| CR, n | 8 (4%) | 4 (2%) | 15 (5%) | 8 (2%) |
| CRi, n | 0 | 0 | 1 (0.3%) | 0 |
| PR, n | 176 (80%) | 159 (73%) | 272 (82%) | 252 (76%) |
| Rapporto del tasso di risposta (95% CI) c | 1.12 (1.02, 1.24) | 1.11 (1.03, 1.19) | ||
| Valore P d | <0.0001 | <0.0001 | ||
| Sopravvivenza senza progressione (PFS) | ||||
| Numero di eventi, n | 48 (22%) | 50 (23%) | 58 (18%) | 69 (21%) |
| Progressione della malattia | 30 (14%) | 35 (16%) | 39 (12%) | 51 (15%) |
| Morte | 18 (8%) | 15 (7%) | 19 (6%) | 18 (5%) |
PFS mediana (95% CI), mesie | 28.1 (28.1, NE) | NE (22.5, NE) | 28.6 (28.1, NE) | NE (NE, NE) |
| HR (95% CI) f | 0.845 (0.566, 1.262) | 0.755 (0.531, 1.075) | ||
CI, confidence interval, Intervallo di confidenza; CR, complete response, risposta completa; CRi, complete response with incomplete haematopoietic recovery, risposta completa con recupero ematopoietico incompleto; HR, Hazard-Ratio, rapporto di rischio; NE, not estimable, non stimabile; nPR, nodular partial response, risposta nodulare parziale; ORR, overall response rate, tasso di risposta globale; PFS, progression-free survival, sopravvivenza senza progressione; PR, partial response, risposta parziale.
a L'efficacia è stata valutata sulla base delle linee guida dell'International Workshop for Chronic Lymphocytic Leukemia (iwCLL) 2018.
b Definito come CR + CRi + nPR + PR. Nessun paziente presentava nPR come migliore risposta.
c Stima con stratificazione in base ai valori di stratificazione della randomizzazione.
d Valore di p a 2 code sulla base di un test di Wald stratificato per la non inferiorità con un limite di non inferiorità di 0.88 (livello di significatività a 2 code 0.005) nella popolazione ITT e di 0.86 (livello di significatività a 2 code 0.045) nella popolazione con malattia recidivante o refrattaria.
e Sulla base di una stima Kaplan-Meier
f Sulla base di un modello stratificato di rischio proporzionale di Cox
Al momento della valutazione, i dati sulla sopravvivenza complessiva (overall survival, OS) non erano maturi. In un periodo di osservazione mediano stimato di 22.3 mesi, nessun braccio aveva raggiunto la OS mediana e si è verificato un evento nel 7% dei pazienti.
BRUIN-CLL-321 (Studio 20020)
L'efficacia di Jaypirca in 189 pazienti che erano stati trattati precedentemente con almeno due linee di trattamento, incluso un inibitore della BTK, è stata esaminata in uno studio randomizzato, multicentrico, internazionale, aperto e controllato attivamente (BRUIN CLL-321, Studio 20020). I pazienti sono stati randomizzati in rapporto 1:1 al trattamento con Jaypirca 200 mg una volta al giorno per via orale fino alla progressione o a una tossicità inaccettabile, oppure al braccio di controllo con una delle 2 opzioni di trattamento seguenti a scelta dello sperimentatore:
- Idelalisib più un prodotto rituximab (IR): Idelalisib 150 mg due volte al giorno per via orale fino alla progressione o a una tossicità inaccettabile, in combinazione con 8 infusioni di un prodotto rituximab (375 mg/m2 per via endovenosa il giorno 1 del ciclo 1, seguiti da 500 mg/m2 ogni 2 settimane per 4 applicazioni e poi ogni 4 settimane per 3 applicazioni), in un ciclo di 28 giorni.
- Bendamustina più un prodotto rituximab (BR): Bendamustina 70 mg/m2 per via endovenosa (giorno 1 e 2 di un ciclo di 28 giorni), in combinazione con un prodotto rituximab (375 mg/m2 per via endovenosa il giorno 1 del ciclo 1, seguito da 500 mg/m2 il giorno 1 dei cicli successivi), per un massimo di 6 cicli.
Lo studio ha escluso pazienti con trasformazione di Richter nota o sospetta, infiltrazione attiva del sistema nervoso centrale (SNC) da un linfoma, malattie cardiovascolari significative, incluse aritmie incontrollate o sintomatiche, emorragie gravi durante il trattamento precedente con un inibitore covalente della BTK, polmonite indotta da medicamenti, danno epatico indotto da medicamenti, cirrosi epatica e/o ostruzioni extraepatiche, infezioni attive (epatite B o C, CMV, HIV o altre infezioni clinicamente rilevanti), precedente trapianto allogenico o autologo di cellule staminali o terapia CAR-T negli ultimi 60 giorni o vaccinazione con un vaccino vivo negli ultimi 28 giorni.
La randomizzazione è stata stratificata in base allo stato di delezione 17p (Sì/No) e al precedente trattamento con venetoclax (Sì/No).
Dei 189 pazienti, 98 sono stati assegnati a Jaypirca in monoterapia, 64 hanno ricevuto IR e 27 hanno ricevuto BR. Dopo la conferma della progressione, i pazienti randomizzati a IR o BR hanno avuto la possibilità di passare a Jaypirca in monoterapia (cross-over). L'età mediana era di 67 anni (range: da 42 a 90 anni), il 69% erano uomini e 83% erano bianchi. Il performance status ECOG all'inizio era 0 o 1 nel 95% dei pazienti, il 50% dei pazienti era in uno stadio RAI III o IV. Il 46% (87 su 189 pazienti) presentava una delezione 17p e/o una mutazione TP53, il 72% (137 su 189 pazienti) presentava un IGHV non mutato e il 45% (85 su 189) un cariotipo complesso.
I pazienti avevano ricevuto in precedenza un numero mediano di 3 linee di trattamento (range: da 2 a 13), il 71% aveva ricevuto in precedenza almeno 3 linee di trattamento e il 63% aveva ricevuto in precedenza un inibitore di BCL2. Gli inibitori della BTK più frequentemente utilizzati in precedenza erano stati ibrutinib (89%), acalabrutinib (16%) e zanubrutinib (7%). Il 74% dei pazienti aveva interrotto l'ultimo inibitore della BTK a causa di una malattia refrattaria o di progressione, il 16% a causa di tossicità e il 10% per altri motivi /motivi sconosciuti.
L'efficacia si basava sulla PFS, valutata da un comitato indipendente (IRC). La tabella 7 mostra i risultati dell'efficacia per i 189 pazienti che avevano ricevuto in precedenza almeno due linee di trattamento, incluso un inibitore della BTK, dopo un periodo di osservazione mediano di 19.4 mesi (range da 0.03 a 33.3 mesi) per pirtobrutinib e di 17.7 mesi (range da 0.03 a 25.0 mesi) nel braccio di controllo.
Tabella 7: Risultati dell'efficacia secondo l'IRC per pazienti con CLL e precedente trattamento con almeno due linee di trattamento, incluso un inibitore della BTK – Studio 20020, Cut-off: agosto 2024
Pirtobrutinib 200 mg una volta al giorno (N=98) | Idelalisib più rituximab oppure bendamustina più rituximab a scelta dello sperimentatore (N=91) | |
| Sopravvivenza senza progressione (PFS)a | ||
| Numero di eventi, n | 64 (65%) | 66 (72%) |
| Progressione | 53 (54%) | 54 (59%) |
| Morte | 11 (11%) | 12 (13%) |
| PFS mediana (95% CI), mesib | 13.9 (11.1, 16.5) | 8.3 (5.8, 9.0) |
| HR (95% CI) c | 0.45 (0.31, 0.65) | |
CI, confidence interval, intervallo di confidenza; HR, Hazardratio, rapporto di rischio.
a Valutazione dell'efficacia utilizzando le linee guida 2018-iwCLL (International Workshop for Chronic Lymphocytic Leukemia guidelines 2018)
b Sulla base di una stima Kaplan-Meier.
c Sulla base di un modello stratificato di rischio proporzionale di Cox.
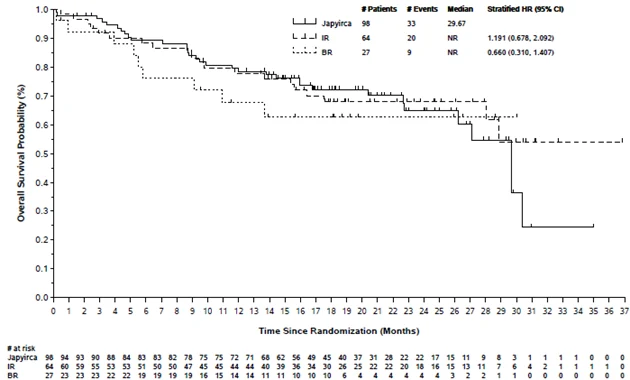
Dei 189 pazienti, e con un periodo di osservazione mediano della sopravvivenza complessiva (overall survival, OS) di 20.5 mesi per pirtobrutinib e di 19.2 mesi nel braccio di controllo, sono deceduti 33 pazienti (33.7%) con pirtobrutinib e 29 pazienti (31.9%) nel braccio di controllo. La OS mediana è stata di 29.7 mesi (95% CI: 26.3, NE) per pirtobrutinib e non è stata raggiunta nel braccio di controllo. L'HR è stato 1.021 (95% CI: 0.618, 1.688).
La valutazione della OS può essere stata falsata dai 41 su 91 pazienti che sono passati dal braccio di controllo a pirtobrutinib (cross-over). Inoltre la figura 1 mostra l'OS di entrambe le opzioni terapeutiche nel braccio di controllo (IR e BR) separatamente.
Figura 1: Curva di Kaplan-Meier per l'OS di pazienti con CLL e un trattamento precedente con almeno due linee terapeutiche, incluso un inibitore della BTK – Studio 20020, Cut-off agosto 2024.
Farmacocinetica
La farmacocinetica di pirtobrutinib è stata descritta per soggetti sani e pazienti con patologia maligna. Dopo la somministrazione orale di una singola dose da 300 mg a 800 mg (da 1.5 a 4 volte il dosaggio raccomandato omologato) e dopo l'utilizzo una volta al giorno di dosaggi da 25 a 300 mg (da 0.125 a 1.5 volte il dosaggio raccomandato), l'esposizione (AUC) e Cmax di pirtobrutinib sono aumentati proporzionalmente. Lo steady state è stato raggiunto nell'arco di 5 giorni con somministrazione una volta al giorno, il tasso di accumulo medio (CV%) è stato pari a 1.63 (26.7%) sulla base dell'AUC dopo l'assunzione di una dose di 200 mg. Dopo l'utilizzo del dosaggio raccomandato la media geometrica (CV%) di AUC e Cmax di pirtobrutinib in steady state ammontava rispettivamente a 97'100 h*ng/ml (35.5%) e 6'690 ng/ml (24%). La media geometrica (CV%) di AUC0-24 e Cmax di pirtobrutinib nel ciclo 1 giorno 8 ammontava rispettivamente a 81'800 h*ng/ml (66.6%) e 3'670 ng/ml (89.5%).
Assorbimento
La biodisponibilità assoluta di pirtobrutinib dopo la somministrazione orale di una dose singola di 200 mg in soggetti sani ammontava all'85.5%. Il tempo mediano fino al raggiungimento della massima concentrazione plasmatica (tmax) nei pazienti con patologia tumorale e anche nei soggetti sani è stato di circa 2 ore.
Influenza dell'alimentazione
Nei soggetti sani, un pasto calorico ad alto contenuto di grassi ha determinato una riduzione del 23% della Cmax di pirtobrutinib, ritardando il tmax di 1 ora. Non sono stati evidenziati effetti sull'AUC di pirtobrutinib.
Distribuzione
Il volume centrale apparente medio di distribuzione di pirtobrutinib in pazienti con patologia tumorale è risultato pari a 35.4 l. Il legame alle proteine plasmatiche ha raggiunto il 96%, tra 0.5 e 50 µM in modo indipendente dalla concentrazione. Il rapporto medio sangue-plasma era 0.79.
Metabolismo
Il metabolismo di pirtobrutinib avviene in-vitro prevalentemente tramite il CYP3A4 e la glucuronidazione diretta tramite UGT1A8 e UGT1A9.
Eliminazione
La clearance media apparente di pirtobrutinib è pari a 1.98 l/h con un'emivita effettiva di circa 19.9 ore. Nei soggetti sani, dopo una singola dose radiomarcata di 200 mg di pirtobrutinib è stato ritrovato il 37% della dose nelle feci (18% immodificato) e il 57% nelle urine (10% immodificato).
Cinetica di gruppi di pazienti speciali
Età, genere e peso corporeo
Sulla base di un'analisi farmacocinetica di popolazione, nei pazienti con patologia tumorale l'età (fascia d'età 22–95 anni), il genere (816 maschi e 425 femmine), il peso corporeo (da 35.7 a 154 kg) e l'origine (81% bianchi, 11% asiatici) non hanno avuto alcun effetto clinicamente rilevante sull'esposizione a pirtobrutinib.
Gli effetti di altre origini etniche sulla farmacocinetica di pirtobrutinib non sono noti.
Disturbi della funzionalità epatica
In uno studio sui disturbi della funzionalità epatica, i disturbi della funzionalità epatica (Child-Pugh A, B e C) non hanno evidenziato effetti clinicamente rilevanti sulla farmacocinetica di pirtobrutinib nel confronto con funzionalità epatica nella norma.
Nell'ambito di un'analisi farmacocinetica di popolazione, nei pazienti con patologia tumorale non sono state osservate differenze clinicamente significative nella farmacocinetica di pirtobrutinib nei pazienti con alterazione lieve (bilirubina totale = limite superiore del range normale (ULN) e aspartato aminotransferasi (AST) > ULN o bilirubina totale > 1 - 1.5 x ULN e ogni AST), moderata (bilirubina totale > 1.5 - 3 x ULN e ogni AST), o grave (bilirubina totale > 3 x ULN e ogni AST) della funzionalità epatica.
Disturbi della funzionalità renale
Dopo la somministrazione orale di una singola dose di 200 mg in pazienti con grave alterazione della funzionalità renale (eGFR 15-29 ml/min) l'AUC e l'AUC media libera di pirtobrutinib sono aumentate rispettivamente del 62% e del 68% rispetto a soggetti sani con funzionalità renale nella norma. Nei partecipanti con alterazione lieve (eGFR 60-89 ml/min) o moderata (eGFR 30-59 ml/min) della funzionalità renale non sono state osservate differenze clinicamente significative nella farmacocinetica di pirtobrutinib. Non sono noti gli effetti sulla farmacocinetica di pirtobrutinib dei disturbi della funzionalità renale che richiedono la dialisi.
Dati preclinici
Farmacologia di sicurezza / Tossicità dopo somministrazione ripetuta
Sono stati condotti studi con somministrazione ripetuta per la caratterizzazione della tossicità su ratti e cani. I principali effetti emersi nei ratti e nei cani sono la riduzione delle dimensioni, del peso o della cellularità degli organi linfatici così come la diminuzione dei linfociti B e di altri marcatori di funzionalità del sistema immunitario. Lesioni corneali minime o lievi sono state osservate solo nei cani. Necrosi vascolari da lieve a moderate e infiammazione vascolare/perivascolare dei grandi vasi sanguigni polmonari sono state osservate solo nei ratti. Questi effetti si sono verificati a livelli di esposizione clinicamente rilevanti.
Carcinogenicità
Per pirtobrutinib non sono stati condotti studi di carcinogenicità.
Genotossicità
Pirtobrutinib è risultato non mutageno in un test di mutagenicità batterica (Ames). Pirtobrutinib è risultato aneugeno in test del micronucleo eseguiti in-vitro su linfociti ematici periferici umani. Pirtobrutinib non ha evidenziato alcun effetto in un test del micronucleo eseguito in-vivo sul midollo osseo di ratto.
Tossicità per la riproduzione
In uno studio sulla riproduzione negli animali, la somministrazione di pirtobrutinib a femmine di ratto gravide durante l'organogenesi ha portato a risultati di sviluppo negativi, tra cui anomalie strutturali, crescita fetale alterata e mortalità embrionale e fetale nelle esposizioni materne circa 3 volte superiori rispetto alle pazienti trattate con il dosaggio giornaliero consigliato di 200 mg.
Altre indicazioni
Stabilità
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore.
Indicazioni particolari concernenti l'immagazzinamento
Non conservare a temperature superiori a 30°C.
Conservare nella confezione originale.
Tenere fuori dalla portata dei bambini.
Numero dell'omologazione
68733 (Swissmedic)
Confezioni
Jaypirca 50 mg compresse rivestite con film in blister: 28 (A)
Jaypirca 50 mg compresse rivestite con film in flaconi: 30 (A)
Jaypirca 100 mg compresse rivestite con film in blister: 28, 56 (A)
Jaypirca 100 mg compresse rivestite con film in flaconi: 30, 60 (A)
Titolare dell’omologazione
Eli Lilly (Suisse) SA, Vernier/Genève
Stato dell'informazione
Luglio 2026