


Informazione professionale - InductOs 1,5 mg/ml
Composizione
Principi attivi
Diboterminum alfa*.
*Dibotermina alfa (proteina-2 ossea morfogenetica ricombinante di origine umana; rhBMP-2) è una proteina umana prodotta da una linea cellulare ovarica ricombinante di criceto cinese (CHO).
Sostanze ausiliarie
Polvere: Glycinum, Natrii chloridum*, Saccharum, Polysorbatum 80, Acidum glutamicum, Natrii hydroxidum*, pro vitro.
Solvente: Aqua ad iniectabilia.
Matrice: Collagenum nativum (di bovino)
*Dopo la ricostituzione, InductOs contiene meno di 0,05 mg/ml di sodio.
Forma farmaceutica e quantità di principio attivo per unità
Polvere, solvente e matrice per matrice per impianto.
1 flaconcino di polvere contiene 4 mg (confezione da 4 mg) o 12 mg (confezione da 12 mg) di dibotermina alfa.
Dopo la ricostituzione, InductOs contiene 1,5 mg/ml di dibotermina alfa.
Indicazioni/possibilità d’impiego
InductOs è indicato per la fusione spinale intersomatica lombare a livello singolo in sostituzione del trapianto osseo autologo in adulti con disturbo degenerativo del disco che hanno ricevuto almeno 6 mesi di trattamento non operativo per questa condizione.
InductOs è indicato per il trattamento di fratture traumatiche della tibia nell’adulto, in aggiunta al consueto trattamento di riduzione delle fratture esposto e di fissazione di chiodi endomidollari non alesati.
Posologia/impiego
InductOs deve essere usato esclusivamente da un chirurgo esperto nell’osteosintesi.
InductOs deve essere utilizzato seguendo esattamente le indicazioni per la preparazione (vedere «Altre indicazioni – Indicazioni per la manipolazione»).
La dose appropriata è determinata in base al volume di matrice bagnata necessario per l’indicazione prevista. Se le condizioni chirurgiche richiedono l’utilizzo solo di una porzione del prodotto, la matrice bagnata deve essere tagliata nelle dimensioni desiderate e la porzione non utilizzata deve essere eliminata.
Tabella posologica per InductOs (confezione da 4 mg)
| Matrici bagnate di InductOs (confezione da 4 mg) | Dimensioni della matrice bagnata | Volume della matrice bagnata | Concentrazione della matrice bagnata | Dose di dibotermina alfa |
| 1 matrice | 2,5 cm x 5 cm | 1,3 cm3 | 1,5 mg/cm3 | 2 mg |
| 2 matrici | 2 x (2,5 cm x 5 cm) | 2,7 cm3 | 1,5 mg/cm3 | 4 mg |
Tabella posologica per InductOs (confezione da 12 mg)
| Porzione della matrice bagnata di InductOs (confezione da 12 mg) | Dimensioni della matrice bagnata | Volume della matrice bagnata | Concentrazione della matrice bagnata | Dose di dibotermina alfa |
| 1/6 della matrice | 2,5 cm x 5 cm | 1,3 cm3 | 1,5 mg/cm3 | 2 mg |
| 1/3 della matrice | 2,5 cm x 10 cm | 2,7 cm3 | 1,5 mg/cm3 | 4 mg |
| 2/3 della matrice | 5 cm x 10 cm | 5,3 cm3 | 1,5 mg/cm3 | 8 mg |
| Intera matrice | 7,5 cm x 10 cm | 8 cm3 | 1,5 mg/cm3 | 12 mg |
InductOs viene preparato immediatamente prima dell’uso.
Il medicamento è utilizzato mediante impianto.
InductOs non deve essere usato a concentrazioni superiori a 1,5 mg/ml (vedere «Posologia eccessiva»).
È disponibile un’esperienza molto limitata per quanto riguarda l’efficacia e la sicurezza dell’uso di InductOs in pazienti anziani (> 65 anni).
Data l’assenza di esperienza non è consigliato l’utilizzo ripetuto di InductOs o di un altro agente della stessa classe farmacologica.
La sicurezza e l'efficacia di InductOs nei bambini non sono state studiate.
Non sono stati condotti studi in pazienti con ridotta funzionalità epatica, renale o cardiaca.
L’inosservanza delle istruzioni per la preparazione della matrice da impianto può comprometterne la sicurezza e l’efficacia.
Per la manipolazione di InductOs è necessario l’uso della pinza. Durante il taglio, la manipolazione e l’impianto ridurre al minimo la perdita di liquido dalla matrice. Non strizzare.
Interventi di fusione intersomatica lombare
InductOs non deve essere usato da solo per questa indicazione, ma con dispositivi approvati (con marcatura CE) per la fusione intersomatica lombare. È stata dimostrata la compatibilità con titanio, polietereterchetone (PEEK) e allotrapianto osseo.
Il volume necessario di InductOs è determinato dallo spazio discale intervertebrale e dalla dimensione, dalla forma e dal volume interno dei dispositivi utilizzati per la fusione intersomatica lombare.
Si richiedono attenzione e cautela per prevenire un riempimento eccessivo del dispositivo per la fusione intersomatica lombare e/o della porzione anteriore dello spazio discale intervertebrale (vedere «Avvertenze e misure precauzionali»).
Solitamente, nello spazio discale intervertebrale si utilizzano 4 mg (2,7 cm3 di matrice bagnata) di InductOs. Il dosaggio massimo è limitato a 8 mg (5,3 cm3 di matrice bagnata) di InductOs nello spazio discale intervertebrale. InductOs deve essere inserito all’interno del dispositivo per la fusione intersomatica lombare o nella porzione anteriore dello spazio discale intervertebrale.
Pre-impianto
Confezione da 4 mg:
La matrice è pretagliata in 2 porzioni di dimensioni pari a 2,5 x 5 cm ciascuna.
Confezione da 12 mg:
La matrice è in 1 porzione di dimensioni pari a 7,5 cm x 10 cm. La matrice bagnata di InductOs deve essere tagliata in 6 porzioni uguali (all’incirca 2,5 x 5 cm) per semplificare la scelta posologica. Una volta selezionate, le porzioni possono essere ulteriormente tagliate secondo necessità.
La geometria cava del dispositivo per la fusione intersomatica lombare deve essere riempita accuratamente e senza eccedere con un volume di InductOs corrispondente al volume interno del dispositivo. Si deve fare attenzione a non comprimere il prodotto o a non riempire eccessivamente il volume destinato alla neoformazione ossea (vedere «Avvertenze e misure precauzionali»).
Impianto
Il materiale discale e le porzioni cartilaginose delle placche vertebrali terminali devono essere rimossi secondo la prassi standard, al fine di preservare le porzioni corticali delle placche vertebrali terminali, e assicurando l’emostasi (vedere «Interazioni»). Per le istruzioni sull’impianto del dispositivo per la fusione intersomatica lombare, fare riferimento alle istruzioni per l’uso del produttore.
InductOs non deve essere impiantato posteriormente al dispositivo per la fusione intersomatica lombare, ove sia possibile l’accesso diretto al canale vertebrale e/o alle radici nervose. Qualora possa verificarsi una fuoriuscita nel canale vertebrale e nella radice nervosa, è necessario ricreare una barriera fisica tra la matrice e il tessuto nervoso, per esempio utilizzando dell’osso locale o da allotrapianto (vedere «Interazioni»).
Post-impianto
Una volta impiantati InductOs e il dispositivo per la fusione intersomatica lombare, non irrigare l’interno dello spazio discale intervertebrale. Esternamente allo spazio discale intervertebrale, il campo operatorio deve essere irrigato secondo necessità, asportando eventuali perdite di liquido dalla matrice bagnata.
Se è necessario un drenaggio chirurgico, questo deve essere posizionato lontano dal sito dell’impianto o, preferibilmente, su uno strato di tessuto più superficiale rispetto al sito dell’impianto.
Intervento per frattura traumatica della tibia
Il volume di InductOs per l’impianto dipende dalle caratteristiche anatomiche della frattura e dalla possibilità di chiudere la ferita senza stipare o comprimere eccessivamente il prodotto. In genere, ogni frattura viene trattata con il contenuto di una confezione da 12 mg. Il dosaggio massimo di InductOs è limitato a 24 mg (2 matrici intere della confezione da 12 mg).
Pre-impianto
Prima di procedere all’impianto di InductOs occorre ridurre la frattura, stabilizzarla e indurre emostasi.
InductOs deve essere piegato o tagliato come necessario.
Impianto
Si procede all’impianto di InductOs dopo aver completato il trattamento standard della frattura e della ferita, vale a dire quando si procede alla chiusura dei tessuti molli. Per quanto possibile, con InductOs va ricoperta la superficie accessibile della frattura (linee di frattura e difetti). InductOs deve essere disposto colmando l’area della frattura e assicurando un sufficiente contatto con i frammenti prossimali e distali maggiori.
La matrice da impianto può essere collocata in uno spazio vuoto (poco compresso), oppure piegata, arrotolata o avvolta a seconda della geometria della frattura. InductOs non fornisce stabilità meccanica e non deve essere utilizzato per riempire spazi vuoti in presenza di forze di compressione.
Post-impianto
Dopo aver proceduto all’impianto di InductOs, non irrigare la ferita.
Se è necessario un drenaggio chirurgico, questo deve essere posizionato lontano dal sito dell’impianto o, preferibilmente, su uno strato di tessuto più superficiale rispetto al sito dell’impianto.
Per ottenere la massima efficacia, è importante fare in modo che InductOs dopo l’impianto risulti completamente coperto da tessuti molli.
InductOs contiene polisorbato 80, noto per aumentare il livello di estrazione di-2-etilesilftalato (DEHP) dal cloruro di polivinile (PVC). Pertanto, si raccomanda di non lasciare il preparato ricostituito nel vassoio di PVC per un tempo superiore a quello indicato nella rubrica «Indicazioni per la manipolazione».
Controindicazioni
InductOs è controindicato in pazienti
- con ipersensibilità nota alla dibotermina alfa, al collagene bovino di Tipo I o ad uno qualsiasi degli altri componenti del medicamento,
- con immaturità scheletrica,
- con qualsiasi tumore maligno in atto o in pazienti sottoposti a terapia antitumorale,
- in gravidanza,
- con infezione acuta in sede chirurgica,
- con sindrome compartimentale persistente o postumi neurovascolari della sindrome stessa,
- con fratture patologiche come quelle osservate (a titolo esemplificativo) nel morbo di Paget o delle ossa con metastasi.
Avvertenze e misure precauzionali
L’inosservanza delle istruzioni di preparazione riportate nella rubrica «Altre indicazioni» e del modo di somministrazione indicato nella rubrica «Posologia/impiego» può compromettere la sicurezza e l’efficacia di InductOs.
Intervento di chirurgia spinale cervicale
La sicurezza e l’efficacia dell’uso di InductOs in chirurgia spinale cervicale non sono state stabilite e InductOs non è raccomandato per tale applicazione. In pazienti sottoposti a intervento di chirurgia spinale cervicale con l’utilizzo di InductOs è stato riportato edema localizzato. L’edema può insorgere tardivamente e in alcuni casi può essere abbastanza grave da provocare una compromissione delle vie respiratorie e/o disfagia.
Tumore maligno
InductOs non deve essere utilizzato in pazienti con presenza in anamnesi o sospetto clinico di tumore maligno nel sito di applicazione (vedere «Controindicazioni»).
Ossificazione eterotopica
L’uso di InductOs può causare ossificazione eterotopica nella sede dell’impianto e/o nei tessuti circostanti, che può risultare in complicazioni. Sono state osservate proliferazione ossea nel sito dell’impianto e formazione di osso ectopico, che possono richiedere la rimozione chirurgica.
Aumento del riassorbimento osseo
InductOs può causare inizialmente il riassorbimento dell’osso trabecolare circostante, come evidenziato dalla radiolucenza. Pertanto, in assenza di dati clinici, il prodotto non deve essere usato per l’applicazione diretta sull’osso trabecolare dove il transitorio riassorbimento può creare rischi di fragilità dell’osso (vedere «Effetti indesiderati»).
Raccolte di liquidi
La formazione di una raccolta di liquido (pseudocisti, edema localizzato, effusione in sede di impianto), a volte incapsulata e in alcuni casi provocante compressione dei nervi e dolore, è stata riportata in associazione all’uso di InductOs. Un intervento clinico (aspirazione e/o rimozione chirurgica) può essere richiesto se i sintomi persistono (vedere «Effetti indesiderati»).
Effetto sulla gravidanza e sull’allattamento
Le donne in età fertile devono essere avvisate che la formazione di anticorpi anti-dibotermina alfa e il relativo effetto sullo sviluppo del nascituro non sono stati studiati.
Nello studio clinico di conferma della sicurezza e dell’efficacia di InductOs, 2 dei 277 (0,7%) pazienti trattati con il componente di trapianto osseo InductOs e 1 dei 127 (0,8%) pazienti trattati con trapianto osseo autologo hanno sviluppato anticorpi contro la dibotermina alfa. Non è noto l’effetto sul nascituro degli anticorpi materni contro la dibotermina alfa, che possono essere presenti per diversi mesi dopo l’impianto del prodotto. Inoltre, non è noto se un’espressione fetale della BMP-2 determinerebbe una nuova esposizione delle madri in precedenza già positive agli anticorpi, inducendo così un rafforzamento della risposta immunitaria alla BMP-2 con effetti indesiderati sul nascituro.
La sicurezza e l’efficacia di InductOs nelle donne che allattano non sono state dimostrate. Non è noto se la BMP-2 venga escreta nel latte materno.
Si raccomanda alle donne in età fertile di evitare una gravidanza per un anno dopo il trattamento con InductOs.
Gruppi di pazienti speciali
La sicurezza e l’efficacia dell’uso di InductOs in pazienti con malattie autoimmuni accertate, incluse artrite reumatoide, lupus eritematoso sistemico, sclerodermia, sindrome di Sjögren e dermatomiosite/polimiosite, non sono state stabilite.
La sicurezza e l’efficacia di InductOs non sono state dimostrate in pazienti con malattie metaboliche dell’osso.
Non sono stati condotti studi in pazienti con ridotta funzionalità epatica, renale o cardiaca.
Risposte immunitarie
Sia la dibotermina alfa che il collagene bovino di Tipo I possono provocare risposte immunitarie nei pazienti.
Anticorpi anti-dibotermina alfa
Negli studi di fusione spinale, l’1,3% dei pazienti che hanno ricevuto InductOs ha sviluppato anticorpi nei confronti della dibotermina alfa, rispetto allo 0,8% dei pazienti che hanno ricevuto il trapianto autologo dell’osso.
Negli studi sulla frattura delle ossa lunghe, il 6,3% dei pazienti che ricevevano dibotermina alfa con matrice di collagene bovino di Tipo I ha sviluppato anticorpi nei confronti della dibotermina alfa, rispetto all’1,3% osservato nel gruppo di controllo. Tutti i pazienti sottoposti al test per gli anticorpi neutralizzanti nei confronti della proteina-2 morfogenetica ossea sono risultati negativi.
Anticorpi anti-collagene bovino di Tipo I
Negli studi di fusione spinale, il 13,5% dei pazienti trattati con InductOs ha sviluppato anticorpi al collagene bovino di Tipo I, contro il 14,3% dei pazienti che hanno ricevuto il trapianto autologo dell’osso.
Negli studi sulla frattura delle ossa lunghe il 13,0% dei pazienti che ricevevano dibotermina alfa con una matrice di collagene bovino di Tipo I ha sviluppato anticorpi nei confronti del collagene bovino di Tipo I, rispetto al 5,3% nel gruppo di controllo. Tra i pazienti con titoli positivi contro il collagene bovino di Tipo I nessuno ha sviluppato una reazione anticorpale crociata nei confronti del collagene umano di Tipo I.
Sebbene negli studi clinici non sia stata osservata alcuna relazione tra risposta clinica e comparsa di effetti indesiderati, la possibilità che si sviluppino anticorpi neutralizzanti o reazioni di ipersensibilità non può essere esclusa. Nei casi in cui si sospetta che il manifestarsi di un effetto indesiderato sia legato a precedenti problemi di origine immunologica, si deve considerare la possibilità di una risposta immunitaria. Un’attenta valutazione del rapporto rischio-beneficio deve essere eseguita in particolare nei pazienti che hanno ricevuto in precedenza iniezioni di collagene (vedere «Controindicazioni»). In assenza di esperienza non è consigliato l’utilizzo ripetuto di InductOs.
Avvertenze e misure precauzionali specifiche per la fusione lombare anteriore
La sicurezza e l’efficacia di InductOs non sono state stabilite nelle seguenti condizioni:
- in caso di utilizzo con dispositivi per la fusione intersomatica lombare realizzati con materiali diversi da titanio, PEEK od osso;
- in caso di impianto in siti diversi dalla colonna lombare;
- in caso di utilizzo di tecniche chirurgiche diverse dalla fusione intersomatica lombare.
Per evitare effetti farmacologici eccessivi di InductOs, si deve agire attentamente e con cautela in modo da impedire il riempimento eccessivo del dispositivo per la fusione intersomatica lombare e/o della porzione anteriore dello spazio discale intervertebrale.
Ossificazione eterotopica
La formazione di osso al di fuori dello spazio discale intervertebrale non è auspicabile, dal momento che può avere un impatto deleterio sulle strutture neurovascolari locali.
Negli studi clinici in cui le patologie degenerative del disco erano state trattate con una procedura di fusione intersomatica lombare posteriore con la dibotermina alfa, le scansioni tomografiche hanno mostrato la formazione di osso in sede posteriore. In alcuni casi ciò può comportare compressione dei nervi, che può richiedere un intervento chirurgico (vedere «Effetti indesiderati»). A scopo precauzionale, si deve ricreare una barriera fisica tra la matrice e il tessuto nervoso (vedere «Posologia/impiego»).
Lussazione del dispositivo
Dopo l’utilizzo di InductOs negli interventi di fusione spinale può verificarsi la lussazione del dispositivo, che può richiedere una revisione chirurgica (vedere «Effetti indesiderati»).
Avvertenze e misure precauzionali specifiche per le fratture traumatiche della tibia
InductOs è concepito per l’uso in pazienti che soddisfano i seguenti criteri:
- riduzione e stabilizzazione della frattura adeguate per garantire la stabilità meccanica,
- stato neurovascolare adeguato (ad es. assenza di sindrome compartimentale, basso rischio di amputazione),
- emostasi adeguata (per un sito di impianto relativamente asciutto),
- assenza di esteso difetto di riparazione delle ossa lunghe, in cui può verificarsi una notevole compressione dei tessuti molli.
L’impianto deve essere posizionato sulla frattura sotto adeguata osservazione e con la massima cura (vedere «Posologia/impiego»).
Informazioni relative all’efficacia nelle fratture della tibia provengono esclusivamente da studi clinici controllati nei quali sono state trattate fratture esposte della tibia con inserimento di chiodi endomidollari nell’osso (vedere «Proprietà/effetti»).
In uno studio clinico in cui il canale endomidollare era stato alesato fino al contatto corticale, è stato osservato un aumento dell’incidenza di infezione nel gruppo trattato con InductOs rispetto al gruppo di controllo sottoposto al trattamento standard (vedere «Effetti indesiderati»). Non si raccomanda l’utilizzo di InductOs con chiodi alesati nella riparazione delle fratture esposte della tibia.
InductOs non fornisce stabilità meccanica e non deve essere utilizzato per riempire spazi vuoti in presenza di forze di compressione. Il trattamento della frattura di ossa lunghe e dei tessuti molli deve basarsi sulle terapie standard, compreso il controllo dell’infezione.
Sostanze ausiliarie di particolare interesse (tutte le confezioni)
Questo medicamento contiene meno di 1 mmol di sodio (23 mg) per dose massima (due confezioni da 12 mg), cioè essenzialmente ‘senza sodio’.
Interazioni
Non sono stati eseguiti studi sul metabolismo. Poiché la dibotermina alfa è una proteina e non viene rilevata nella circolazione corporea, interazioni farmacocinetiche tra InductOs e medicamenti sono improbabili.
L’esperienza derivata da studi clinici sulle fratture traumatiche della tibia indicano che l’uso di InductOs in pazienti sottoposti a terapia con glucocorticoidi non è stato associato ad alcun effetto indesiderato evidente.
In studi preclinici la somministrazione contemporanea di glucocorticoidi ha ridotto la ricostruzione dell’osso (misurata come percentuale nei confronti di un gruppo controllo), ma gli effetti di InductOs non sono stati alterati.
In uno studio in vitro è stato dimostrato il legame tra dibotermina alfa e agenti emostatici a base di fibrina o adesivi. L’uso di questi prodotti a distanza ravvicinata da InductOs non è raccomandato, in quanto può indurre la formazione di osso nella sede dell’impianto dell’agente emostatico a base di fibrina o dell’adesivo (vedere «Posologia/impiego»).
In studi clinici sulla frattura traumatica della tibia, nei pazienti che dopo il trattamento con InductOs ricevevano per un periodo di 14 giorni consecutivi farmaci antinfiammatori non steroidei si sono manifestati effetti indesiderati da lievi a moderati correlati alla guarigione della ferita (ad es. il drenaggio della ferita) con frequenza più comune rispetto ai pazienti trattati con InductOs che non assumevano farmaci antinfiammatori non steroidei. Sebbene il successo del trattamento non sia stato compromesso, non si può escludere un’interazione tra InductOs e farmaci antinfiammatori non steroidei.
Gravidanza, allattamento
Gravidanza
Non sono disponibili dati clinici sulla sicurezza e sull’efficacia dell’uso di InductOs in gravidanza.
Negli studi sugli animali è stata riscontrata una tossicità riproduttiva (vedere «Dati preclinici»). I rischi potenziali per l’uomo non sono noti.
A causa dei rischi non noti per il feto determinati dal possibile sviluppo di anticorpi neutralizzanti contro la dibotermina alfa, InductOs è controindicato durante la gravidanza (vedere anche «Controindicazioni» e «Avvertenze e misure precauzionali»).
Le donne in età fertile devono essere avvisate che l’effetto della formazione di anticorpi contro la dibotermina alfa sullo sviluppo del nascituro non è stato studiato (vedere «Avvertenze e misure precauzionali»).
Allattamento
Non è noto se la dibotermina alfa sia escreta nel latte materno e non esistono dati clinici sulla sicurezza e sull’efficacia di InductOs nelle donne che allattano. L’uso di InductOs durante l’allattamento richiede cautela (vedere «Avvertenze e misure precauzionali»).
Effetti sulla capacità di condurre veicoli e sull’impiego di macchine
Non sono stati effettuati studi in merito agli effetti sulla capacità di condurre veicoli e sulla capacità di utilizzare macchine. Poiché InductOs non ha effetti sistemici, è improbabile che comprometta tali capacità.
Effetti indesiderati
Negli studi clinici sono stati trattati con InductOs più di n = 1700 pazienti, di cui circa n = 500 pazienti con fratture esposte della tibia, circa n = 600 pazienti con patologia degenerativa del disco della colonna lombare e circa n = 600 pazienti in studi clinici per indicazioni non ancora omologate in Svizzera. Per l’elenco degli effetti indesiderati sono stati considerati anche i dati ottenuti durante l'uso di InductOs dopo l’omologazione.
Di seguito è riportata la frequenza degli effetti indesiderati osservati nei pazienti trattati con InductOs. La frequenza è indicata come molto comune (≥1/10) o comune (≥1/100, <1/10).
Non sono noti effetti indesiderati con frequenza non comune (≥1/1000, <1/100), raro (≥1/10’000, <1/1000) o molto raro (<1/10’000).
Effetti indesiderati specifici in caso di utilizzo per la fusione lombare anteriore
Patologie del sistema nervoso
Comune: Eventi di radicolopatia (radicolite, radicolopatia lombare, dolore radicolare, radicolite lombosacrale, radicolopatia e sciatica).
Patologie del sistema muscoloscheletrico e del tessuto connettivo
Comune: Ossificazione eterotopica* (esostosi, ossificazione extrascheletrica, ossificazione eterotopica postoperatoria, formazione ossea aumentata e ossificazione in sede di impianto)
Patologie sistemiche e condizioni relative alla sede di somministrazione
Comune: Dislocazione di impianto*, raccolta di liquido* (edema localizzato, pseudocisti ed effusione in sede di impianto).
Effetti indesiderati osservati dopo l’introduzione sul mercato di InductOs (frequenza non nota)
Patologie del sistema muscoloscheletrico e del tessuto connettivo
Osteolisi*, riassorbimento osseo aumentato*
Effetti indesiderati specifici in caso di utilizzo nelle fratture traumatiche della tibia
Infezioni ed infestazioni
Molto comune: Infezione localizzata*
Patologie sistemiche e condizioni relative alla sede di somministrazione
Comune: Dislocazione di impianto*, raccolta di liquido* (edema localizzato, pseudocisti, effusione in sede di impianto)
Effetti indesiderati osservati dopo l’introduzione sul mercato di InductOs (frequenza non nota)
Patologie del sistema muscoloscheletrico e del tessuto connettivo
Osteolisi, aumento del riassorbimento osseo
*Ulteriori informazioni
Neoformazione ossea e rimodellamento osseo
Nell’ambito del meccanismo d’azione farmacologico della dibotermina alfa si verifica il rimodellamento osseo (vedere «Avvertenze e misure precauzionali», «Proprietà/effetti» e «Farmacodinamica»). In questo processo avvengono sia il riassorbimento osseo sia la formazione di nuovo tessuto osseo. In alcune circostanze, un eccesso di questi processi può portare a complicanze, quali compressione di nervo (dovuta all’ossificazione eterotopica) oppure dislocazione di impianto (associata a riassorbimento osseo o osteolisi).
Durante un follow-up di due anni dello studio clinico sulla fusione intersomatica lombare con approccio posteriore, un’ossificazione eterotopica visibile radiograficamente si è verificata più spesso in pazienti trattati con InductOs rispetto ai pazienti sottoposti ad autotrapianto (vedere «Avvertenze e misure precauzionali»). Questo reperto radiografico può essere asintomatico o sintomatico.
Raccolta di liquido
In considerazione dell’attività angiogenica di InductOs può verificarsi una raccolta di liquido (pseudocisti, edema localizzato, effusione in sede di impianto), a volte incapsulata, che in alcuni casi causa compressione del nervo e/o dolore.
Un edema localizzato viene osservato con frequenza molto comune quando si utilizza InductOs nell’ambito di una fusione nella zona della colonna cervicale. L’edema ha mostrato un’insorgenza ritardata e, in alcuni casi, è stato abbastanza pronunciato da provocare compromissione delle vie respiratorie e/o disfagia. InductOs non è omologato per l’uso nella colonna cervicale (vedere «Avvertenze e misure precauzionali»).
Infezione localizzata
In uno studio clinico nel quale il canale endomidollare è stato alesato fino al contatto corticale, un’infezione localizzata dell’arto fratturato si è manifestata con frequenza molto comune (>1/10 pazienti). Un’incidenza aumentata di infezione è stata osservata nel gruppo trattato con InductOs rispetto al gruppo di controllo sottoposto al trattamento standard (19% vs 9%) (vedere «Avvertenze e misure precauzionali»). In uno studio comparativo che prevedeva l’impiego di chiodi non alesati, le incidenze di infezione rilevate sono state simili tra il gruppo di trattamento e il gruppo di controllo (21% vs 23%).
La notifica di effetti collaterali sospetti dopo l’omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-beneficio del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
L’uso di InductOs in pazienti sottoposti a chirurgia spinale cervicale in quantità inferiori o simili a quelle previste per la fusione intersomatica lombare è stato associato a casi di edema localizzato di gravità tale da determinare una compromissione delle vie respiratorie (vedere «Avvertenze e misure precauzionali»).
Proprietà/effetti
Codice ATC
M05BC01
Meccanismo d’azione
La dibotermina alfa è una proteina osteoinduttiva che stimola la formazione di nuovo tessuto osseo nel sito dell’impianto. La dibotermina alfa si lega ai recettori presenti sulla superficie delle cellule mesenchimali e promuove la differenziazione di queste ultime in cellule cartilaginee e ossee. Con la degradazione della matrice, le cellule differenziate formano l’osso trabecolare determinando al tempo stesso una vascolarizzazione. Il processo di formazione ossea si sviluppa partendo dalla parte esterna dell’impianto verso il centro, finché tutto l’impianto di InductOs non viene sostituito da osso trabecolare.
Il rimodellamento dell’osso trabecolare circostante avviene secondo le forze biomeccaniche esercitate sulla parte. L’impianto di InductOs nell’osso trabecolare determina un riassorbimento transitorio dell’osso che circonda l’impianto, che in seguito viene sostituito da neoformazione ossea più densa. La capacità di InductOs di sostenere il rimodellamento dell’osso può determinare l’integrazione biologica e biomeccanica della neoformazione ossea indotta da InductOs con quella dell’osso circostante. Le valutazioni radiografiche, biomeccaniche e istologiche dell’osso indotto da InductOs indicano che esso funziona dal punto di vista biologico e biomeccanico esattamente come l’osso autologo.
Inoltre, studi preclinici hanno indicato che l’osso indotto da InductOs, se fratturato, si ripara in modo indistinguibile rispetto all’osso autologo.
Studi preclinici hanno suggerito che l’osteogenesi prodotta da InductOs è un processo autolimitante, capace cioè di costituire soltanto un volume ben preciso di osso. Questa autolimitazione è dovuta probabilmente alla perdita di dibotermina alfa dal sito dell’impianto, nonché alla presenza di inibitori della proteina morfogenetica dell’osso (BMP) nei tessuti molli circostanti. Inoltre, numerosi studi preclinici indicano l’esistenza di un meccanismo di feedback negativo a livello molecolare che limita l’osteogenesi da parte delle proteine morfogenetiche dell’osso.
Studi sugli animali nella fusione intersomatica lombare con approccio chirurgico anteriore o posteriore hanno fornito la prova istologica della biocompatibilità della dibotermina alfa somministrata con dispositivi intersomatici in titanio, PEEK o allotrapianto; la biocompatibilità ha consentito percentuali elevate di fusione indipendentemente dall’approccio chirurgico o dal materiale del dispositivo, con il riscontro di una minore quantità di tessuto fibroso rispetto all’autotrapianto.
Studi clinici di farmacologia dimostrano che la matrice da sola non è osteoinduttiva e che non è più individuabile in biopsie effettuate 16 settimane dopo l’impianto.
Farmacodinamica
Cfr. «Meccanismo d’azione».
Efficacia clinica
Informazioni farmacodinamiche specifiche per la fusione spinale anteriore
L’efficacia e la sicurezza di InductOs sono state valutate in uno studio randomizzato, controllato, multicentrico, di non inferiorità condotto in 279 pazienti di età compresa tra 19 e 78 anni, sottoposti a una procedura in aperto di fusione lombare anteriore. Prima della fusione lombare anteriore, i pazienti avevano ricevuto almeno 6 mesi di trattamento non chirurgico. I pazienti sono stati randomizzati a ricevere un dispositivo per la fusione intersomatica lombare in titanio riempito con InductOs o con il trapianto autologo dell’osso prelevato dalla cresta iliaca.
24 mesi dopo l’intervento, InductOs si è dimostrato statisticamente non inferiore al trapianto autologo dell’osso, con una percentuale di successo della fusione valutata radiologicamente del 94,4% per InductOs, rispetto all’88,9% per il trapianto autologo dell’osso (intervallo di confidenza [IC] bilaterale al 95% per la differenza: -1,53, 12,46). Per il dolore e l’invalidità (punteggio Oswestry), la percentuale di successo era del 72,9% nel gruppo trattato con InductOs, rispetto al 72,5 % nel gruppo sottoposto a trapianto autologo dell’osso (IC bilaterale al 95% per la differenza: -11,2, 12,0).
Una metanalisi post-hoc di 6 studi clinici controllati con dati di pazienti trattati con InductOs o trapianto autologo dell’osso, somministrati con un dispositivo per la fusione intersomatica lombare con marcatura CE o con spaziatori per allotrapianto osseo e con vari approcci chirurgici, ha dimostrato che, a 24 mesi dall’intervento, InductOs è stato associato a una percentuale più elevata di successi nella fusione (95%, 241 pazienti su 255) rispetto al trapianto autologo dell’osso (85%, 177 pazienti su 209), con un odds ratio di 3,26 (IC al 95%: 1,172, 9,075; p = 0,024). La differenza assoluta stimata tra le percentuali di successo nella fusione con InductOs e con il trapianto autologo dell’osso è stata pari all’11,7% (IC al 95%: 0,8%, 22,5%; p = 0,035).
In un’analisi raggruppata dei dati per la sicurezza ricavati da 8 studi clinici a 24 mesi dall’intervento, l’incidenza di pazienti con pseudoartrosi è stata all’incirca la metà dopo il trattamento con InductOs (4,8%, 22 pazienti su 456) rispetto al trapianto autologo dell’osso (12,7%, 31 pazienti su 244).
Informazioni farmacodinamiche specifiche per la frattura traumatica della tibia
L’efficacia di InductOs era stata dimostrata in uno studio multinazionale, randomizzato, controllato, in singolo cieco, condotto in 450 pazienti (di età compresa tra 18 e 87 anni; 81% maschi) con fratture esposte della tibia che richiedevano una terapia chirurgica. I pazienti sono stati sottoposti (in rapporto 1:1:1) a un trattamento standard della frattura (gruppo di controllo), comprendente l’impiego di chiodi endomidollari e trattamento di routine dei tessuti molli, al trattamento standard più InductOs 0,75 mg/ml o al trattamento standard più InductOs 1,5 mg/ml. I pazienti sono stati seguiti per 12 mesi dopo la chiusura dei tessuti molli.
Nello studio principale sulla frattura traumatica della tibia InductOs ha aumentato la probabilità di guarigione. I pazienti trattati con InductOs alla concentrazione di 1,5 mg/ml presentavano una riduzione del 44% del rischio di insuccesso della terapia (necessità di un intervento secondario per favorire la guarigione della fattura), rispetto ai pazienti che erano stati sottoposti al trattamento standard (RR = 0,56; intervallo di confidenza al 95% = da 0,40 a 0,78). Questi risultati sono stati convalidati da un gruppo di radiologi non a conoscenza del tipo di terapia effettuata. Il numero di interventi secondari e successivi era notevolmente ridotto in pazienti trattati con InductOs, soprattutto in relazione a interventi più invasivi come il trapianto osseo e la sostituzione dei chiodi (p = 0,0326).
La percentuale di pazienti guariti dopo il trattamento con InductOs 1,5 mg/ml era significativamente più alta in tutte le visite eseguite nel periodo compreso tra 10 settimane e 12 mesi dopo l’intervento, suggerendo un’accelerazione della guarigione della frattura.
L’efficacia di InductOs 1,5 mg/ml è risultata significativamente superiore rispetto al gruppo controllo, sia nei fumatori sia nei non fumatori.
Gravità delle fratture: il trattamento con InductOs 1,5 mg/ml è risultato significativamente efficace in tutte le classi di fratture, comprese le fratture gravi Gustilo IIIB (riduzione del 52% del rischio di interventi secondari rispetto ai pazienti sottoposti a trattamento standard).
Alla visita di controllo eseguita 6 settimane dopo il trattamento, la percentuale di pazienti con guarigione delle lesioni dei tessuti molli era significativamente superiore nel gruppo trattato con InductOs 1,5 mg/ml rispetto al gruppo sottoposto a trattamento standard (83% rispetto al 65%; p = 0,0010). La percentuale di pazienti in cui è stato osservato il cedimento degli impianti (piegatura o rottura delle viti di ancoraggio) era significativamente più bassa nel gruppo trattato con InductOs 1,5 mg/ml rispetto al gruppo sottoposto a trattamento standard (11% rispetto al 22%; p = 0,0174).
Farmacocinetica
Assorbimento
InductOs esercita la sua azione nel sito dell’impianto.
Distribuzione
In due studi preliminari sono stati prelevati campioni di siero prima e dopo l’intervento da alcuni pazienti che presentavano fratture delle ossa lunghe. Non è stata riscontrata la presenza della dibotermina alfa nel siero.
Metabolismo
In studi condotti su animali (ratti) usando InductOs contenente dibotermina alfa radiomarcata, la durata media di permanenza nel sito dell’impianto è stata di 4-8 giorni. I picchi di dibotermina alfa in circolazione (0,1% della dose impiantata) si sono registrati entro 6 ore dall’impianto. In caso di iniezione endovenosa, l’emivita terminale della dibotermina alfa è pari a 16 minuti nel ratto e a 6,7 minuti nella scimmia cynomolgus.
Eliminazione
Da quanto sopra esposto si conclude, quindi, che la dibotermina alfa viene rilasciata lentamente dalla matrice nel sito dell’impianto e viene rapidamente eliminata una volta entrata nella circolazione sistemica.
Dati preclinici
I dati preclinici degli studi convenzionali su farmacologia di sicurezza, tossicità acuta e cronica e genotossicità non evidenziano alcun rischio particolare per l’essere umano.
Gli studi condotti in topi geneticamente modificati hanno dimostrato che la BMP-2 è fondamentale per lo sviluppo fetale e che una mancanza di attività della BMP-2 può causare mortalità neonatale o difetti congeniti.
In vitro la dibotermina alfa ha mostrato diversi effetti sulle linee cellulari tumorali umane. I dati disponibili in vivo relativi a linee cellulari tumorali umane non suggeriscono un potenziale di stimolazione della crescita tumorale o di metastasi. In considerazione dell’uso del prodotto in singola somministrazione, InductOs non è stato sottoposto a studi di cancerogenicità in vivo (vedere «Controindicazioni»).
In studi di tossicità per la riproduzione condotti nei ratti, nei quali la dibotermina alfa veniva somministrata per via endovenosa al fine di massimizzare l’esposizione sistemica, sono stati osservati un accresciuto peso fetale e un’aumentata ossificazione nel feto e non è stato possibile escludere un effetto correlato al trattamento.
Gli anticorpi anti-dibotermina sono stati studiati in coniglie gravide dopo iperimmunizzazione con dibotermina alfa, per indurre sperimentalmente anticorpi anti-dibotermina alfa. In alcuni feti con peso corporeo ridotto, si è osservata una diminuzione dell’ossificazione delle ossa frontali e parietali (4 feti su 151), considerata generalmente reversibile, e non è possibile escludere che tali effetti siano correlati agli anticorpi. Non vi sono state altre alterazioni nella morfologia fetale esterna, viscerale o scheletrica.
L’impianto di InductOs nella colonna vertebrale è stato studiato in un modello canino. InductOs è stato impiantato direttamente sulla dura esposta a seguito di laminectomia. Benché dopo l’utilizzo di InductOs siano stati osservati restringimento del neuroforame e stenosi, non sono state riscontrati né mineralizzazione della dura, né stenosi del midollo spinale, né deficit neurologici.
Altre indicazioni
Incompatibilità
La matrice di InductOs preparata non deve essere miscelata con altri medicamenti.
Stabilità
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sulla confezione.
Indicazioni particolari concernenti l’immagazzinamento
Non conservare a temperature superiori a 30°C.
Non congelare.
Conservare nella confezione originale per proteggere il contenuto dalla luce.
Tenere fuori dalla portata dei bambini.
Indicazioni per la manipolazione
La dibotermina alfa deve essere utilizzata soltanto dopo la ricostituzione con il solvente e la matrice di collagene forniti nella confezione di InductOs.
Preparazione della matrice di InductOs per l’impianto
Per evitare di sovraccaricare la matrice, è importante ricostituire la dibotermina alfa come descritto di seguito e bagnare l’intera matrice.
Confezione da 4 mg:
In campo non sterile
1.Usando una tecnica sterile, collocare nel campo sterile una siringa, un ago e la matrice nella sua confezione.
2.Disinfettare i tappi dei flaconcini di dibotermina alfa e del solvente.
3.Usando la siringa rimanente e l’ago della confezione, prelevare 3,2 ml di solvente e dissolvere la polvere nel suo flaconcino. Iniettare lentamente il solvente nel flaconcino contenente la polvere. Ruotare delicatamente il flaconcino per facilitare la dissoluzione. Non agitare. Dopo l’uso eliminare la siringa e l’ago.
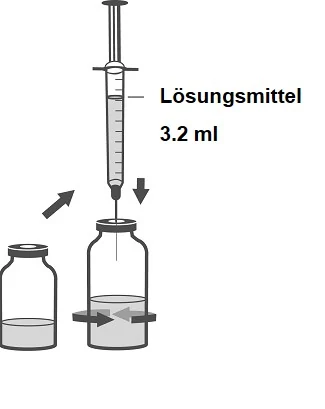
4.Disinfettare il tappo del flaconcino contenente la dibotermina alfa ricostituita.
In campo sterile
5.Aprire la confezione contenente la matrice e lasciare la matrice nel suo vassoio.
6.Utilizzando la tecnica del trasferimento asettico e la siringa e l’ago della fase 1, prelevare 2,8 ml di soluzione di dibotermina alfa ricostituita dal flaconcino nel campo non sterile. Tenere il flaconcino capovolto per facilitare il prelievo.
7.Distribuire UNIFORMEMENTE 1,4 ml della soluzione di dibotermina alfa su ciascuna delle due matrici da 2,5 x 5 cm disposte nel vassoio, seguendo lo schema indicato nella figura sottostante.
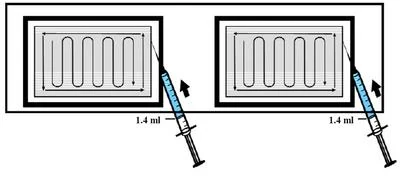
8.Aspettare ALMENO 15 minuti prima di utilizzare la matrice da impianto preparata. La matrice da impianto deve essere usata entro 2 ore dalla preparazione.
Confezione da 12 mg:
In campo non sterile
1.Usando una tecnica sterile, collocare nel campo sterile una siringa, un ago e la matrice nella sua confezione.
2.Disinfettare i tappi dei flaconcini di dibotermina alfa e del solvente.
3.Usando la siringa rimanente e l’ago della confezione, prelevare 8,4 ml di solvente e dissolvere la polvere nel suo flaconcino. Iniettare lentamente il solvente nel flaconcino contenente la polvere. Ruotare delicatamente il flaconcino per facilitare la dissoluzione. Non agitare. Dopo l’uso eliminare la siringa e l’ago.
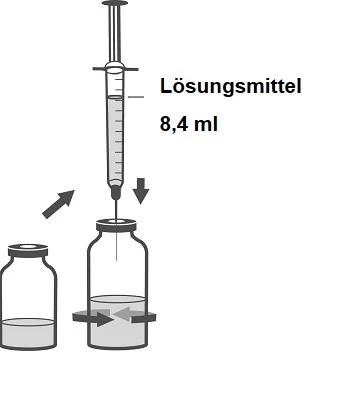
4.Disinfettare il tappo del flaconcino contenente la dibotermina alfa ricostituita.
In campo sterile
5.Aprire la confezione contenente la matrice e lasciare la matrice nel suo vassoio.
6.Utilizzando la tecnica del trasferimento asettico e la siringa e l’ago della fase 1, prelevare 8,0 ml di soluzione di dibotermina alfa ricostituita dal flaconcino nel campo non sterile. Tenere il flaconcino capovolto per facilitare il prelievo.
7.Distribuire UNIFORMEMENTE la soluzione di dibotermina alfa sulla matrice disposta nel vassoio, seguendo lo schema indicato nella figura sottostante.
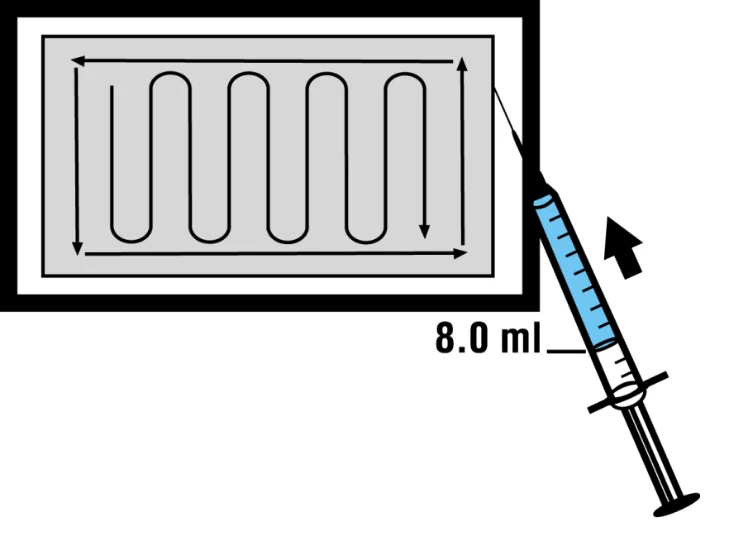
8.Aspettare ALMENO 15 minuti prima di utilizzare la matrice da impianto preparata. La matrice da impianto deve essere usata entro 2 ore dalla preparazione.
9.Seguire le istruzioni attinenti alla procedura prevista: fusione lombare anteriore o trattamento di fratture traumatiche della tibia.
Numero dell’omologazione
56828 (Swissmedic).
Confezioni
Ogni confezione da 4 mg di InductOs 1,5 mg/ml, polvere, solvente e matrice per matrice per impianto contiene:
- 1 flaconcino di polvere (Diboterminum alfa, 4 mg)
- 1 flaconcino di solvente (acqua per preparazioni iniettabili 10 ml)
- 2 matrici sterili (2,5 x 5 cm)
- 2 siringhe sterili da 5 ml
- 2 aghi sterili (calibro 20)
Ogni confezione da 12 mg di InductOs 1,5 mg/ml, polvere, solvente e matrice per matrice per impianto contiene:
- 1 flaconcino di polvere (Diboterminum alfa, 12 mg)
- 1 flaconcino di solvente (acqua per preparazioni iniettabili 10 ml)
- 1 matrice sterile (7,5 x 10 cm)
- 2 siringhe sterili da 10 ml
- 2 aghi sterili (calibro 20)
[B]
Titolare dell’omologazione
Medtronic BioPharma Sàrl, Tolochenaz.
Stato dell’informazione
Febbraio 2025