


Informazione professionale - Casgevy 4 - 13 × 10e6 cellule/ml dispersione per infusione
Composizione
Principi attivi
Exagamglogene autotemcel.
Casgevy (exagamglogene autotemcel) è una popolazione arricchita di cellule CD34+ autologhe geneticamente modificate che contiene cellule staminali e progenitrici ematopoietiche (HSPC) modificate ex vivo mediante la tecnologia CRISPR/Cas9 nella regione enhancer eritroide-specifica del gene BCL11A.
Sostanze ausiliarie
CryoStor CS5 (contiene dimetilsolfossido e destrano 40)
Questo medicamento contiene 50 mg di dimetilsolfossido (DMSO) per ml.
Questo medicamento contiene 3,5 mg di sodio per ml.
Questo medicamento contiene 2 mg di potassio per ml.
Forma farmaceutica e quantità di principio attivo per unità
Dispersione per infusione.
Dispersione cellulare traslucida per infusione, priva di particelle estranee.
Ogni flaconcino di Casgevy specifico per paziente contiene exagamglogene autotemcel a una concentrazione lotto-dipendente di una popolazione arricchita di cellule CD34+ autologhe geneticamente modificate. Il medicamento è confezionato in uno o più flaconcini contenenti complessivamente una dispersione per infusione di 4 - 13 × 106 cellule/ml sospese in una soluzione crioconservante.
Ogni flaconcino contiene da 1,5 a 20 ml di dispersione per infusione.
Le informazioni quantitative sul medicamento, compreso il numero di flaconcini (cfr. «Confezioni») da somministrare, sono presentate nel foglio o nei fogli informativi dei lotti (LIS - Lot information sheet[s]) che si trovano all'interno del coperchio di protezione del criocontenitore o dei criocontenitori utilizzati per il trasporto.
Indicazioni/Possibilità d'impiego
β-talassemia
Casgevy è indicato per il trattamento della β-talassemia trasfusione-dipendente (transfusion-dependent β-thalassemia, TDT) in pazienti di età pari o superiore a 12 anni per i quali è appropriato il trapianto di cellule staminali ematopoietiche (haematopoietic stem cell, HSC) e non è disponibile un donatore consanguineo di HSC con antigene leucocitario umano (human leukocyte antigen, HLA) compatibile.
Anemia falciforme
Casgevy è indicato per il trattamento dell'anemia falciforme (sickle cell disease, SCD) severa in pazienti di età pari o superiore a 12 anni con crisi vaso-occlusive (vaso-occlusive crises, VOC) ricorrenti, per i quali è appropriato il trapianto di cellule staminali ematopoietiche (HSC) e non è disponibile un donatore consanguineo di HSC con antigene leucocitario umano (HLA) compatibile.
Posologia/Impiego
Casgevy deve essere somministrato in un centro di trattamento autorizzato da un medico con esperienza nel trapianto di HSC e nel trattamento di pazienti con β-emoglobinopatie che abbia ricevuto una formazione specifica sulla somministrazione e sulla gestione di pazienti trattati con il medicamento.
Prima di avviare la mobilizzazione, l'aferesi e il condizionamento mieloablativo, deve essere confermato che il trapianto autologo di cellule staminali ematopoietiche sia appropriato per il paziente.
Posologia abituale
Casgevy è destinato all'uso autologo (cfr. «Avvertenze e misure precauzionali»).
Il trattamento consiste in una dose singola contenente una dispersione per infusione di cellule CD34+ vitali in uno o più flaconcini.
La dose minima raccomandata di Casgevy è di 3 × 10⁶ cellule CD34+/kg di peso corporeo.
Vedere il foglio o i fogli informativi dei lotti (LIS) di accompagnamento per ulteriori informazioni relative alla dose.
Mobilizzazione e aferesi
I pazienti devono sottoporsi a mobilizzazione delle HSPC CD34+ seguita da aferesi al fine di isolare le cellule CD34+ per la produzione del medicamento.
Massimizzare la raccolta di cellule CD34+ per la produzione del medicamento durante ogni ciclo di mobilizzazione e aferesi. Nel corso di ogni ciclo, eseguire la raccolta cellulare per la produzione del medicamento in due giorni consecutivi, se clinicamente tollerato. Per la produzione del medicamento è raccomandata una raccolta target totale di almeno 20 × 106 cellule CD34+/kg. Le cellule raccolte devono essere inviate per la produzione del medicamento anche se non si ottiene la raccolta target totale. Inoltre, devono essere raccolte almeno 2 × 10⁶ cellule CD34+/kg per le cellule di salvataggio immodificate di riserva. È possibile destinare un terzo giorno alla raccolta cellulare per ottenere le cellule di salvataggio di riserva, se necessario.
Se la dose minima di Casgevy non è raggiunta dopo la produzione iniziale del medicamento, il paziente dovrà sottoporsi a cicli supplementari di mobilizzazione e aferesi al fine di ottenere altre cellule per l'ulteriore produzione del medicamento. Ogni ciclo di mobilizzazione e aferesi deve essere separato da un intervallo minimo di 14 giorni.
La raccolta di riserva ≥2 × 10⁶ cellule CD34+/kg di cellule di salvataggio immodificate deve essere prelevata dal paziente e crioconservata prima del condizionamento mieloablativo e dell'infusione con Casgevy.
Le cellule immodificate possono essere necessarie per il trattamento di salvataggio in una delle condizioni seguenti: compromissione di Casgevy dopo l'inizio del condizionamento mieloablativo e prima della sua infusione oppure fallimento dell'attecchimento dei neutrofili o perdita dell'attecchimento dopo l'infusione con Casgevy. A oggi non vi sono state segnalazioni di fallimento dell'attecchimento negli studi clinici condotti con Casgevy. Casgevy è una terapia eseguita una sola volta. Non esistono dati relativi alla somministrazione ripetuta di Casgevy, incluso nel caso in cui si verifichi una perdita dell'attecchimento.
Cfr. «Proprietà/effetti» per una descrizione del regime di mobilizzazione utilizzato nello studio clinico. Consultare l'informazione professionale del medicamento o dei medicamenti per la mobilizzazione prima del trattamento con Casgevy.
Le terapie modificanti la malattia (ad esempio idrossiurea/idrossicarbamide) devono essere interrotte 8 settimane prima dell'inizio previsto della mobilizzazione e del condizionamento.
β-talassemia
Prima della procedura di aferesi si raccomanda di sottoporre i pazienti a una o più trasfusioni di eritrociti (RBC) allo scopo di mantenere una concentrazione di emoglobina (Hb) totale ≥11 g/dl.
Anemia falciforme
Prima della procedura di aferesi si raccomanda di sottoporre i pazienti a scambio eritrocitario o a una o più trasfusioni semplici allo scopo di mantenere i livelli di emoglobina S (HbS) < 30% dell'Hb totale, mantenendo al contempo una concentrazione di Hb totale ≤11 g/dl.
Il fattore stimolante le colonie di granulociti (G-CSF) non deve essere somministrato per la mobilizzazione nei pazienti con anemia falciforme.
Condizionamento prima del trattamento
Il condizionamento mieloablativo completo deve essere somministrato prima dell'infusione di Casgevy. Il condizionamento non deve essere iniziato fino a quando il centro di trattamento autorizzato non avrà ricevuto il set completo di flaconcini che costituisce l'intera dose di Casgevy e la disponibilità della raccolta di riserva di cellule CD34+ immodificate non sarà confermata. Cfr. «Proprietà/effetti» per una descrizione del regime di condizionamento utilizzato nello studio clinico. Consultare l'informazione professionale del medicamento o dei medicamenti per il condizionamento mieloablativo prima del trattamento.
β-talassemia
Si raccomanda che i pazienti mantengano una concentrazione di Hb totale ≥11 g/dl per 60 giorni prima del condizionamento mieloablativo.
Anemia falciforme
Si raccomanda di sottoporre i pazienti a scambio eritrocitario o a una o più trasfusioni semplici per almeno 8 settimane prima dell'inizio del condizionamento mieloablativo, allo scopo di mantenere i livelli di HbS < 30% dell'Hb totale e una concentrazione di Hb totale ≤11 g/dl. All'avvio degli scambi eritrocitari o delle trasfusioni semplici, le terapie modificanti la malattia (ad esempio idrossiurea/idrossicarbamide) devono essere interrotte.
La terapia di chelazione del ferro deve essere interrotta almeno 7 giorni prima del condizionamento mieloablativo.
Deve essere considerata inoltre una terapia anticonvulsivante profilattica. Per informazioni sulle interazioni farmacologiche, consultare l'informazione professionale del medicamento per il condizionamento mieloablativo utilizzato.
Deve essere considerata una profilassi per la malattia veno-occlusiva (veno-occlusive disease, VOD) epatica/sindrome da ostruzione sinusoidale epatica, secondo le linee guida ufficiali.
Prima di iniziare il regime di condizionamento mieloablativo, deve essere confermata la disponibilità del set completo di flaconcini che costituisce la dose di Casgevy e di cellule di salvataggio immodificate. Per la conferma del numero di flaconcini e della dose totale di Casgevy, consultare il foglio o i fogli informativi dei lotti (LIS) che accompagnano la spedizione del medicamento.
Premedicazione
Si raccomanda di premedicare con paracetamolo e difenidramina, o medicamenti assimilabili, secondo le linee guida ufficiali, prima dell'infusione di Casgevy per ridurre la possibilità di una reazione a infusione.
Tracciabilità
Devono essere applicati i requisiti di tracciabilità dei medicamenti per terapie avanzate a base di cellule. Al fine di garantire la tracciabilità, il nome del prodotto utilizzato, il numero di lotto e il nome del paziente trattato devono essere conservati per un periodo di 30 anni dalla data di scadenza del prodotto.
Popolazioni speciali
Pazienti con disturbi della funzionalità epatica
Casgevy non è stato studiato in pazienti con compromissione epatica. Non è necessario un adeguamento della dose.
Pazienti con disturbi della funzionalità renale
Casgevy non è stato studiato in pazienti con compromissione renale, definita come velocità di filtrazione glomerulare stimata < 60 ml/min/1,73 m2. Non è necessario un adeguamento della dose.
Pazienti di età pari o superiore a 35 anni
Casgevy non è stato studiato in pazienti di età > 35 anni. La sicurezza e l'efficacia di Casgevy in questa popolazione non sono state stabilite. Deve essere considerato il beneficio del trattamento nei singoli pazienti rispetto ai rischi del trapianto autologo di HSC.
Bambini e adolescenti
La sicurezza e l'efficacia di Casgevy nei pazienti di età < 12 anni non sono state stabilite. Non ci sono dati disponibili.
Pazienti sieropositivi per il virus dell'immunodeficienza umana (HIV), il virus dell'epatite B (HBV) o il virus dell'epatite C (HCV)
Casgevy non è stato studiato in pazienti con infezione da HIV-1, HIV-2, HBV o HCV. Prima della raccolta delle cellule per la produzione del medicamento, deve essere eseguito lo screening per l'HIV-1, l'HIV-2, l'HBV e l'HCV ed eventuali altri agenti infettivi, in conformità alle linee guida locali. Casgevy non deve essere usato in pazienti con HIV-1, HIV-2, HBV o HCV in fase attiva.
Pazienti con precedente trapianto di HSC
Casgevy non è stato studiato in pazienti sottoposti a un precedente trapianto di HSC allogenico o autologo. Il trattamento con Casgevy non è raccomandato in questi pazienti.
Modo di somministrazione
Casgevy è solo per uso endovenoso.
Dopo il completamento del regime di condizionamento mieloablativo, devono trascorrere almeno 48 ore prima dell'infusione di Casgevy. Casgevy deve essere somministrato tra un minimo di 48 ore e un massimo di 7 giorni dopo l'ultima dose del regime di condizionamento mieloablativo.
Prima dello scongelamento e della somministrazione, è necessario confermare che l'identità del paziente corrisponda alle informazioni uniche sul paziente riportate sul(i) flaconcino(i) di Casgevy e sulla documentazione allegata. Verificare inoltre il numero totale di flaconcini rispetto alle informazioni specifiche per il paziente riportate sul foglio o sui fogli informativi dei lotti (LIS) (cfr. «Avvertenze e misure precauzionali»).
Casgevy è somministrato come bolo endovenoso mediante un catetere venoso centrale. L'infusione di Casgevy deve essere completata non appena possibile ed entro 20 minuti dallo scongelamento. Nel caso in cui sia fornito più di un flaconcino, devono essere somministrati tutti i flaconcini. Deve essere infuso l'intero volume di ogni flaconcino.
Per le istruzioni dettagliate sulla preparazione, la somministrazione, le misure da adottare in caso di esposizione accidentale e lo smaltimento di Casgevy, cfr. la rubrica «Indicazioni per la manipolazione».
Dopo la somministrazione di Casgevy
Dopo l'infusione di Casgevy devono essere seguite le procedure standard per il monitoraggio e la gestione del paziente dopo il trapianto autologo di HSC, incluso il monitoraggio del quadro emocromocitometrico e del fabbisogno trasfusionale.
I prodotti ematici richiesti entro i primi 3 mesi dopo l'infusione di Casgevy devono essere irradiati.
Può essere necessario riprendere la chelazione del ferro dopo l'infusione di Casgevy. Deve essere evitato l'uso di chelanti del ferro non mielosoppressivi per almeno 3 mesi e l'uso di chelanti del ferro mielosoppressivi per almeno 6 mesi dopo l'infusione di Casgevy. La flebotomia può essere utilizzata in sostituzione della chelazione del ferro, ove appropriato (cfr. «Interazioni»).
Controindicazioni
Ipersensibilità al principio attivo o ad una qualsiasi delle sostanze ausiliarie (cfr. «Composizione»).
Devono essere considerate le controindicazioni ai medicamenti per la mobilizzazione e il condizionamento mieloablativo.
Avvertenze e misure precauzionali
Devono essere considerate le avvertenze e le misure precauzionali relative ai medicamenti per la mobilizzazione e il condizionamento mieloablativo.
Uso autologo
Casgevy è destinato esclusivamente all'uso autologo e non deve, in alcun caso, essere somministrato ad altri pazienti. Casgevy non deve essere somministrato se le informazioni riportate sulle etichette del prodotto e sul foglio o sui fogli informativi dei lotti (LIS) non corrispondono all'identità del paziente.
Trasmissione di un agente infettivo
Sebbene la sterilità e la presenza di micoplasmi e di endotossine di Casgevy siano testate, esiste un rischio di trasmissione di agenti infettivi. Gli operatori sanitari che somministrano Casgevy devono quindi monitorare i pazienti al fine di verificare l'insorgenza di segni e sintomi di infezioni dopo il trattamento e trattarli in modo appropriato, se necessario.
Reazioni di ipersensibilità
Esiste il potenziale di reazioni di ipersensibilità con Casgevy, comprese quelle dovute a Cas9. A causa del dimetilsolfossido (DMSO) o destrano 40 presente in Casgevy, possono verificarsi gravi reazioni di ipersensibilità, compresa anafilassi. I pazienti devono essere tenuti sotto attenta osservazione durante e dopo l'infusione. I parametri vitali (pressione arteriosa, frequenza cardiaca e saturazione dell'ossigeno) e la comparsa di eventuali sintomi devono essere monitorati prima dell'inizio dell'infusione e circa ogni 30 minuti da quando viene infuso il primo flaconcino di Casgevy fino a 2 ore dopo l'infusione dell'ultimo flaconcino di Casgevy.
Potenziale fallimento dell'attecchimento dei neutrofili
Il fallimento dell'attecchimento dei neutrofili rappresenta un potenziale rischio nel trapianto di cellule staminali emopoietiche ed è definito come il mancato raggiungimento dell'attecchimento dei neutrofili dopo l'infusione di Casgevy e la necessità di utilizzare cellule CD34+ di salvataggio immodificate. I pazienti devono essere monitorati per la conta assoluta dei neutrofili (absolute neutrophil counts, ANC) e le infezioni devono essere gestite secondo le linee guida standard e il giudizio medico. In caso di fallimento dell'attecchimento dei neutrofili, i pazienti devono ricevere un'infusione di cellule CD34+ di salvataggio (cfr. «Effetti indesiderati»).
Ritardato attecchimento delle piastrine
Rispetto al trapianto di HSC allogenico, con il trattamento con Casgevy è stato osservato un prolungamento dei tempi mediani di attecchimento delle piastrine. Fino a quando non si raggiunge l'attecchimento delle piastrine, esiste un rischio maggiore di sanguinamento.
I pazienti devono essere monitorati per il sanguinamento secondo le linee guida standard e il giudizio medico. Devono essere eseguite conte piastriniche frequenti fino al raggiungimento dell'attecchimento delle piastrine e del recupero piastrinico. La determinazione del quadro emocromocitometrico e altri test appropriati devono essere eseguiti quando insorgono sintomi clinici indicativi di sanguinamento (cfr. «Effetti indesiderati»).
Rischio di insufficiente mobilizzazione/aferesi in pazienti con SCD
I pazienti con SCD possono richiedere un maggior numero di cicli di mobilizzazione e aferesi rispetto ai pazienti con TDT e hanno un rischio più elevato di insufficiente mobilizzazione/aferesi. Nello studio clinico principale 121 per la SCD, il numero mediano (min, max) e il numero medio (DS) di cicli di mobilizzazione e aferesi richiesti per la produzione di Casgevy e per la raccolta di cellule CD34+ di salvataggio sono stati rispettivamente 2 (1; 6) e 2,4 (1,5). Nello studio 121, sette (12,1%) di tutti i pazienti che hanno iniziato la mobilizzazione non hanno raggiunto la dose minima e hanno interrotto lo studio.
Cfr. «Posologia/impiego» per la quantità totale raccomandata di cellule CD34+ da raccogliere.
Oncogenesi correlata all'editing genetico
Negli studi clinici condotti con Casgevy non sono stati segnalati casi di mielodisplasia, leucemia o linfoma. Esiste il rischio teorico di oncogenesi correlata all'editing genetico. I pazienti devono essere monitorati almeno annualmente (incluso il quadro emocromocitometrico) per un minimo di 15 anni dopo il trattamento con Casgevy. Qualora si rilevino tumori maligni ematologici, ad esempio mielodisplasia, leucemia o linfoma, contattare il rappresentante locale del titolare dell'omologazione per determinare i campioni appropriati per l'analisi.
Immunogenicità
Non sono state osservate reazioni immunomediate negli studi clinici con Casgevy. Non è noto se gli anticorpi preformati a Cas9, anche dopo una recente infezione da Streptococcus pyogenes, possano determinare reazioni immunomediate e/o la clearance di cellule con residuo di Cas9.
Donazione di sangue, organi, tessuti e cellule
I pazienti trattati con Casgevy non devono donare sangue, organi, tessuti e cellule per il trapianto.
Monitoraggio a lungo termine
È in corso uno studio di follow-up a lungo termine (studio 131) al fine di comprendere meglio la sicurezza e l'efficacia a lungo termine di Casgevy (cfr. «Effetti indesiderati»). I pazienti devono essere monitorati annualmente (incluso il quadro emocromocitometrico) secondo le linee guida standard e il giudizio medico.
Destrano
Questo medicamento contiene destrano 40. I destrani possono causare gravi reazioni allergiche improvvise con sintomi quali difficoltà a respirare, gonfiore, sensazione di testa leggera, battito del cuore accelerato, sudorazione e perdita di coscienza. È necessario contattare immediatamente il medico se si presenta uno qualsiasi di questi sintomi.
Contenuto di sodio
Questo medicamento contiene da 5,3 mg a 70 mg di sodio per flaconcino equivalente a 0,3 - 4% dell'assunzione massima giornaliera raccomandata dall'OMS che corrisponde a 2 g di sodio per un adulto.
Contenuto di potassio
Questo medicamento contiene 3 mg - 40 mg di potassio per flaconcino. Da tenere in considerazione in pazienti con ridotta funzionalità renale o in pazienti che seguono una dieta a basso contenuto di potassio. Può causare dolore nel sito di iniezione.
Interazioni
Deve essere considerata l'interazione farmacologica dei medicamenti per la mobilizzazione e il condizionamento mieloablativo.
Non sono stati effettuati studi formali d'interazione farmacologica. Non è prevista un'interazione di Casgevy con la famiglia di enzimi epatici del citocromo P-450 o con i trasportatori di farmaci.
L'uso di idrossiurea/idrossicarbamide deve essere interrotto almeno 8 settimane prima dell'inizio della mobilizzazione e del condizionamento. Non vi è esperienza sull'uso di idrossiurea/idrossicarbamide dopo l'infusione di Casgevy.
I chelanti del ferro devono essere interrotti almeno 7 giorni prima dell'inizio del condizionamento mieloablativo, a causa della potenziale interazione con il medicamento per il condizionamento. Alcuni chelanti del ferro sono mielosoppressivi. Deve essere evitato l'uso di chelanti del ferro non mielosoppressivi per almeno 3 mesi e l'uso di chelanti del ferro mielosoppressivi per almeno 6 mesi dopo l'infusione di Casgevy. La flebotomia può essere utilizzata in sostituzione della chelazione del ferro, ove appropriato.
Vaccini vivi
La sicurezza dell'immunizzazione con vaccini virali vivi durante o dopo il trattamento con Casgevy non è stata studiata. A scopo precauzionale, la vaccinazione con vaccini vivi non è raccomandata per almeno 6 settimane prima dell'inizio dei regimi di condizionamento, durante il trattamento con Casgevy e fino al recupero ematologico dopo il trattamento.
Gravidanza, allattamento
Donne in età fertile/contraccezione in uomini e donne
Prima dell'inizio di ogni ciclo di mobilizzazione deve essere eseguito un test di gravidanza tramite esame del sangue che deve dare esito negativo. Tale esito deve essere riconfermato anche prima del condizionamento mieloablativo. I dati relativi all'esposizione non sono sufficienti per fornire una raccomandazione precisa sulla durata della contraccezione dopo il trattamento con Casgevy. Le donne in età fertile e gli uomini in grado di concepire devono usare misure contraccettive efficaci dall'inizio della mobilizzazione fino ad almeno 6 mesi dopo la somministrazione del condizionamento mieloablativo. Deve essere consultata anche l'informazione professionale del medicamento per il condizionamento mieloablativo.
Gravidanza
I dati clinici relativi all'uso di exagamglogene autotemcel in donne in gravidanza non esistono. Non sono stati condotti studi di tossicità riproduttiva e dello sviluppo sugli animali con exagamglogene autotemcel per valutarne l'eventuale capacità di causare danno fetale in caso di somministrazione a donne in gravidanza. Non è noto se exagamglogene autotemcel abbia il potenziale di essere trasferito al feto. Casgevy non deve essere somministrato durante la gravidanza a causa del rischio associato al condizionamento mieloablativo. La gravidanza dopo l'infusione di Casgevy deve essere discussa con il medico curante (vedere le indicazioni sulla contraccezione sopra riportate).
Allattamento
Non è noto se exagamglogene autotemcel sia escreto nel latte materno o trasferito al lattante. Non ci sono dati disponibili.
Deve essere consultata l'informazione professionale del medicamento o dei medicamenti per la mobilizzazione e per il condizionamento mieloablativo per indicazioni sul loro uso durante l'allattamento. A causa dei potenziali rischi associati al condizionamento mieloablativo, l'allattamento deve essere interrotto durante il condizionamento.
La decisione di allattare dopo il trattamento con Casgevy deve essere discussa con il medico curante, tenendo in considerazione il beneficio dell'allattamento per il bambino rispetto ai potenziali effetti indesiderati di Casgevy o della condizione di base della madre.
Fertilità
Non ci sono dati sugli effetti di exagamglogene autotemcel sulla fertilità umana. Gli effetti sulla fertilità maschile e femminile non sono stati valutati in studi sugli animali. Sono disponibili dati sul rischio di infertilità con il condizionamento mieloablativo. Si consiglia pertanto di considerare le opzioni per la conservazione della fertilità, quali ad esempio la crioconservazione dello sperma o degli ovuli, prima del trattamento, se possibile.
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
Gli effetti di Casgevy sulla capacità di condurre veicoli e di impiegare macchine non sono stati studiati.
Deve essere considerato l'effetto dei medicamenti per la mobilizzazione e il condizionamento mieloablativo sulla capacità di condurre veicoli e di impiegare macchine.
Effetti indesiderati
Riassunto del profilo di sicurezza
La sicurezza di Casgevy è stata valutata in due studi in aperto a braccio singolo (studio 111 e studio 121) e in uno studio di follow-up a lungo termine ancora in corso (studio 131), nei quali 102 pazienti adolescenti e adulti affetti da TDT o SCD sono stati trattati con Casgevy.
Il trattamento con Casgevy è stato preceduto dalla mobilizzazione nel sangue periferico con fattore stimolante le colonie di granulociti (G-CSF) e plerixafor nei pazienti affetti da TDT e con plerixafor da solo nei pazienti affetti da SCD, seguita da aferesi e condizionamento mieloablativo con busulfano.
Il profilo di sicurezza è risultato in genere coerente con quello previsto dal condizionamento mieloablativo con busulfano e dal trapianto autologo di HSC dopo mobilizzazione e aferesi.
La durata mediana (min, max) del follow-up dopo la somministrazione di Casgevy, incluso lo studio 131 di follow-up è stata di 53,4 (23,2; 82,5) mesi per i pazienti con TDT (N = 56) e di 44,7 (8,9; 73,7) mesi per i pazienti con SCD (N = 46).
Effetti indesiderati gravi attribuiti a Casgevy si sono verificati in 2 (3,6%) pazienti con TDT: 1 (1,8%) paziente con linfoistiocitosi emofagocitica, sindrome da distress respiratorio acuto, sindrome della polmonite idiopatica e cefalea; 1 (1,8%) paziente con attecchimento dei neutrofili ritardato e trombocitopenia. Nessuno dei pazienti affetti da SCD ha avuto effetti indesiderati gravi attribuiti a Casgevy.
Un effetto indesiderato grave potenzialmente letale di emorragia cerebellare si è verificato in 1 (1,8%) paziente con TDT ed è stato attribuito al condizionamento mieloablativo con busulfano.
Un (2,2%) paziente con SCD è deceduto a causa di infezione da COVID-19 e successiva insufficienza respiratoria. L'evento non era correlato a Casgevy.
Elenco degli effetti indesiderati
Gli effetti indesiderati sono elencati secondo la classificazione sistemica organica MedDRA e la frequenza. La frequenza è definita come: molto comune (≥1/10) e comune (≥1/100, <1/10). All'interno di ciascuna classe di frequenza, gli effetti indesiderati sono riportati in ordine di gravità decrescente.
Le Tabelle 1, 2, 3 e 4 riportano gli elenchi di effetti indesiderati attribuiti rispettivamente a mobilizzazione/aferesi con G-CSF e plerixafor, mobilizzazione/aferesi solo con plerixafor, condizionamento mieloablativo con busulfano e Casgevy, manifestati dai pazienti affetti da TDT e SCD negli studi clinici con Casgevy.
Tabella 1. Effetti indesiderati attribuiti a mobilizzazione/aferesi in pazienti affetti da TDT trattati con G-CSF e plerixafor (N = 59)
| Classificazione sistemica organica (System Organ Class, SOC) | Molto comune | Comune |
| Patologie del sistema emolinfopoietico | Leucocitosi, trombocitopenia | |
| Disturbi del metabolismo e della nutrizione | Ipokaliemia | |
| Patologie del sistema nervoso | Cefalea (18,6%) | |
| Patologie respiratorie, toraciche e mediastiniche | Dolore orofaringeo | |
| Patologie gastrointestinali | Nausea (11,9%) | Dolore addominale, vomito, diarrea, ipoestesia orale |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Dolore muscoloscheletrico (45,8%) * | |
| Patologie generali e condizioni relative alla sede di somministrazione | Dolore, piressia |
* Dolore muscoloscheletrico comprendeva dolore dorsale, dolore osseo, dolore toracico muscolo-scheletrico, dolore al collo, dolore toracico non cardiaco e dolore a un arto.
Tabella 2. Effetti indesiderati attribuiti a mobilizzazione/aferesi in pazienti affetti da SCD trattati con plerixafor (N = 58)
| Classificazione sistemica organica (System Organ Class, SOC) | Molto comune | Comune |
| Patologie del sistema emolinfopoietico | Anemia a cellule falciformi con crisi | |
| Disturbi del metabolismo e della nutrizione | Iperfosfatemia, ipomagnesiemia | |
| Patologie del sistema nervoso | Cefalea (12,1%) | |
| Patologie respiratorie, toraciche e mediastiniche | Sindrome toracica acuta | |
| Patologie gastrointestinali | Dolore addominale (15,5%) *, nausea (44,8%), vomito (12,1%) | Diarrea |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Dolore muscoloscheletrico (15,5%) † | Artralgia |
| Patologie generali e condizioni relative alla sede di somministrazione | Dolore, stanchezza |
* Dolore addominale comprendeva dolore addominale superiore.
† Dolore muscoloscheletrico comprendeva dolore dorsale, dolore osseo, dolore toracico, dolore al collo, dolore toracico non cardiaco e dolore a un arto.
Tabella 3. Effetti indesiderati attribuiti al condizionamento mieloablativo con busulfano in pazienti con TDT e SCD (N = 102) *
| Classificazione sistemica organica (System Organ Class, SOC) | Molto comune | Comune |
| Infezioni ed infestazioni | Infezione polmonare, sepsi, sepsi da Klebsiella, candidiasi orale, follicolite | |
| Patologie del sistema emolinfopoietico | Trombocitopenia (66,1%), neutropenia febbrile (52,2%), neutropenia (58,7%), anemia (34,8%), linfopenia (21,7%) †, leucopenia (19,6%) | Pancitopenia, reticolocitopenia, splenomegalia |
| Disturbi del metabolismo e della nutrizione | Appetito ridotto (47,8%), ipokaliemia (21,4%), iperfosfatemia (13,0%), ipomagnesiemia (10,9%), ritenzione di liquidi (12,5%), ipofosfatemia (10,7%) | Ipoalbuminemia, ipocalcemia |
| Patologie del sistema nervoso | Cefalea (17,9%) | Emorragia cerebellare, idrocefalo, neuropatia sensitiva periferica, neuropatia periferica, nevralgia, disgeusia |
| Patologie dell'occhio | Visione offuscata, occhio secco | |
| Patologie cardiache | Tachicardia | |
| Patologie vascolari | Ipotensione, vampata di calore | |
| Patologie respiratorie, toraciche e mediastiniche | Epistassi (25,0%), dolore orofaringeo (19,6%) | Insufficienza respiratoria, sindrome della polmonite idiopatica, ipossia, dispnea, tosse |
| Patologie gastrointestinali | Mucosite (93,5%) ‡, nausea (78,3%), vomito (45,7%), dolore addominale (37,0%) §, diarrea (21,7%), stipsi (15,2%), gastrite (10,9%) | Colite, dispepsia, sanguinamento gengivale, malattia da reflusso gastroesofageo, ematemesi, esofagite, disfagia, infiammazione gastrointestinale, ematochezia, ulcerazione della bocca |
| Patologie epatobiliari | Malattia veno-occlusiva epatica (12,5%), iperbilirubinemia (19,6%), alanina aminotransferasi aumentata (14,3%) | Aspartato aminotransferasi aumentata, epatomegalia, gamma-glutamiltransferasi aumentata |
| Patologie della cute e del tessuto sottocutaneo | Disturbo della pigmentazione (32,6%) #, esfoliazione cutanea (19,6%), alopecia (17,9%), petecchie (17,9%), cute secca (13,0%), eruzione cutanea (10,9%) ** | Prurito, eritema |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Dolore muscoloscheletrico (14,3%) †† | Artralgia |
| Patologie renali e urinarie | Disuria, ematuria | |
| Patologie dell'apparato riproduttivo e della mammella | Amenorrea (10,9%) | Sanguinamento intermestruale, dolore vulvovaginale, dismenorrea, mestruazioni irregolari, menopausa precoce |
| Patologie generali e condizioni relative alla sede di somministrazione | Piressia (26,1%), stanchezza (19,6%) | Dolore |
| Esami diagnostici | Peso diminuito (13,0%) | Rapporto internazionale normalizzato aumentato, proteina C-reattiva aumentata, peso aumentato |
| Traumatismi, intossicazioni e complicazioni da procedura | Attecchimento dei neutrofili ritardato, ematoma sottocutaneo, abrasione cutanea, lacerazione della cute |
* La frequenza si basa sull'incidenza più elevata osservata nello studio 111 in pazienti con TDT o nello studio 121 in pazienti con SCD.
† Linfopenia comprendeva linfociti CD4 diminuiti e conta linfocitaria diminuita.
‡ Mucosite comprendeva infiammazione anale, infiammazione della mucosa, infiammazione faringea e stomatite.
§ Dolore addominale comprendeva fastidio addominale, dolore addominale inferiore, dolore addominale superiore, dolorabilità addominale e fastidio epigastrico.
# Disturbo della pigmentazione comprendeva pigmentazione ungueale, iperpigmentazione cutanea e ipopigmentazione cutanea.
** Eruzione cutanea comprendeva dermatite, esantema eritematoso, eruzione cutanea maculare, eruzione cutanea maculo-papulare ed eruzione cutanea papulare.
†† Dolore muscoloscheletrico comprendeva dolore dorsale, dolore osseo, dolore toracico e dolore a un arto.
Tabella 4. Effetti indesiderati attribuiti a Casgevy in pazienti con TDT e SCD (N = 102) *
| Classificazione sistemica organica (System Organ Class, SOC) | Molto comune | Comune |
| Patologie del sistema emolinfopoietico | Linfopenia (17,4%) †, ‡ | Trombocitopenia †, neutropenia †, anemia †, leucopenia † |
| Disturbi del sistema immunitario | Linfoistiocitosi emofagocitica | |
| Disturbi del metabolismo e della nutrizione | Ipocalcemia † | |
| Patologie del sistema nervoso | Cefalea †, parestesia | |
| Patologie cardiache | Tachicardia † | |
| Patologie respiratorie, toraciche e mediastiniche | Sindrome da distress respiratorio acuto, sindrome della polmonite idiopatica †, epistassi † | |
| Patologie della cute e del tessuto sottocutaneo | Eruzione cutanea †, §, petecchie † | |
| Patologie generali e condizioni relative alla sede di somministrazione | Brividi †, piressia † | |
| Traumatismi, intossicazioni e complicazioni da procedura | Attecchimento dei neutrofili ritardato †, reazioni correlate a infusione # |
* La frequenza si basa sull'incidenza più elevata osservata nello studio 111 in pazienti con TDT o nello studio 121 in pazienti con SCD.
† Almeno un evento è stato attribuito anche al condizionamento mieloablativo con busulfano.
‡ Linfopenia comprendeva linfociti CD4 diminuiti e conta linfocitaria diminuita.
§ Eruzione cutanea comprendeva dermatite.
#Reazioni correlate a infusione comprendevano brividi, tachicardia sinusale e tachicardia.
Descrizione di specifici effetti indesiderati e informazioni supplementari
Attecchimento delle piastrine
L'attecchimento delle piastrine era definito come 3 misurazioni consecutive di conte piastriniche ≥20 × 109/l nei pazienti con TDT e 3 misurazioni consecutive di conte piastriniche ≥50 × 109/l nei pazienti con SCD, ottenute in 3 giorni diversi dopo l'infusione di Casgevy senza somministrazione di trasfusioni di piastrine per 7 giorni. Tutti i pazienti hanno conseguito l'attecchimento delle piastrine.
Nello studio 111, il tempo mediano (min, max) all'attecchimento delle piastrine nei pazienti con TDT è stato di 43,5 (20; 200) giorni (n = 56). Il tempo mediano (min, max) all'attecchimento delle piastrine è stato di 45 (20; 199) giorni nei pazienti adolescenti e di 39,5 (24; 200) giorni nei pazienti adulti. I pazienti senza milza hanno avuto un tempo mediano all'attecchimento delle piastrine anticipato rispetto ai pazienti con milza intatta. Il tempo mediano (min, max) all'attecchimento delle piastrine è stato di 34,5 (20; 78) giorni nei pazienti senza milza e di 46 (27; 200) giorni nei pazienti con milza intatta.
Nello studio 121, il tempo mediano (min, max) all'attecchimento delle piastrine per i pazienti con SCD è stato di 34,5 (23; 126) giorni (n = 46). Il tempo mediano (min, max) all'attecchimento delle piastrine è stato di 44,5 (23; 81) giorni nei pazienti adolescenti e di 32 (23; 126) giorni nei pazienti adulti.
Non è stata osservata alcuna associazione tra eventi di sanguinamento e tempo all'attecchimento delle piastrine dopo il trattamento con Casgevy.
Attecchimento dei neutrofili
L'attecchimento dei neutrofili era definito come 3 misurazioni consecutive di conta assoluta dei neutrofili (ANC) ≥500 cellule/µl in 3 giorni diversi dopo l'infusione di Casgevy, senza ricorso alle cellule CD34+ di salvataggio immodificate. Tutti i pazienti hanno conseguito l'attecchimento dei neutrofili e nessun paziente ha ricevuto cellule CD34+ di salvataggio.
Nello studio 111, il tempo mediano (min, max) all'attecchimento dei neutrofili nei pazienti con TDT è stato di 29 (12; 56) giorni (n = 56). Il tempo mediano (min, max) all'attecchimento dei neutrofili è stato di 30 (19; 56) giorni nei pazienti adolescenti e di 28,5 (12; 40) giorni nei pazienti adulti.
Nello studio 121, il tempo mediano (min, max) all'attecchimento dei neutrofili nei pazienti con SCD è stato di 27 (15; 40) giorni (n = 46). Il tempo mediano (min, max) all'attecchimento dei neutrofili è stato di 28 (24; 40) giorni nei pazienti adolescenti e di 25,5 (15; 38) giorni nei pazienti adulti.
Non è stata osservata alcuna associazione tra infezioni e tempo all'attecchimento dei neutrofili.
Studio 131 di follow-up a lungo termine (pazienti con TDT o SCD)
I pazienti che hanno concluso o interrotto lo studio 111 o lo studio 121 sono stati invitati a partecipare allo studio 131, uno studio di follow-up a lungo termine in corso che viene condotto per un periodo complessivo di 15 anni dopo l'infusione di Casgevy. Un'analisi ad interim dello studio 131 ha compreso 55 pazienti con TDT e 45 pazienti con SCD, con un periodo di follow-up massimo di ulteriori 58,6 e 49,5 mesi successivi ai 24 mesi iniziali rispettivamente negli studi 111 e 121.
Al momento dell'analisi ad interim (data limite dei dati 13 novembre 2025 per lo studio 111 e 20 luglio 2025 per lo studio 121) non sono stati osservati nuovi problemi di sicurezza.
Popolazione pediatrica
La sicurezza di Casgevy è stata valutata in 32 pazienti adolescenti di età compresa tra 12 e meno di 18 anni affetti da TDT o SCD. L'età mediana (min, max) dei pazienti adolescenti con TDT era di 14,5 (12; 17) anni e quella dei pazienti con SCD era di 14,5 (12; 17) anni. La durata mediana (min, max) del follow-up è stata di 50,7 (23,2; 58,0) mesi per i pazienti adolescenti con TDT e di 42,2 (30,1; 46,2) mesi per i pazienti adolescenti con SCD. Il profilo di sicurezza è risultato generalmente coerente fra pazienti adolescenti e adulti. I tempi di attecchimento erano simili nei pazienti adolescenti e adulti.
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-beneficio del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
Non pertinente.
Proprietà/Effetti
Codice ATC
B06AX05
Meccanismo d'azione
Casgevy è una terapia cellulare costituita da HSPC CD34+ autologhe modificate ex vivo mediante la tecnologia CRISPR/Cas9. L'RNA guida, altamente specifico, permette al sistema CRISPR/Cas9 di eseguire una rottura a doppio filamento precisa del DNA in corrispondenza del sito di legame per il fattore di trascrizione critico (GATA1) nella regione enhancer eritroide-specifica del gene BCL11A. In conseguenza dell'editing, il legame per GATA1 è irreversibilmente interrotto e l'espressione di BCL11A ridotta. La riduzione dell'espressione di BCL11A determina un aumento dell'espressione di γ-globina e della produzione di emoglobina fetale (HbF) nelle cellule eritroidi, contrastando l'assenza di globina nella β-talassemia trasfusione-dipendente (TDT) e l'aberrazione della globina nell'anemia falciforme (SCD), che costituiscono le cause di base della malattia. Nei pazienti affetti da TDT, si prevede che la produzione di γ-globina corregga lo squilibrio del rapporto tra α-globina e non α-globina, riducendo così l'eritropoiesi inefficace e l'emolisi e aumentando i livelli di emoglobina totale. Nei pazienti con SCD severa, si prevede che l'espressione di HbF riduca la concentrazione di HbS intracellulare, impedendo la falcizzazione degli eritrociti.
Efficacia clinica
L'efficacia di Casgevy è stata valutata in pazienti adolescenti e adulti di età compresa tra 12 e 35 anni affetti da β-talassemia trasfusione-dipendente (TDT) o anemia falciforme (SCD) in due studi in aperto a braccio singolo (studio 111 e studio 121) e in uno studio di follow-up a lungo termine (studio 131).
β-talassemia trasfusione-dipendente
Lo studio 111 era uno studio multicentrico, a braccio singolo, in aperto, per valutare la sicurezza e l'efficacia di Casgevy in pazienti adulti e adolescenti affetti da β-talassemia trasfusione-dipendente. Dopo il completamento di 24 mesi di follow-up nello studio 111, i pazienti sono stati invitati ad arruolarsi nello studio 131, uno studio sulla sicurezza e l'efficacia a lungo termine, in corso.
I pazienti erano eleggibili per lo studio se avevano un'anamnesi di fabbisogno di almeno 100 ml/kg/anno o 10 unità/anno di trasfusioni di RBC nei 2 anni precedenti l'arruolamento. I pazienti dovevano avere inoltre un performance status secondo la scala di Lansky o di Karnofsky ≥80%.
I pazienti sono stati esclusi dallo studio se era disponibile un donatore consanguineo di HSC con HLA compatibile. I pazienti che avevano un livello di ferro cardiaco severamente elevato (ossia pazienti con T2* cardiaco inferiore a 10 ms mediante risonanza magnetica [RM)]) o epatopatia in fase avanzata sono stati esclusi dallo studio. La RM del fegato è stata eseguita in tutti i pazienti. I pazienti con risultati della RM che dimostravano una concentrazione di ferro epatico ≥15 mg/g sono stati sottoposti a biopsia epatica per ulteriore valutazione. I pazienti con biopsia epatica che evidenziava fibrosi a ponte o cirrosi sono stati esclusi.
Dei 59 pazienti che hanno iniziato la mobilizzazione nello studio 111, 3 pazienti (5,1%) hanno interrotto lo studio prima dell'infusione di Casgevy, tutti per revoca del consenso.
Le caratteristiche demografiche e al basale chiave sono riportate nella Tabella 5 per (1) tutti i pazienti arruolati nello studio 111 e (2) tutti i pazienti che hanno ricevuto l'infusione di Casgevy nello studio 111.
Tabella 5. Caratteristiche demografiche e al basale dello studio 111
| Caratteristiche demografiche e al basale | Casgevy Pazienti arruolati (N = 59) § | Casgevy Pazienti sottoposti a infusione (N = 56) |
| Età (anni), n (%) | ||
| Adulti (≥18 e ≤35 anni) | 39 (66,1%) | 36 (64,3%) |
| Adolescenti (≥12 e < 18 anni) | 20 (33,9%) | 20 (35,7%) |
| Tutte le età (≥12 e ≤35 anni) | ||
| Mediana (min, max) | 19 (12; 35) | 19,5 (12; 35) |
| Sesso, n (%) | ||
| Femmina | 28 (47,5%) | 25 (44,6%) |
| Maschio | 31 (52,5%) | 31 (55,4%) |
| Origine etnica, n (%) | ||
| Asiatici | 25 (42,4%) | 24 (42,9%) |
| Bianchi | 19 (32,2%) | 18 (32,1%) |
| Altro # | 6 (10,2%) | 5 (8,9%) |
| Non rilevata | 9 (15,3%) | 9 (16,1%) |
| Genotipo, n (%) | ||
| β0/β0-simile ‡ | 38 (64,4%) | 35 (62,5%) |
| Non-β0/β0-simile | 21 (35,6%) | 21 (37,5%) |
| Volume di trasfusioni di RBC annualizzato al basale (ml/kg) | ||
| Mediana (min, max) | 211,2 (48,3; 330,9) | 206,7 (48,3; 330,9) |
| Episodi di trasfusioni di RBC annualizzati al basale | ||
| Mediana (min, max) | 16,5 (5,0; 34,5) | 16,5 (5,0; 34,5) |
| Milza intatta, n (%) | 43 (72,9%) | 40 (71,4%) |
| Concentrazione di ferro epatico al basale (mg/g) | ||
| Mediana (min, max) | 3,5 (1,2; 14,8) | 3,6 (1,2; 14,8) |
| Ferro cardiaco al basale T2* (ms) | ||
| Mediana (min, max) | 34,1 (12,4; 61,1) | 34,0 (12,4; 61,1) |
| Ferritina sierica al basale (pmol/l) | ||
| Mediana (min, max) | 3 100,9 (584,2; 10 837,3) | 2 877,3 (584,2; 10 837,3) |
§ N rappresenta il numero totale di pazienti arruolati che hanno firmato il consenso informato.
‡ Produzione di β-globina endogena da bassa ad assente (β0/β0, β0/IVS-I-110 e IVS-I-110/IVS-I-110).
# Include «multietnici».
Mobilizzazione e aferesi
Per mantenere una concentrazione di Hb totale ≥11 g/dl, i pazienti sono stati sottoposti a trasfusioni di RBC prima della mobilizzazione e dell'aferesi e hanno continuato a ricevere trasfusioni fino all'inizio del condizionamento mieloablativo.
Al fine di mobilizzare le cellule staminali per l'aferesi, ai pazienti nello studio 111 è stato somministrato il fattore stimolante le colonie di granulociti (G-CSF). I pazienti con milza intatta hanno ricevuto una dose pianificata di 5 μg/kg di G-CSF circa ogni 12 ore mediante iniezione endovenosa o sottocutanea per 5 - 6 giorni. I pazienti splenectomizzati hanno ricevuto una dose pianificata di 5 μg/kg di G-CSF una volta al giorno per 5 - 6 giorni. La dose è stata aumentata a una frequenza ogni 12 ore nei pazienti splenectomizzati se non vi era alcun aumento delle conte leucocitarie (WBC) o di CD34+ nel sangue periferico. Dopo 4 giorni di somministrazione di G-CSF, tutti i pazienti hanno ricevuto plerixafor a una dose pianificata di 0,24 mg/kg, somministrata mediante iniezione sottocutanea circa 4 - 6 ore prima di ogni aferesi prevista. L'aferesi è stata eseguita per un massimo di 3 giorni consecutivi al fine di ottenere la raccolta target di cellule per la produzione e per le cellule CD34+ di salvataggio immodificate. Il numero medio (DS) e il numero mediano (min, max) di cicli di mobilizzazione e aferesi richiesti per la produzione di Casgevy e per la raccolta di cellule CD34+ di salvataggio sono stati rispettivamente 1,3 (0,7) e 1 (1; 4).
Condizionamento prima del trattamento
Tutti i pazienti hanno ricevuto il condizionamento mieloablativo completo con busulfano prima del trattamento con Casgevy. Busulfano è stato somministrato per 4 giorni consecutivi per via endovenosa mediante un catetere venoso centrale a una dose iniziale pianificata di 3,2 mg/kg/die una volta al giorno o di 0,8 mg/kg ogni 6 ore. I livelli plasmatici di busulfano sono stati misurati mediante la raccolta seriale di campioni ematici e la dose è stata aggiustata al fine di mantenere l'esposizione nell'intervallo target. Per la somministrazione una volta al giorno, l'esposizione cumulativa target a busulfano in quattro giorni era pari a 82 mg*h/l (intervallo da 74 a 90 mg*h/l), corrispondenti a un'AUC0-24h di 5 000 μM*min (intervallo da 4 500 a 5 500 μM*min). Per la somministrazione ogni 6 ore, l'esposizione cumulativa target a busulfano in quattro giorni era pari a 74 mg*h/l (intervallo da 59 a 89 mg*h/l), corrispondenti a un'AUC0-6h di 1 125 μM*min (intervallo da 900 a 1 350 μM*min).
Tutti i pazienti hanno ricevuto la profilassi anticonvulsiva con agenti diversi da fenitoina prima di iniziare il condizionamento con busulfano. Fenitoina non è stata usata per la profilassi anticonvulsiva a causa della sua induzione del citocromo P-450 e conseguente aumento della clearance di busulfano.
È stata somministrata la profilassi per la malattia veno-occlusiva (VOD) epatica/sindrome da ostruzione sinusoidale epatica secondo le linee guida ufficiali.
Somministrazione di Casgevy
I pazienti hanno ricevuto Casgevy a una dose mediana (min, max) di 8,0 (3,0; 19,7) × 106 cellule CD34+/kg come infusione endovenosa. A tutti i pazienti sono stati somministrati un antistaminico e un antipiretico prima dell'infusione di Casgevy.
Dopo la somministrazione di Casgevy
G-CSF non era raccomandato nei primi 21 giorni dopo l'infusione di Casgevy. Poiché Casgevy è una terapia autologa, non erano necessari agenti immunosoppressori dopo il condizionamento mieloablativo iniziale.
Risultati di efficacia – β-talassemia
L'endpoint primario nello studio 111 era la percentuale di pazienti che raggiungevano l'indipendenza dalle trasfusioni per 12 mesi consecutivi (TI12), definita come il mantenimento di un livello medio ponderato di Hb ≥9 g/dl senza trasfusioni di RBC per almeno 12 mesi consecutivi in qualsiasi momento entro i primi 24 mesi dopo l'infusione di Casgevy, valutato a partire da 60 giorni dopo l'ultima trasfusione di RBC per il supporto post-trapianto o la gestione della TDT.
Al momento dell'analisi finale dello studio 111, 59 pazienti erano stati arruolati nello studio e 56 pazienti erano stati trattati con Casgevy. La durata totale mediana (min, max) del follow-up negli studi 111 e 131 è stata di 53,4 (23,2; 82,5) mesi dal momento dell'infusione di Casgevy.
La significatività statistica è stata dimostrata in un'analisi ad interim prestabilita. Nell'analisi finale, 53 pazienti su 56 (94,6%, IC 95%: 85,1%, 98,9%) hanno raggiunto la TI12 entro il mese 24. Il tempo mediano (min, max) all'ultima trasfusione di eritrociti nei pazienti che avevano raggiunto la TI12 è stato di 30 (7; 91) giorni dopo l'infusione di Casgevy.
Tre pazienti non hanno raggiunto la TI12 durante lo studio 111. Due di questi pazienti hanno raggiunto la TI12 con un follow-up più lungo nello studio 131 (data limite dei dati dell'analisi ad interim: 13 novembre 2025). Il terzo paziente è rimasto libero da trasfusioni per 23,5 mesi, ma non ha raggiunto la TI12, perché il valore medio ponderato di Hb non era ≥9 g/dl. Complessivamente, il 98,2% dei pazienti ha raggiunto la TI12 in un qualsiasi momento dopo il trattamento con Casgevy.
Tutti i pazienti che hanno raggiunto la TI12 sono rimasti indipendenti dalle trasfusioni, con una mediana (min, max) della durata dell'indipendenza trasfusionale di 50,3 mesi (20,2; 79,5) e valori medi ponderati normali di Hb totale (valore medio [DS] 13,5 [1,7] g/dl).
I dati di efficacia sono riportati nella Tabella 6 e nella Tabella 7. La Tabella 6 mostra l'endpoint primario per (1) tutti i pazienti arruolati nello studio 111 e (2) tutti i pazienti che hanno ricevuto l'infusione di Casgevy nello studio 111. La Tabella 7 mostra gli endpoint secondari per i pazienti che hanno ricevuto l'infusione di Casgevy nello studio 111.
Tabella 6. Esito primario di efficacia in pazienti con TDT nello studio 111
| Endpoint primario | Casgevy Pazienti arruolati (N = 59) † | Casgevy Pazienti che hanno ricevuto l'infusione (N = 56) |
| Percentuale di pazienti che hanno conseguito la TI12 | ||
| n (%) | 53 (89,8%) | 53 (94,6%) |
| (IC al 95%) | (79,2%; 96,2%) | (85,1%; 98,9%) |
† N rappresenta il numero totale di pazienti arruolati che hanno firmato il consenso informato.
Tabella 7. Esiti secondari di efficacia in pazienti con TDT nello studio 111
| Endpoint secondari | Casgevy Pazienti che hanno ricevuto l'infusione (N = 56) |
| Hb totale (g/dl) ** | |
| al Mese 6 | |
| n | 56 |
| Media (DS) | 12,4 (2,2) |
| al Mese 24 | |
| n | 55 |
| Media (DS) | 13,2 (2,1) |
| HbF (g/dl) ** | |
| al Mese 6 | |
| n | 56 |
| Media (DS) | 11,3 (2,9) |
| al Mese 24 | |
| n | 55 |
| Media (DS) | 12,3 (2,5) |
DS: deviazione standard
** I dati di Hb/HbF non sono disponibili per tutti i pazienti per tutti i momenti di rilevamento.
I livelli di Hb totale (g/dl) e HbF (g/dl) nel tempo negli studi 111 e 131 sono riportati nella Figura 1 per tutti i 56 pazienti che hanno ricevuto Casgevy per il trattamento della β-talassemia.
Figura 1. Livelli medi di Hb totale (g/dl) e HbF (g/dl) nel tempo in pazienti con TDT (studi 111 e 131)
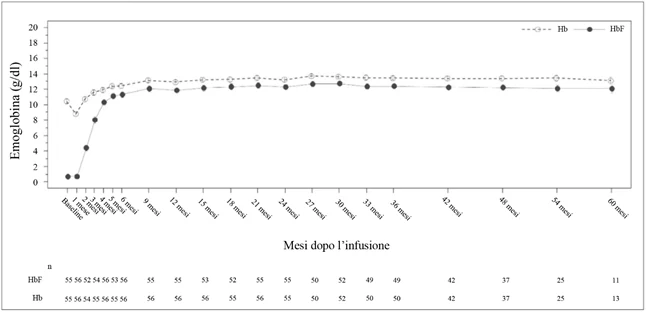
I valori medi sono tracciati nella linea, i valori medi +errore standard (SE) e -SE sono tracciati come barre a ciascuna visita. Il numero di pazienti con valori disponibili alle visite corrispondenti è indicato sotto la figura. La figura mostra i dati per tutti i momenti con n ≥ 5.
I livelli medi (DS) di Hb totale e HbF sono risultati aumentati già al mese 3 dopo l'infusione di Casgevy e hanno continuato ad aumentare rispettivamente fino a 12,4 (2,2) g/dl e fino a 11,3 (2,9) g/dl al mese 6. Dopo il mese 6, i livelli di Hb totale e HbF sono rimasti costanti per l'intera durata del follow-up (durata mediana [min, max] del follow-up: 53,4 [23,2; 82,5] mesi), con l'HbF che costituiva ≥90% dell'Hb totale.
Tutti i pazienti che hanno raggiunto la TI12 nello studio 111 (n = 53) avevano livelli medi ponderati di Hb totale normali (43/53 pazienti, 81,1%) o quasi normali (10/53 pazienti, 18,9%). I pazienti con livelli medi ponderati di Hb totale quasi normali comprendevano 5 uomini, con livelli medi ponderati di Hb totale che rientravano in un intervallo da < 0,2 a 1,3 g/dl della soglia di riferimento dell'OMS in base all'età e al sesso, e 5 donne con livelli medi ponderati di Hb totale che rientravano in un intervallo da < 0,6 a 1,1 g/dl della soglia di riferimento dell'OMS in base all'età e al sesso.
Gli studi 111 e 131 hanno anche esaminato il sovraccarico di ferro nei tessuti e la terapia di riduzione del ferro (IRT). Al momento dell'analisi ad interim dello studio 131 (data limite dei dati: 13 novembre 2025 per lo studio 111), in 43 pazienti (76,8%) è stato possibile interrompere la terapia di riduzione del ferro dopo il trattamento con Casgevy grazie alla diminuzione delle concentrazioni medie di ferritina e ferro epatico (LIC). Dopo interruzione della IRT, la concentrazione sierica di ferritina e la LIC sono rimaste stabili durante il periodo di follow-up, con una durata mediana (intervallo) dell'indipendenza dalla terapia di riduzione del ferro di 25,2 (da 6,1 a 71,9) mesi.
Le analisi per sottogruppi che hanno valutato gli effetti nei sottogruppi di età, sesso, origine etnica o genotipo sugli endpoint correlati alle trasfusioni e sui parametri ematologici non hanno indicato differenze dovute a tali fattori.
Anemia falciforme
Lo studio 121 era uno studio multicentrico, a braccio singolo, in aperto, per valutare la sicurezza e l'efficacia di Casgevy in pazienti adulti e adolescenti affetti da anemia falciforme severa. Dopo il completamento di 24 mesi di follow-up nello studio 121, i pazienti sono stati invitati ad arruolarsi nello studio 131, uno studio sulla sicurezza e l'efficacia a lungo termine, in corso.
I pazienti erano eleggibili per lo studio se avevano un'anamnesi di almeno 2 eventi di crisi vaso-occlusive (VOC) severe all'anno nei 2 anni precedenti lo screening, che erano definiti come:
- evento di dolore acuto che ha richiesto una visita presso una struttura medica e la somministrazione di farmaci antidolorifici (oppioidi o farmaci antinfiammatori non steroidei (FANS) per via endovenosa) o trasfusioni di RBC
- sindrome toracica acuta
- priapismo di durata > 2 ore e che ha richiesto una visita presso una struttura medica
- sequestro splenico.
I pazienti con genotipi HbS/S, HbS/β0 e HbS/β+ erano eleggibili per l'inclusione. I pazienti dovevano avere inoltre un performance status secondo la scala di Lansky o di Karnofsky ≥80%.
I pazienti sono stati esclusi dallo studio se era disponibile un donatore consanguineo di HSC con HLA compatibile. I pazienti sono stati esclusi se avevano epatopatia avanzata, anamnesi positiva per malattia di Moyamoya non trattata o presenza di malattia di Moyamoya che, a parere dello sperimentatore, poneva il paziente a rischio di sanguinamento. I pazienti di età compresa tra 12 e 16 anni dovevano avere ecodoppler transcranico (TCD) normale e i pazienti di età compresa tra 12 e 18 anni sono stati esclusi se avevano anamnesi positiva per anomalie al TCD nell'arteria cerebrale media e nell'arteria carotide interna.
Dei 58 pazienti che hanno iniziato la mobilizzazione nello studio 121, 12 pazienti (20,7%) hanno interrotto lo studio dopo l'inizio della mobilizzazione e dell'aferesi e prima della somministrazione di Casgevy. Sette pazienti (12,1%) non hanno raggiunto la dose minima. Cinque pazienti (8,6%) hanno interrotto lo studio per non conformità, revoca del consenso o perché non rispettavano più i requisiti di eleggibilità.
Le caratteristiche demografiche e al basale chiave sono riportate nella Tabella 8 di seguito per (1) tutti i pazienti arruolati nello studio 121 e (2) tutti i pazienti che hanno ricevuto l'infusione di Casgevy nello studio 121.
Tabella 8. Caratteristiche demografiche e al basale dello studio 121
| Caratteristiche demografiche e al basale | Casgevy Pazienti arruolati (N = 63) * | Casgevy Pazienti che hanno ricevuto l'infusione (N = 46) |
| Età (anni), n (%) | ||
| Adulti (≥18 e ≤35 anni) | 50 (79,4%) | 34 (73,9%) |
| Adolescenti (≥12 e < 18 anni) | 13 (20,6%) | 12 (26,1%) |
| Tutte le età (≥12 e ≤35 anni) | ||
| Mediana (min, max) | 21 (12; 35) | 20,5 (12; 34) |
| Sesso, n (%) | ||
| Maschio | 36 (57,1%) | 25 (54,3%) |
| Femmina | 27 (42,9%) | 21 (45,7%) |
| Origine etnica, n (%) | ||
| Neri o afroamericani | 55 (87,3%) | 39 (84,8%) |
| Bianchi | 4 (6,3%) | 4 (8,7%) |
| Altro | 4 (6,3%) | 3 (6,5%) |
| Genotipo, n (%) ‡ | ||
| βS/βS | 58 (92,1%) | 41 (89,1%) |
| βS/β0 | 3 (4,8%) | 3 (6,5%) |
| βS/β+ | 2 (3,2%) | 2 (4,3%) |
| Tasso annualizzato di VOC severe nei 2 anni precedenti l'arruolamento (eventi/anno) | ||
| Mediana (min, max) | 3,5 (2,0; 19,0) | 3,5 (2,0; 18,5) |
| Tasso annualizzato di ricoveri ospedalieri dovuti a VOC severe nei 2 anni precedenti l'arruolamento (eventi/anno) | ||
| Mediana (min, max) | 2,5 (0,0; 11,0) | 2,5 (0,0; 9,5) |
| Durata annualizzata dei ricoveri ospedalieri dovuti a VOC severe nei 2 anni precedenti l'arruolamento (giorni/anno) | ||
| Mediana (min, max) | 15,5 (0,0; 136,5) | 14,0 (0,0; 136,5) |
| Unità annualizzate di RBC trasfusi per indicazioni correlate alla SCD nei 2 anni precedenti l'arruolamento (unità/anno) | ||
| Mediana (min, max) | 5,0 (0,0; 86,1) | 5,0 (0,0; 86,1) |
* N rappresenta il numero totale di pazienti arruolati che hanno firmato il consenso informato.
‡ Non sono disponibili dati per pazienti con altri genotipi.
Mobilizzazione e aferesi
I pazienti sono stati sottoposti a scambio eritrocitario o trasfusioni semplici per un minimo di 8 settimane prima dell'inizio pianificato della mobilizzazione e hanno continuato a ricevere trasfusioni o scambi eritrocitari fino all'avvio del condizionamento mieloablativo. I livelli di HbS sono stati mantenuti a < 30% dell'Hb totale, mantenendo al contempo una concentrazione di Hb totale ≤11 g/dl.
Al fine di mobilizzare le cellule staminali per l'aferesi, i pazienti nello studio 121 hanno ricevuto plerixafor a una dose pianificata di 0,24 mg/kg mediante iniezione sottocutanea circa 2 - 3 ore prima di ogni aferesi prevista. I pazienti sono stati sottoposti ad aferesi per un massimo di 3 giorni consecutivi al fine di ottenere la raccolta target di cellule per la produzione e per le cellule CD34+ di salvataggio immodificate. Il numero mediano (min, max) e il numero medio (DS) di cicli di mobilizzazione e aferesi richiesti per la produzione di Casgevy e per la raccolta di cellule CD34+ di salvataggio sono stati rispettivamente di 2 (1; 6) e di 2,4 (1,5).
Condizionamento prima del trattamento
Tutti i pazienti hanno ricevuto il condizionamento mieloablativo completo con busulfano prima di ricevere Casgevy. Busulfano è stato somministrato per 4 giorni consecutivi per via endovenosa mediante un catetere venoso centrale a una dose iniziale pianificata di 3,2 mg/kg/die una volta al giorno o di 0,8 mg/kg ogni 6 ore. I livelli plasmatici di busulfano sono stati misurati mediante la raccolta seriale di campioni ematici e la dose è stata aggiustata al fine di mantenere l'esposizione nell'intervallo target. Per la somministrazione una volta al giorno, l'esposizione cumulativa target a busulfano in quattro giorni era pari a 82 mg*h/l (intervallo da 74 a 90 mg*h/l), corrispondenti a un'AUC0-24h di 5 000 μM*min (intervallo da 4 500 a 5 500 μM*min). Per la somministrazione ogni 6 ore, l'esposizione cumulativa target a busulfano in quattro giorni era pari a 74 mg*h/l (intervallo da 59 a 89 mg*h/l), corrispondenti a un'AUC0-6h di 1 125 μM*min (intervallo da 900 a 1 350 μM*min).
Tutti i pazienti hanno ricevuto la profilassi anticonvulsiva con agenti diversi da fenitoina prima di iniziare il condizionamento con busulfano. Fenitoina non è stata usata per la profilassi anticonvulsiva a causa della sua induzione del citocromo P-450 e conseguente aumento della clearance di busulfano.
È stata somministrata la profilassi per la malattia veno-occlusiva (VOD) epatica/sindrome da ostruzione sinusoidale epatica, secondo le linee guida regionali e ufficiali.
Somministrazione di Casgevy
I pazienti hanno ricevuto Casgevy a una dose mediana (min, max) di 4,0 (da 2,9 a 14,4) × 106 cellule CD34+/kg come infusione endovenosa. A tutti i pazienti sono stati somministrati un antistaminico e un antipiretico prima dell'infusione di Casgevy.
Dopo la somministrazione di Casgevy
G-CSF non era raccomandato nei primi 21 giorni dopo l'infusione di Casgevy. Poiché Casgevy è una terapia autologa, non erano necessari agenti immunosoppressori dopo il condizionamento mieloablativo iniziale.
Risultati di efficacia – anemia falciforme
L'endpoint primario dello studio 121 era la percentuale di pazienti che non manifestavano VOC severe per almeno 12 mesi consecutivi in qualsiasi momento entro i primi 24 mesi dopo l'infusione di Casgevy nello studio 121 (VF12, endpoint primario di efficacia). Per questo endpoint, una VOC severa era definita come (a) evento di dolore acuto che ha richiesto una visita presso una struttura medica e la somministrazione di farmaci antidolorifici (oppioidi o farmaci antinfiammatori non steroidei (FANS) per via endovenosa) o trasfusioni di RBC, (b) sindrome toracica acuta, (c) priapismo di durata > 2 ore e che ha richiesto una visita presso una struttura medica o (d) sequestro splenico. È stata valutata anche la percentuale di pazienti che non hanno richiesto ricovero ospedaliero a causa di VOC severe per almeno 12 mesi consecutivi (HF12, endpoint secondario chiave). La valutazione della VF12 e della HF12 è iniziata 60 giorni dopo l'ultima trasfusione di RBC per il supporto post-trapianto o la gestione della SCD.
Al momento dell'analisi finale dello studio 121, 63 pazienti erano stati arruolati nello studio e 46 di loro erano stati trattati con Casgevy. La mediana (min, max) della durata totale del follow-up negli studi 121 e 131 è stata di 44,7 (8,9; 73,7) mesi dal momento dell'infusione di Casgevy.
La significatività statistica è stata dimostrata in un'analisi ad interim prestabilita. Nell'analisi finale, 41 pazienti su 45 (91,1%, IC 95%: 78,8%; 97,5%) hanno raggiunto VF12 e 44 pazienti su 45 (97,8%, IC 95%: 88,2%; 99,9%) hanno raggiunto HF12 entro il mese 24.
Quattro pazienti che non hanno raggiunto VF12 nello studio 121 lo hanno poi raggiunto con un periodo di follow-up più lungo nello studio 131. Un paziente che non ha raggiunto HF12 nello studio 121 lo ha poi raggiunto con un periodo di follow-up più lungo nello studio 131 (data limite dei dati dell'analisi ad interim: 20 luglio 2025). Complessivamente, il 100% dei pazienti ha raggiunto VF12 e HF12 in un qualsiasi momento dopo il trattamento con Casgevy. La mediana (min, max) della durata del periodo durante il quale i pazienti (n = 45) che hanno raggiunto VF12 in un qualsiasi momento dopo il trattamento con Casgevy erano liberi da VOC severe è stata di 41,1 (14,4; 71,1) mesi.
I dati di efficacia sono riportati nella Tabella 9 e nella Tabella 10. La Tabella 9 mostra l'endpoint primario per (1) tutti i pazienti arruolati nello studio 121 e (2) tutti i pazienti che hanno ricevuto l'infusione di Casgevy nello studio 121. La Tabella 10 mostra gli endpoint secondari per i pazienti che hanno ricevuto l'infusione di Casgevy nello studio 121.
Tabella 9. Esito primario di efficacia in pazienti con SCD nello studio 121
| Endpoint primario | Casgevy Pazienti arruolati (N = 63) † | Casgevy Pazienti che hanno ricevuto l'infusione (N = 45) ‡ |
| Percentuale di pazienti che hanno conseguito la VF12 (%) | ||
| n (%) | 41 (65,1%) | 41 (91,1%) |
| (IC al 95%) | (52,0%; 76,7%) | (78,8%; 97,5%) |
† N rappresenta il numero totale di pazienti arruolati che hanno firmato il consenso informato.
‡ N rappresenta il numero totale di pazienti che hanno ricevuto un'infusione, ad eccezione di un paziente che non è stato possibile analizzare, perché è deceduto a causa della COVID-19. L'evento non era in correlazione con Casgevy.
Tabella 10. Esiti secondari di efficacia in pazienti con SCD nello studio 121
| Endpoint secondari | Casgevy Pazienti che hanno ricevuto l'infusione * (N = 46) |
| Percentuale di pazienti liberi da ricovero ospedaliero a causa di VOC severe per almeno 12 mesi (HF12) (%) | |
| n/N (%) | 44/45*(97,8%) |
| (IC al 95%) | (88,2%; 99,9%) |
| Percentuale di pazienti con HbF ≥20% mantenuta per almeno 12 mesi (%) § | |
| n/N | 45/46 |
| % (IC al 95%) | 97,8% (88,5%; 99,9%) |
| Hb totale (g/dl)** | |
| al Mese 6 | |
| n | 44 |
| Media (DS) | 12,5 (1,8) |
| al Mese 24 | |
| n | 45 |
| Media (DS) | 13,2 (1,8) |
| Percentuale di Hb totale costituita da HbF (%) ** | |
| al Mese 6 | |
| n | 44 |
| Media (DS) | 44,3 (8,7) |
| al Mese 24 | |
| n | 45 |
| Media (DS) | 43,0 (7,4) |
* Con esclusione di un paziente che non è stato valutabile, perché è deceduto a causa della COVID-19. L'evento non era in correlazione con Casgevy.
§ La stessa percentuale di pazienti ha conseguito HbF ≥20% mantenuta per almeno 3 o 6 mesi.
** I dati di Hb/HbF non sono disponibili per tutti i pazienti per tutti i momenti.
I livelli di Hb totale (g/dl) e HbF (g/dl) nel tempo negli studi 121 e 131 sono riportati nella Figura 2 per tutti i 46 pazienti che hanno ricevuto Casgevy per il trattamento dell'anemia falciforme.
Figura 2. Livelli medi di Hb totale (g/dl) e HbF (g/dl) nel tempo in pazienti con SCD (negli studi 121 e 131)
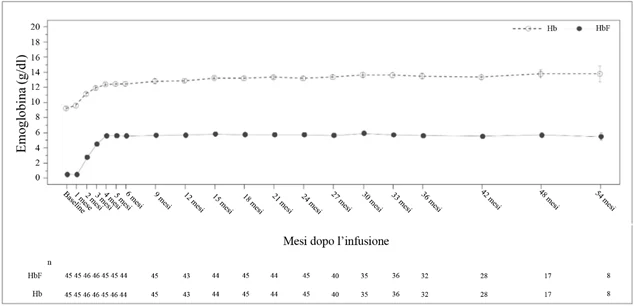
I valori medi sono tracciati nella linea, i valori medi +SE e -SE sono tracciati come barre a ciascuna visita. Il numero di pazienti con valori disponibili alle visite corrispondenti è indicato sotto la figura. La figura mostra i dati per tutti i momenti con n ≥5.
I livelli medi (DS) di Hb totale sono risultati aumentati già al mese 3 dopo l'infusione di Casgevy, hanno continuato ad aumentare fino a 12,5 (1,8) g/dl al mese 6 e sono stati mantenuti durante il periodo di follow-up (mediana [min, max] 44,7: [8,9; 73,7] mesi).
La percentuale media di HbF (DS) nell'Hb totale era pari al 44,3% (8,7%) al mese 6 ed è stata mantenuta durante il periodo di follow-up (mediana [min, max]: 44,7 [8,9; 73,7] mesi).
In linea con l'aumento dei livelli di HbF, per tutti i pazienti trattati la percentuale media (DS) di eritrociti circolanti che esprimevano HbF (cellule F) al mese 3 era pari al 71,0% (13,7%) e ha continuato ad aumentare nel tempo fino al 94,2% (11,6%) al mese 6, con livelli rimasti stabili durante il periodo di follow-up (mediana [min, max]: 44,7 [8,9; 73,7] mesi), ad indicare una prolungata espressione pancellulare dell'HbF.
Le analisi per sottogruppi che hanno valutato gli effetti nei sottogruppi di età, sesso, origine etnica o genotipo sugli endpoint correlati alle VOC e sui parametri ematologici non hanno indicato differenze dovute a tali fattori.
Farmacocinetica
Casgevy è un medicamento per terapia cellulare autologa costituito da cellule CD34+ modificate ex vivo mediante la tecnologia CRISPR/Cas9. In considerazione della natura di Casgevy, gli studi convenzionali di farmacocinetica, assorbimento, distribuzione, metabolismo ed eliminazione non sono applicabili.
Dati preclinici
Casgevy è un medicamento costituito da cellule CD34+ modificate mediante la tecnologia CRISPR/Cas9; pertanto, gli studi convenzionali di mutagenicità, cancerogenicità e fertilità, tossicità per la riproduzione e lo sviluppo non sono stati effettuati.
Le caratteristiche tossicologiche sono state valutate in topi NSG immunodeficienti sottoposti a irradiazione subletale, trattati con una dose di 3,33 × 10⁷ cellule CD34+ modificate/kg di peso corporeo. Non vi sono state evidenze di tossicità per organi bersaglio o potenziale oncogeno nello studio di 20 settimane.
Durante lo sviluppo preclinico è stato valutato il potenziale di editing fuori bersaglio (off target) in oltre 5000 siti, inclusi quelli selezionati in base alla variabilità genetica umana. Nelle cellule CD34+ modificate, provenienti sia da donatori sani sia da pazienti, non è stato osservato alcun editing fuori bersaglio. In uno studio non clinico post-commercializzazione (studio U270) sono stati valutati ulteriori 33 siti potenziali di editing fuori bersaglio, selezionati in base a varianti genetiche. In 32 di questi siti non è stato rilevato alcun editing fuori bersaglio nelle cellule CD34+ modificate dei pazienti. In un sito è stato invece osservato un editing fuori bersaglio, correlato a una variante allelica a minore frequenza, presente in 3 dei 91 campioni dei pazienti (3,3%). L'editing fuori bersaglio ha interessato solo una bassa frazione allelica (≤1%) e comprendeva un'inversione bilanciata (< 0,25%). Questa variante presenta una canonica regione TGG-PAM (motivo adiacente al protospacer) nella regione intronica del gene codificante per la carbamil-fosfato sintetasi 1 (CPS1). Non ci si aspetta che l'editing genetico in questo allele minore abbia effetti negativi nei pazienti, poiché il sito fuori bersaglio si trova in un introne e la CPS1 non è espressa nelle cellule emopoietiche.
Altre indicazioni
Incompatibilità
Poiché non sono stati condotti studi di compatibilità, non si può miscelare questo medicamento con altri medicamenti.
Stabilità
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sulla confezione.
Stabilità dopo lo scongelamento
20 minuti a temperatura ambiente (20°C - 25°C).
Indicazioni particolari concernenti l'immagazzinamento
Casgevy deve essere conservato e trasportato in vapori di azoto liquido (≤ -135°C) e deve rimanere congelato fino al momento in cui il paziente è pronto per il trattamento, in modo da garantire la disponibilità di cellule vitali per la somministrazione al paziente.
Il medicamento scongelato non deve essere ricongelato.
Per le condizioni di immagazzinamento dopo lo scongelamento, cfr. rubrica «Stabilità dopo lo scongelamento».
Conservare nella confezione originale.
Tenere fuori dalla portata dei bambini.
Indicazioni per la manipolazione
Precauzioni che devono essere prese prima della manipolazione o della somministrazione del medicamento
Non campionare, alterare o irradiare il medicamento. L'irradiazione può determinare l'inattivazione del prodotto.
Questo medicamento contiene cellule ematiche umane. Gli operatori sanitari che manipolano Casgevy devono prendere le opportune precauzioni (indossare guanti, indumenti protettivi e protezione per gli occhi) per evitare la potenziale trasmissione di malattie infettive.
Ricezione e immagazzinamento di Casgevy
- Casgevy è spedito al centro di trattamento congelato in vapori di azoto liquido.
- Confermare i dati identificativi del paziente presenti sull'etichetta o sulle etichette del medicamento e sul foglio informativo o sui fogli informativi dei lotti (LIS).
- Conservare in vapori di azoto liquido a ≤ -135°C fino al momento dello scongelamento e della somministrazione.
Preparazione prima della somministrazione
Preparazione per l'infusione
- Coordinare la tempistica di scongelamento e infusione di Casgevy. Confermare anticipatamente l'ora di infusione e regolare l'ora di inizio dello scongelamento in modo tale che Casgevy sia disponibile per l'infusione quando il paziente è pronto, poiché Casgevy deve essere somministrato entro 20 minuti dallo scongelamento del flaconcino. Scongelare e infondere il contenuto di un flaconcino alla volta.
- Prima dello scongelamento, confermare che l'identità del paziente corrisponda alle informazioni sul paziente riportate sul(i) flaconcino(i) di Casgevy. Non estrarre i flaconcini di Casgevy dal criocontenitore se le informazioni sull'etichetta specifica per il paziente non corrispondono al paziente a cui il medicamento è destinato.
- Una dose di Casgevy può essere contenuta in uno o più flaconcini specifici per il paziente crioconservati. Rendicontare tutti i flaconcini e confermare che ogni flaconcino rientri nella data di scadenza mediante il foglio informativo o i fogli informativi dei lotti (LIS) che accompagnano il medicamento.
- Ispezionare il(i) flaconcino(i) per la presenza di rotture o incrinature prima dello scongelamento. Se un flaconcino è compromesso, non infondere il contenuto.
- Dotarsi dei materiali necessari per lo scongelamento e il prelievo del medicamento dal(i) flaconcino(i). Ad eccezione del bagno termostatico, questi materiali sono monouso. Dotarsi di materiali sufficienti per somministrare ciascun flaconcino:
- bagno termostatico
- tamponi imbevuti di alcol
- adattatore per flaconcino (per consentire l'estrazione senza ago)
- filtro in acciaio inox da 18 micron
- siringa luer-lock da 30 ml
- soluzione iniettabile di sodio cloruro 9 mg/ml (0,9%) (sono necessari da 5 a 10 ml per ogni flaconcino)
- siringa luer lock da 10 ml per il lavaggio con soluzione iniettabile di sodio cloruro 9 mg/ml (0,9%)
Scongelamento dei flaconcini di Casgevy
- Se la dose è costituita da più flaconcini, scongelare e somministrare un flaconcino alla volta. Durante lo scongelamento di un flaconcino, i restanti flaconcini devono rimanere nel criocontenitore a ≤ -135°C.
- Scongelare ogni flaconcino a 37°C utilizzando un bagno termostatico. Verificare che la temperatura del bagno termostatico non superi 40°C.
- Scongelare ogni flaconcino tenendolo per il collo, agitando delicatamente in senso orario e antiorario. La procedura può richiedere tra 10 e 15 minuti.
- Non lasciare il flaconcino incustodito durante lo scongelamento.
- Lo scongelamento è completo quando nel flaconcino non sono più visibili cristalli di ghiaccio.
- Rimuovere immediatamente il flaconcino dal bagno termostatico una volta scongelato.
- Il medicamento scongelato deve avere l'aspetto di una dispersione di cellule traslucida, priva di particelle estranee.
- Infondere entro 20 minuti dallo scongelamento.
- Il medicamento scongelato non deve essere ricongelato.
Somministrazione di Casgevy
Casgevy è solo per uso autologo. L'identità del paziente deve corrispondere ai dati identificativi del paziente presenti sul(i) flaconcino(i) di Casgevy. Non infondere Casgevy se le informazioni sull'etichetta specifica per il paziente non corrispondono al paziente a cui il medicamento è destinato.
La dose di un paziente può essere costituita da più flaconcini. Tutti i flaconcini devono essere somministrati. Deve essere infuso l'intero volume di ogni flaconcino fornito. Se è fornito più di un flaconcino, somministrare ogni flaconcino completamente prima di procedere allo scongelamento e all'infusione di quello successivo.
Applicazione dell'adattatore del flaconcino e del filtro
- Rimuovere la linguetta a strappo dalla capsula di chiusura del flaconcino; pulire il setto con un tampone imbevuto di alcol.
- Rimuovere il cappuccio sul perforatore dell'adattatore.
- Con il pollice e l'indice di entrambe le mani, spingere l'adattatore nel setto del flaconcino, esercitando pari pressione fino a udire un singolo schiocco.
- Tirare l'adattatore verso l'alto fino a quando non si avverte che si blocca.
- Applicare il filtro all'adattatore del flaconcino.
Prelievo di Casgevy dal flaconcino
- Collegare una siringa vuota da 30 ml al filtro.
- Prelevare l'intero volume di medicamento dal flaconcino.
- Rimuovere la siringa contenente il medicamento dal filtro e metterla da parte.
- Aspirare 5 - 10 ml di soluzione iniettabile di sodio cloruro 9 mg/ml (0,9%) nella siringa vuota da 10 ml.
- Collegare la siringa contenente la soluzione di sodio cloruro al filtro.
- Iniettare la soluzione di sodio cloruro nel flaconcino di Casgevy e rimuovere la siringa vuota dal filtro. Eliminare la siringa vuota.
- Collegare la siringa contenente il medicamento al filtro.
- Prelevare il contenuto del flaconcino nella siringa contenente il medicamento, quindi rimuovere la siringa dal filtro.
- L'etichetta identificativa o le etichette identificative del medicamento/paziente opzionale possono essere staccate dal foglio con le etichette per la siringa e applicate sulle siringhe.
Somministrazione di Casgevy tramite un catetere venoso centrale
- Casgevy deve essere somministrato entro 20 minuti dallo scongelamento.
- Eseguire la conferma e la verifica dell'identità del paziente da parte di due persone al letto del paziente prima dell'infusione di ogni flaconcino.
- Casgevy è somministrato come bolo endovenoso (infusione endovenosa rapida).
- Il volume totale di Casgevy somministrato entro un'ora non deve superare 2,6 ml/kg.
- Non utilizzare un filtro in linea per l'infusione di Casgevy.
- Dopo la somministrazione di ogni flaconcino di Casgevy, lavare il catetere primario con una soluzione iniettabile di sodio cloruro 9 mg/ml (0,9%).
Ripetere i passaggi sopra elencati per ogni flaconcino restante.
Dopo la somministrazione di Casgevy
- Monitorare i parametri vitali ogni 30 minuti da quando viene infuso il primo flaconcino di Casgevy fino a 2 ore dopo l'infusione dell'ultimo flaconcino di Casgevy.
- Dopo l'infusione di Casgevy devono essere seguite le procedure standard per la gestione del paziente dopo il trapianto autologo di HSC.
- Irradiare gli eventuali prodotti ematici richiesti entro i primi 3 mesi dopo l'infusione di Casgevy.
- I pazienti non devono donare sangue, organi, tessuti e cellule in futuro.
Misure da adottare in caso di esposizione accidentale
In caso di esposizione accidentale, seguire le linee guida locali sulla manipolazione di materiale di origine umana. Le superfici di lavoro e i materiali che sono stati potenzialmente a contatto con Casgevy devono essere decontaminati con un disinfettante appropriato.
Precauzioni che devono essere prese per lo smaltimento del medicamento
Il medicamento non utilizzato e tutti i materiali che sono stati a contatto con Casgevy (rifiuti solidi e liquidi) devono essere manipolati e smaltiti come rifiuti potenzialmente infettivi in conformità alle linee guida locali sulla manipolazione di materiale di origine umana.
Numero dell'omologazione
68978 (Swissmedic).
Confezioni
Casgevy è fornito in flaconcini per crioconservazione, in copolimero di olefina ciclica. Ogni flaconcino contiene da 1,5 a 20 ml di Casgevy.
I flaconcini sono confezionati in una scatola di cartone. Ogni scatola può contenere fino a 9 flaconcini. L'imballaggio esterno finale contiene un numero variabile di flaconcini, in base alla dose specifica per il paziente richiesta.
Casgevy è spedito dalla struttura di produzione alla struttura di conservazione del centro di trattamento in uno o più criocontenitori. Ogni criocontenitore può contenere una o più confezioni, che sono tutte destinate a un singolo paziente. Ogni confezione può a sua volta contenere più flaconcini di un lotto.
[A]
Titolare dell’omologazione
Vertex Pharmaceuticals (CH) GmbH
6300 Zug
Stato dell'informazione
Settembre 2026