


Informazione professionale - ADZYNMA
Composizione
Principi attivi
rADAMTS13*
Sostanze ausiliarie
Sodio cloruro (corrispondente a 3,7 mg di sodio), calcio cloruro diidrato, L-istidina, mannitolo, saccarosio, polisorbato 80 2,7 mg (E 433), acqua per preparazioni iniettabili
Forma farmaceutica e quantità di principio attivo per unità
Polvere e solvente per soluzione iniettabile.
ADZYNMA 500 UI polvere e solvente per soluzione iniettabile
Ogni flaconcino di polvere contiene nominalmente 500 unità internazionali (UI) di attività di rADAMTS13*, misurata in termini di potenza.
Dopo ricostituzione con 5 ml di solvente fornito, la soluzione ha una potenza di circa 100 UI/ml.
ADZYNMA 1500 UI polvere e solvente per soluzione iniettabile
Ogni flaconcino di polvere contiene nominalmente 1500 UI di attività di rADAMTS13*, misurata in termini di potenza.
Dopo ricostituzione con 5 ml di solvente fornito, la soluzione ha una potenza di circa 300 UI/ml.
Polvere liofilizzata bianca.
Il solvente è una soluzione limpida e incolore.
La soluzione ricostituita ha un pH pari a 6,7-7,3 e un'osmolalità non inferiore a 240 Osmol/kg.
* ADZYNMA è una «A-disintegrina e metalloproteinasi con motif di trombospondina 13» ricombinante umana bivariante purificata (rADAMTS13) espressa in cellule ovariche di criceto cinese (CHO) utilizzando la tecnologia del DNA ricombinante (una miscela di rADAMTS13 Q23 nativo e variante rADAMTS13 R23 con un intervallo controllato del rapporto tra le due varianti), denominato rADAMTS13.
Indicazioni/Possibilità d'impiego
ADZYNMA è una terapia enzimatica sostitutiva (TES) indicata per il trattamento del deficit di ADAMTS13 in bambini e adulti con porpora trombotica trombocitopenica congenita (cTTP).
ADZYNMA può essere utilizzato in tutte le fasce d'età.
Posologia/Impiego
Il trattamento con ADZYNMA deve essere iniziato sotto la supervisione di un medico esperto nella gestione di pazienti con disturbi ematologici.
Posologia
Terapia enzimatica sostitutiva profilattica
- 40 UI/kg di peso corporeo una volta ogni due settimane.
- La frequenza della somministrazione della profilassi può essere aggiustata a 40 UI/kg di peso corporeo una volta alla settimana in base alla risposta clinica (cfr. «Proprietà/effetti» e «Farmacocinetica»).
Terapia enzimatica sostitutiva al bisogno per episodi acuti di TTP
In caso di episodi acuti di porpora trombotica trombocitopenica (TTP, thrombotic thrombocytopenic purpura), la dose raccomandata di ADZYNMA per il trattamento di episodi acuti di TTP è la seguente:
- 40 UI/kg di peso corporeo il giorno 1.
- 20 UI/kg di peso corporeo il giorno 2.
- 15 UI/kg di peso corporeo a partire dal giorno 3 una volta al giorno fino a due giorni dopo la risoluzione dell'evento acuto (cfr. «Proprietà/effetti»).
Popolazioni speciali
Anziani
Esistono dati limitati sull'uso di ADZYNMA nei pazienti di età superiore a 65 anni. Sulla base dei risultati dell'analisi farmacocinetica di popolazione, non è richiesto alcun adeguamento della dose per i pazienti anziani (cfr. «Farmacocinetica»).
Disturbi della funzionalità renale
Poiché rADAMTS13 è una proteina ricombinante ad alto peso molecolare, non è escreta per via renale e non è necessario alcun adeguamento della dose per i pazienti con compromissione renale (cfr. «Farmacocinetica»).
Disturbi della funzionalità epatica
Poiché rADAMTS13 è una proteina ricombinante ad alto peso molecolare, è eliminata tramite catabolismo (e non tramite il metabolismo epatico) e non è necessario alcun adeguamento della dose per i pazienti con compromissione epatica (cfr. «Farmacocinetica»).
Bambini e adolescenti
Il regime posologico raccomandato in base al peso corporeo nei bambini e negli adolescenti è lo stesso degli adulti. Sulla base dei risultati dell'analisi farmacocinetica di popolazione, può essere più probabile che i neonati di peso corporeo <10 kg richiedano un adeguamento della frequenza di somministrazione da ogni due settimane a una volta a settimana (cfr. «Farmacocinetica»).
Modo di somministrazione
Solo per uso endovenoso dopo ricostituzione.
ADZYNMA 500 UI e ADZYNMA 1500 UI polvere e solvente per soluzione iniettabile sono somministrati a una velocità compresa tra 2 e 4 ml al minuto.
Somministrazione domiciliare o autosomministrazione
La somministrazione domiciliare o l'autosomministrazione sotto la supervisione di un operatore sanitario può essere presa in considerazione per i pazienti che tollerano bene le iniezioni. La decisione di passare il paziente alla somministrazione domiciliare o all'autosomministrazione deve essere presa dopo la valutazione e la raccomandazione del medico curante. Prima di iniziare la somministrazione domiciliare o l'autosomministrazione, il medico curante e/o l'infermiere devono impartire una formazione adeguata al paziente e/o al caregiver. A casa, la dose e la velocità di somministrazione devono rimanere costanti e non devono essere modificate senza consultare il medico curante. Se il paziente manifesta segni precoci di ipersensibilità durante la somministrazione domiciliare, la somministrazione deve essere interrotta immediatamente e deve essere istituito un trattamento appropriato (cfr. «Avvertenze e misure precauzionali»). Le iniezioni successive devono essere effettuate in una struttura sanitaria. Il trattamento deve essere monitorato attentamente dal medico curante.
Per istruzioni sulla ricostituzione del medicamento prima della somministrazione, cfr. «Altre indicazioni».
Controindicazioni
Ipersensibilità potenzialmente fatale al principio attivo o a uno degli altri componenti riportati nella rubrica «Composizione».
Avvertenze e misure precauzionali
Tracciabilità
Al fine di migliorare la tracciabilità dei medicamenti biologici, il nome e il numero di lotto del medicamento somministrato devono essere chiaramente registrati.
Reazioni da ipersensibilità
Possono verificarsi reazioni da ipersensibilità di tipo allergico, comprese reazioni anafilattiche. I pazienti devono essere informati dei primi segni di reazioni da ipersensibilità, che includono ma non sono limitati a tachicardia, costrizione al torace, respiro sibilante e/o dispnea acuta, ipotensione, orticaria generalizzata, prurito, rinocongiuntivite, angioedema, letargia, nausea, vomito, parestesia, irrequietezza, che possono progredire fino allo shock anafilattico. Se si manifestano segni e sintomi di reazioni allergiche gravi, la somministrazione di questo medicamento deve essere interrotta immediatamente e deve essere istituito un adeguato trattamento di supporto.
Immunogenicità
Come per tutte le proteine terapeutiche, anche in questo esiste un potenziale di immunogenicità. I pazienti possono sviluppare anticorpi contro rADAMTS13 in seguito al trattamento con ADZYNMA e ciò potrebbe potenzialmente comportare una diminuzione della risposta a rADAMTS13 (cfr. «Proprietà/effetti»). Se si sospetta la presenza di tali anticorpi e si riscontra una mancanza di efficacia, prendere in considerazione altre strategie terapeutiche.
Sostanze ausiliarie
Questo medicamento contiene meno di 1 mmol (23 mg) di sodio per flaconcino, cioè è essenzialmente «senza sodio».
Questo medicamento contiene 2,7 mg di polisorbato 80 per flaconcino, equivalente a una quantità massima di 0,216 mg/kg di peso corporeo a una dose di 40 UI di ADZYNMA. I polisorbati possono causare reazioni allergiche.
Interazioni
Non sono stati effettuati studi d'interazione.
Gravidanza, allattamento
Gravidanza
I dati finora disponibili sull'uso di ADZYNMA in donne in gravidanza sono molto limitati. Gli studi sperimentali sugli animali non indicano effetti dannosi diretti o indiretti di tossicità riproduttiva (cfr. «Dati preclinici»). L'uso di ADZYNMA durante la gravidanza può essere preso in considerazione solo dopo un'analisi approfondita del rapporto rischio-beneficio individuale da parte del medico curante prima e durante il trattamento.
Allattamento
Le informazioni relative all'escrezione di rADAMTS13 nel latte materno o animale sono insufficienti, ma è improbabile a causa del suo elevato peso molecolare (172 kDa).
Si deve decidere se sospendere o interrompere l'allattamento o interrompere il trattamento/astenersi dal trattamento con ADZYNMA tenendo in considerazione il beneficio del medicamentoi per la madre.
Fertilità
Non sono disponibili dati nell'uomo sugli effetti di rADAMTS13 sulla fertilità maschile e femminile. I dati sugli animali non indicano effetti dannosi diretti o indiretti sulla fertilità maschile o femminile (cfr. «Dati preclinici»).
Effetti sulla capacità di condurre veicoli e sull'impiego di macchine
ADAMTS13 ricombinante ha un effetto limitato sulla capacità di guidare veicoli o sulla capacità di utilizzare macchine. In seguito alla somministrazione di ADZYNMA possono verificarsi capogiro e sonnolenza (cfr. «Effetti indesiderati»).
Effetti indesiderati
Riassunto del profilo di sicurezza
Gli effetti collaterali più comuni riportati negli studi clinici sono stati cefalea (31,5%), diarrea (17,8%), capogiro (16,4%), infezione delle vie respiratorie superiori (15,1%), nausea (13,7%) ed emicrania (11%).
Tabella degli effetti collaterali
Gli effetti collaterali sono riportati nella Tabella 1.
Gli effetti collaterali sono elencati di seguito secondo la classificazione sistemica organica MedDRA e alla frequenza. Le frequenze sono definite nel modo seguente: molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1000, <1/100); raro (≥1/10 000, <1/1000); molto raro (<1/10 000); non nota (la frequenza non può essere definita sulla base dei dati disponibili). All'interno di ciascuna classe sistemica organica (SOC), gli effetti collaterali sono presentati in ordine decrescente di frequenza. All'interno di ciascun gruppo di frequenza, gli effetti collaterali sono presentati in ordine decrescente di gravità.
Tabella 1: Effetti collaterali riportati nei pazienti trattati con ADZYNMA
Classe sistemica organica MedDRA (SOC) | Effetto collaterale per termine preferito (PT) | Categoria di frequenza per partecipante |
| Infezioni ed infestazioni | Infezione delle vie respiratorie superiori (15,1%) | Molto comune |
| Patologie del sistema emolinfopoietico | Piastrinosi | Comune |
| Patologie del sistema nervoso | Cefalea (31,5%) | Molto comune |
| Capogiro (16,4%) | Molto comune | |
| Emicrania (11%) | Molto comune | |
| Sonnolenza | Comune | |
| Patologie gastrointestinali | Diarrea (17,8%) | Molto comune |
| Nausea (13,7%) | Molto comune | |
| Stipsi | Comune | |
| Addome disteso | Comune | |
| Patologie generali e condizioni relative alla sede di somministrazione | Astenia | Comune |
| Sensazione di caldo | Comune | |
| Esami diagnostici | Attività di ADAMTS13 anormale | Comune |
Bambini e adolescenti
Esistono informazioni limitate provenienti da studi controllati su ADZYNMA in bambini e adolescenti. La valutazione della sicurezza nei bambini e negli adolescenti si basa sui dati di sicurezza di uno studio clinico di fase 3 che ha confrontato ADZYNMA con terapie a base di plasma (plasma fresco congelato [FFP], plasma trattato con solvente/detergente [S/D] in pool o concentrati di fattore VIII:fattore von Willebrand [FVIII VWF], sulla base dell'assegnazione dello sperimentatore) e di uno studio di fase 3b. Gli studi includevano rispettivamente 20 e 1 bambini e adolescenti di età compresa tra 2 e 17 anni nelle coorti di profilassi e di trattamento al bisogno. Nel complesso, il profilo di sicurezza in questi pazienti pediatrici è risultato simile a quello osservato nella popolazione adulta.
Un neonato di 36 ore è stato trattato con ADZYNMA in un programma di uso compassionevole e non ha manifestato problemi di sicurezza o immunogenicità dopo 2 anni di trattamento profilattico.
Si prevede che la frequenza, il tipo e la gravità degli effetti collaterali nei bambini e negli adolescenti siano gli stessi riscontrati negli adulti.
Notifica di effetti collaterali sospetti
La notifica di effetti collaterali sospetti dopo l'omologazione del medicamento è molto importante. Consente una sorveglianza continua del rapporto rischio-beneficio del medicamento. Chi esercita una professione sanitaria è invitato a segnalare qualsiasi nuovo o grave effetto collaterale sospetto attraverso il portale online ElViS (Electronic Vigilance System). Maggiori informazioni sul sito www.swissmedic.ch.
Posologia eccessiva
Negli studi clinici sono state utilizzate dosi singole fino a 160 UI/kg e il loro profilo di sicurezza è risultato generalmente coerente con i risultati degli studi clinici nei pazienti con cTTP.
In caso di sovradosaggio, sulla base dell'azione farmacologica di rADAMTS13, esiste il potenziale aumento del rischio di sanguinamento (cfr. «Proprietà/effetti»).
Proprietà/Effetti
Codice ATC
B01AD13
Meccanismo d'azione
rADAMTS13 è una forma ricombinante dell'ADAMTS13 endogeno. ADAMTS13 è una metalloproteasi dello zinco plasmatico che regola l'attività del fattore von Willebrand (VWF) scindendo multimeri VWF grandi e ultra grandi in unità più piccole e riducendo in tal modo le proprietà di legame piastrinico del VWF e la sua propensione a formare microtrombi. Si prevede che rADAMTS13 riduca o elimini la formazione spontanea di microtrombi VWF piastrina che determina consumo di piastrine e trombocitopenia nei pazienti con cTTP.
Immunogenicità
Sono stati riscontrati anticorpi anti-farmaco (ADA). Tuttavia, sono disponibili solo dati limitati che non mostrano alcuna evidenza dell'impatto degli ADA sulla farmacocinetica, sull'efficacia o sulla sicurezza.(cfr. «Avvertenze e misure precauzionali»).
Efficacia clinica
L'efficacia e la sicurezza clinica sono state valutate in due studi tuttora in corso (Studio 281102 e Studio 3002).
Studio 281102
ADZYNMA è stato studiato in uno studio globale di fase 3, prospettico, randomizzato, controllato, in aperto, multicentrico, in crossover a due periodi, seguito da un periodo di continuazione a braccio singolo (Studio 281102) per valutare l'efficacia e la sicurezza della TES profilattica e al bisogno con ADZYNMA rispetto alle terapie a base di plasma in pazienti con cTTP grave.
Terapia enzimatica sostitutiva profilattica nei pazienti con cTTP
L'efficacia di ADZYNMA nel trattamento profilattico di pazienti con cTTP è stata valutata in 45 pazienti nella coorte di profilassi randomizzati a ricevere 6 mesi di trattamento profilattico con 40 UI/kg (± 4 UI/kg) di ADZYNMA o terapie a base di plasma (periodo 1) una volta alla settimana (per i pazienti precedentemente trattati con terapie a base di plasma una volta alla settimana prima di entrare nello studio) o ogni due settimane quando trasferiti all'altro trattamento per 6 mesi (periodo 2). Dopo i periodi 1 e 2, tutti i pazienti sono entrati in un periodo di trattamento a braccio singolo di 6 mesi con ADZYNMA (periodo 3). La frequenza iniziale del trattamento profilattico con ADZYNMA è stata a settimane alterne per 34 (75,6%) pazienti e una volta a settimana per 9 (20,0%) pazienti.
L'età media (DS) era di 30,4 (16,2) anni (intervallo: da 3 a 58 anni). Dei 45 pazienti, 4 (8,9%) avevano <6 anni, 4 (8,9%) avevano da ≥6 a <12 anni, 4 (8,9%) avevano da ≥12 a <18 anni e 33 (73,3%) avevano ≥18 anni. Il peso medio (DS) era di 65,5 kg (21,8) (intervallo: da 18,5 a 102,4 kg) e la maggior parte dei pazienti era bianca (64,4%) ed era di sesso femminile (57,8%), di cui il 73,1% era in età fertile.
Prima di entrare nello studio, la maggioranza (68,9%) dei pazienti aveva ricevuto un trattamento FFP, il 24,4% aveva ricevuto plasma trattato con solvente/detergente (S/D) e il 6,7% aveva ricevuto un concentrato di FVIII VWF.
L'efficacia del trattamento profilattico con ADZYNMA in pazienti con cTTP è stata valutata sulla base dell'incidenza di eventi acuti di TTP (definiti da un calo della conta piastrinica [≥50% del basale o conta piastrinica <100 x 109/l] e un aumento della lattato deidrogenasi [LDH] [>2 volte il basale o >2 volte il limite superiore della norma (ULN)]), eventi subacuti di TTP (definiti da un evento di trombocitopenia o di anemia emolitica microangiopatica; e segni e sintomi organo specifici, inclusi ma non limitati a eventi di disfunzione renale, eventi di sintomi neurologici, febbre, stanchezza/letargia e/o dolore addominale) e manifestazioni di TTP (quali trombocitopenia, anemia emolitica microangiopatica, sintomi neurologici, disfunzione renale e dolore addominale); così come l'incidenza di dosi supplementari indotte da eventi di TTP subacuti (vedere Tabella 2).
Tabella 2: Risultati di efficacia della coorte di profilassi in pazienti con cTTP (periodi 1 e 2)
ADZYNMA N = 44 | Terapie a base di plasma N = 46 | |
| Eventi acuti di TTP | ||
Numero di soggetti con evento (numero di eventi) | 0 (0) | 1 (1) |
| Eventi subacuti di TTP | ||
Numero di soggetti con evento (numero di eventi) | 1 (1) | 6 (7) |
| Numero di soggetti che hanno ricevuto una dose supplementare a seguito di un evento subacuto | 0 | 4 |
| Numero di dosi supplementari richieste da un evento subacuto | 0 | 9 |
| Manifestazioni di TTP | ||
| Eventi di trombocitopeniaa | ||
Numero di soggetti con evento (numero di eventi) | 13 (50) | 21 (89) |
| Tasso di eventi annualizzato basato sul modello,b LSM (ES) | 0,91 (0,268) | 1,62 (0,453) |
| Eventi di anemia emolitica microangiopaticac | ||
Numero di soggetti con evento (numero di eventi) | 8 (23) | 12 (31) |
| Tasso di eventi annualizzato basato sul modello,b LSM (ES) | 0,38 (0,139) | 0,59 (0,195) |
| Eventi di sintomi neurologicid | ||
Numero di soggetti con evento (numero di eventi) | 4 (18) | 7 (28) |
| Tasso di eventi annualizzato basato sul modello,b LSM (ES) | 0,14 (0,072) | 0,23 (0,111) |
| Eventi di disfunzione renalee | ||
Numero di soggetti con evento (numero di eventi) | 5 (11) | 2 (5) |
| Tasso di eventi annualizzato basato sul modello,b LSM (ES) | 0,18 (0,093) | 0,08 (0,054) |
| Eventi di dolore addominale | ||
Numero di soggetti con evento (numero di eventi) | 2 (4) | 6 (8) |
| Tasso di eventi annualizzato basato sul modello,b LSM (ES) | 0,09 (0,056) | 0,17 (0,088) |
LSM = media dei minimi quadrati; ES = errore standard; TTP = porpora trombotica trombocitopenica.
a Calo della conta piastrinica ≥25% rispetto al valore basale o una conta piastrinica <150 x 109/l.
b Da un modello binominale negativo a effetti misti.
c Aumento di LDH >1,5 volte il basale o >1,5 volte l'ULN.
d Patologie del sistema nervoso (ad es. cefalea, confusione, disturbi della memoria, irritabilità, parestesia, disartria, disfonia, disturbi visivi, sintomi motori focali o generalizzati comprese crisi convulsive).
e Aumento della creatinina sierica >1,5 volte il basale.
I risultati complessivi sull'efficacia di ADZYNMA sono stati coerenti durante tutto lo studio, incluso il periodo 3, e in tutte le fasce d'età.
Terapia enzimatica sostitutiva al bisogno per episodi acuti di TTP
L'efficacia della terapia enzimatica sostitutiva al bisogno per episodi acuti di TTP è stata valutata in base alla percentuale di eventi di TTP acuti che hanno risposto ad ADZYNMA nelle coorti di profilassi e di trattamento al bisogno per tutta la durata dello studio.
Un evento di TTP acuto che rispondeva ad ADZYNMA è stato definito come un evento di TTP risolto quando la conta piastrinica era ≥150 x 109/l o la conta piastrinica era entro il 25% del basale, a seconda di quale evento si sia verificato per primo, e LDH ≤1,5 volte il basale o ≤1,5 volte l'ULN, senza richiedere l'uso di un altro agente contenente ADAMTS13.
La coorte di trattamento al bisogno comprendeva 5 pazienti adulti (≥18 anni di età) e 1 paziente pediatrico (<6 anni di età). I pazienti arruolati in questa coorte hanno avuto in totale 7 eventi acuti di TTP. Di questi 6 pazienti, 2 pazienti sono stati randomizzati a ricevere il trattamento al bisogno con ADZYNMA e 4 pazienti sono stati randomizzati a ricevere terapie a base di plasma. 6 dei 7 eventi acuti di TTP si sono risolti entro 5 giorni dal trattamento con ADZYNMA o con terapie a base di plasma, mentre un evento si è risolto 14,75 giorni dopo il trattamento con una terapia a base di plasma.
La maggior parte dei pazienti (66,7%) erano maschi, bianchi (50%) con un'età mediana (min, max) di 20 (5-36) anni, un peso medio (DS) di 56,4 (18,6) kg e un peso mediano (min, max) di 64,3 (23,0-74,0) kg.
Studio 3002 (studio di continuazione)
I pazienti che hanno completato lo studio di fase 3 (Studio 281102) erano idonei a essere arruolati nello studio di continuazione a lungo termine (Studio 3002). La coorte di profilassi comprendeva 65 pazienti, di cui 40 erano trasferiti dallo Studio 281102 e 25 erano pazienti naïve al trattamento. Dei 40 pazienti trasferiti, 7 (17,5%) avevano un'età compresa tra ≥12 e <18 anni e 33 (82,5%) avevano un'età ≥18 anni. Dei 25 pazienti naïve al trattamento, 3 (12%) avevano <6 anni, 3 (12%) avevano da ≥6 a <12 anni, 3 (12%) avevano da ≥12 a <18 anni e 16 (64%) avevano ≥18 anni. La coorte di trattamento al bisogno includeva 1 paziente di età compresa tra ≥6 e <12 anni. Tutti i pazienti sono stati trattati con ADZYNMA. La durata media e massima del trattamento profilattico è stata rispettivamente di 0,98 anni e 2,17 anni. I tassi di incidenza degli eventi di TPP acuti e subacuti e delle manifestazioni di TPP sono risultati coerenti con i risultati dello Studio 281102.
Bambini e adolescenti
Nel complesso, l'efficacia nei bambini e negli adolescenti è stata simile a quella osservata nella popolazione adulta.
Farmacocinetica
Assorbimento
Il profilo farmacocinetico (PK) di ADZYNMA è stato determinato sulla base delle analisi dei dati dell'attività di ADAMTS13 negli studi clinici.
In seguito alla somministrazione endovenosa di una dose singola di ADZYNMA a 5 UI/kg, 20 UI/kg e 40 UI/kg ad adulti e adolescenti, sono stati osservati aumenti dose-dipendenti dell'attività individuale di ADAMTS13 che hanno raggiunto il massimo circa 1 ora dopo la somministrazione o prima. Alla dose clinica di 40 UI/kg, l'emivita media (DS) e il tempo di residenza medio (MRT) negli adulti e negli adolescenti sono risultati rispettivamente di 47,8 (13,7) ore e 63,8 (16,0) ore.
I parametri farmacocinetici di popolazione dell'attività di ADAMTS13 dopo la somministrazione endovenosa di ADZYNMA a 40 UI/kg negli adulti, negli adolescenti e nei bambini più piccoli sono descritti nella Tabella 3.
Tabella 3: Parametri farmacocinetici dell'attività di ADAMTS13 dopo somministrazione endovenosa di ADZYNMA in pazienti con cTTP
Parametro (unità) | Media (DS) min-max (N = 83) |
Cmax (UI/ml) | 1,13 (0,29) 0,72-2,29 |
AUC (UI*h/ml) | 72,8 (37,4) 38,7-274 |
Durata attività di ADAMTS13 superiore al 10% (giorni) | 8,85 (2,45) 4,51-14,0 |
AUC = area sotto la curva tempo-attività di ADAMTS13; Cmax = attività massima di ADAMTS13.
Nota: 1 UI/ml di attività di ADAMTS13 corrisponde al 100% dell'attività normale media.
La somministrazione endovenosa di ADZYNMA a 40 UI/kg ha prodotto esposizioni all'attività di ADAMTS13 superiori all'incirca a 5 volte (Cmax, AUC e durata superiori al 10% di attività di ADAMTS13) e una variabilità inferiore rispetto alle terapie a base di plasma.
Cinetica di gruppi di pazienti speciali
Età, sesso, appartenenza etnica e altri fattori intrinseci
Oltre al regime posologico basato sul peso corporeo, non sono stati identificati fattori intrinseci quali età, sesso, appartenenza etnica, velocità di filtrazione glomerulare stimata al basale (eGFR) e bilirubina al basale come covariate che incidono sulla farmacocinetica di ADAMTS13.
Le caratteristiche farmacocinetiche dell'attività di ADAMTS13 (MRT, volume di distribuzione allo stato stazionario [Vss] e clearance [CL]) erano simili tra le fasce di età nei pazienti con cTTP. La posologia di ADZYNMA basata sul peso corporeo fornisce parametri farmacocinetici di attività di ADAMTS13 simili (Cmax e attività media di ADAMTS13 [Cave]) nelle diverse fasce d'età, compresi i bambini di <12 anni di età.
Nei lattanti di peso corporeo <10 kg si stima che la durata mediana dell'attività di ADAMTS13 superiore al 10% sia più breve (circa 5-6 giorni) rispetto agli adulti (circa 10 giorni).
Dati preclinici
I dati preclinici degli studi convenzionali su farmacologia di sicurezza, tossicità per somministrazione ripetuta, tossicità riproduttiva e dello sviluppo, tollerabilità locale e immunogenicità non evidenziano alcun rischio particolari per l'essere umano. I dati farmacodinamici/tossicologici provenienti da studi sugli animali hanno mostrato che rADAMTS13 attraversa la placenta ed è presente nel plasma fetale allo 0,6% della concentrazione materna. Tuttavia, non sono stati osservati effetti sullo sviluppo dei feti e degli animali giovani in studi sullo sviluppo embrio-fetale e sullo sviluppo pre- e postnatale nei ratti.
Non sono stati condotti studi per valutare il potenziale mutageno e cancerogeno di rADAMTS13.
Altre indicazioni
Incompatibilità
Poiché non sono stati condotti studi di compatibilità, non si può somministrare questo medicamento in combinazione con altri medicamenti.
Stabilità
Flaconcino non aperto
Il medicamento non deve essere utilizzato oltre la data indicata con «EXP» sul contenitore.
Dopo la ricostituzione
Questo preparato non contiene conservanti. La stabilità chimico-fisica durante l'uso è stata dimostrata per 6 ore a una temperatura di 25 °C. Per ragioni microbiologiche, il preparato pronto all'uso deve essere utilizzato immediatamente dopo l'apertura.
Indicazioni particolari concernenti l'immagazzinamento
Polvere
Conservare in frigorifero (2 °C-8 °C).
Non congelare.
Conservare nella confezione originale per proteggere il contenuto dalla luce.
Dopo la ricostituzione
Per le condizioni di conservazione dopo la ricostituzione, cfr. «Stabilità».
Tenere fuori dalla portata dei bambini.
Indicazioni per la manipolazione
ADZYNMA deve essere somministrato per via endovenosa dopo ricostituzione della polvere con l'acqua per preparazioni iniettabili fornita.
Istruzioni generali
- Calcolare la dose e il volume da somministrare in base al peso corporeo del paziente.
- Utilizzare una tecnica asettica durante tutta la procedura.
- Controllare la data di scadenza del medicamento prima dell'uso.
- Non utilizzare ADZYNMA se la data di scadenza è stata superata.
- Se il paziente necessita di più di un flaconcino di ADZYNMA per iniezione, ricostituire ciascun flaconcino secondo le istruzioni riportate nella rubrica «Ricostituzione». Si tenga presente che il dispositivo BAXJECT II Hi-Flow è destinato all'uso esclusivamente con un singolo flaconcino di ADZYNMA e acqua per preparazioni iniettabili, pertanto la ricostituzione e il prelievo di un secondo flaconcino nella siringa richiede un secondo dispositivo BAXJECT II Hi-Flow.
- La soluzione ricostituita deve essere ispezionata visivamente per verificare l'eventuale presenza di particelle e alterazione del colore prima della somministrazione. La soluzione ricostituita di ADZYNMA deve apparire limpida e incolore.
- Non somministrare se si osservano particelle o alterazione del colore.
- Somministrare ADZYNMA entro 3 ore dopo la ricostituzione.
- Non somministrare ADZYNMA nella stessa linea o nello stesso contenitore per infusione contemporaneamente ad altri preparati per infusione.
Ricostituzione
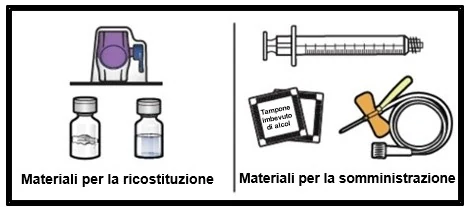
1.Predisporre una superficie piana e pulita e raccogliere tutti i materiali necessari per la ricostituzione e la somministrazione (Figura A).
Figura A
2.Lasciare che i flaconcini di ADZYNMA e il solvente raggiungano la temperatura ambiente prima dell'uso.
3.Lavare e asciugare accuratamente le mani.
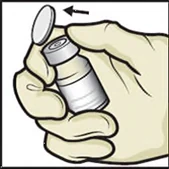
4.Rimuovere i cappucci di plastica dai flaconcini di ADZYNMA e di solvente e posizionare i flaconcini su una superficie piana e pulita (Figura B).
Figura B
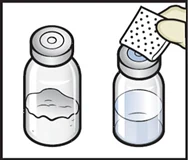
5.Strofinare i tappi di gomma con un batuffolo di cotone imbevuto di alcol e lasciarli asciugare prima dell'uso (Figura C).
Figura C
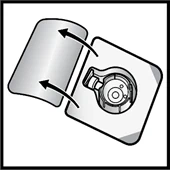
6.Aprire la confezione del dispositivo BAXJECT II Hi-Flow rimuovendo il coperchio, senza toccare la parte interna (Figura D).
- Non rimuovere il dispositivo BAXJECT II Hi-Flow dalla confezione.
- Non toccare il perforatore di plastica trasparente.
Figura D
7.Capovolgere la confezione con il dispositivo BAXJECT II Hi-Flow e posizionarla sopra il flaconcino di solvente. Premere verso il basso finché il perforatore di plastica trasparente non perfora il tappo del flaconcino di diluente (Figura E).
Figura E
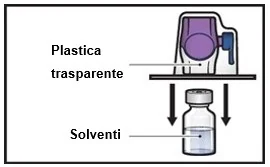
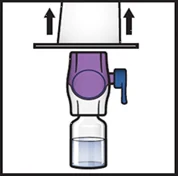
8.Afferrare la confezione del dispositivo BAXJECT II Hi-Flow per il bordo e rimuovere la confezione dal dispositivo (Figura F).
- Non rimuovere il cappuccio blu dal dispositivo BAXJECT II Hi-Flow.
- Non toccare il perforatore di plastica viola esposto.
Figura F
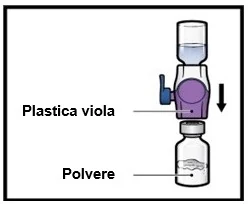
9.Capovolgere il sistema in modo che il flaconcino di solvente ora sia in alto. Premere il dispositivo BAXJECT II Hi--Flow verso il basso finché il perforatore di plastica viola non perfora il tappo del flaconcino di polvere di ADZYNMA (Figura G). Il vuoto attirerà il solvente nel flaconcino di polvere di ADZYNMA.
- Si potrebbero notare delle bolle o della schiuma: questo è normale e dovrebbero scomparire in breve tempo.
Figura G
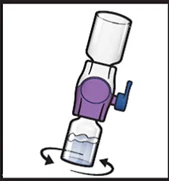
10.Agitare delicatamente e continuamente i flaconcini collegati fino al completo scioglimento della polvere (Figura H).
- Non scuotere il flaconcino.
Figura H
11.Ispezionare visivamente la soluzione ricostituita per escludere la presenza di particelle prima della somministrazione.
- Non utilizzare il prodotto se si osservano particelle o alterazione del colore.
12.Se la dose richiede più di un flaconcino di ADZYNMA, ricostituire ciascun flaconcino seguendo i passaggi precedenti.
- Utilizzare un dispositivo BAXJECT II Hi-Flow diverso per ricostituire ciascun flaconcino di ADZYNMA e solevente.
Istruzioni per la somministrazione
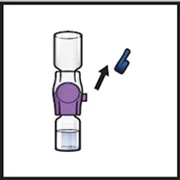
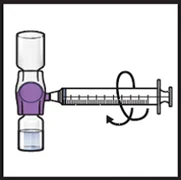
13.Rimuovere il cappuccio blu dal dispositivo BAXJECT II Hi-Flow (Figura I). Collegare una siringa Luer-Lock (Figura J).
- Non iniettare aria nel sistema.
| Figura I | Figura J |
 |  |
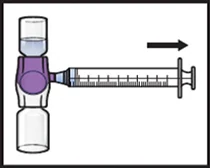
14.Capovolgere il sistema (ora il flaconcino di ADZYNMA è in alto). Aspirare la soluzione ricostituita nella siringa tirando indietro lentamente lo stantuffo (Figura K).
Figura K
15.Se un paziente deve ricevere più di un flaconcino di ADZYNMA, il contenuto di più flaconcini può essere aspirato nella stessa siringa. Ripetere questa procedura per tutti i flaconcini ricostituiti di ADZYNMA fino al raggiungimento del volume totale da somministrare.
16.Scollegare la siringa e collegare un ago per iniezione o un set per infusione idoneo.
17.Puntare l'ago verso l'alto e rimuovere eventuali bolle d'aria picchiettando delicatamente la siringa con il dito e spingendo lentamente e con attenzione l'aria fuori dalla siringa e dall'ago.
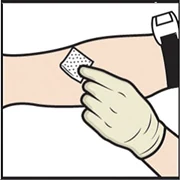
18.Applicare un laccio emostatico e pulire la sede d'iniezione scelta con un tampone imbevuto di alcol (Figura L).
Figura L
19.Inserire l'ago nella vena e rimuovere il laccio emostatico.
20.Infondere lentamente ADZYNMA ricostituito a una velocità di 2-4 ml al minuto (Figura M).
- Per controllare la velocità di somministrazione, è possibile utilizzare una pompa a siringa.
Figura M
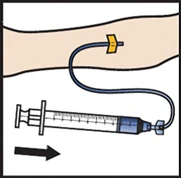
21.Togliere l'ago dalla vena ed esercitare pressione sulla sede d'iniezione per diversi minuti.
- Non riposizionare il cappuccio sull'ago.
22.Collocare l'ago, la siringa e i flaconcini vuoti in un contenitore per oggetti taglienti resistente alla perforazione.
- Non smaltire siringhe e aghi nei rifiuti domestici.
Numero dell'omologazione
69562 (Swissmedic)
Confezioni
ADZYNMA 500 UI polvere e solvente per soluzione iniettabile
Ogni confezione contiene:
- Polvere in un flaconcino (vetro di tipo I), con tappo in gomma butilica
- 5 ml di solvente in un flaconcino (vetro di tipo I), con tappo in gomma butilica
- Un dispositivo per ricostituzione (BAXJECT II Hi-Flow)
- Una siringa monouso da 10 ml
- Un set per infusione da 25 G
- Due tamponi imbevuti di alcol
ADZYNMA 1500 UI polvere e solvente per soluzione iniettabile
Ogni confezione contiene:
- Polvere in un flaconcino (vetro di tipo I), con tappo in gomma butilica
- 5 ml di solvente in un flaconcino (vetro di tipo I), con tappo in gomma butilica
- Un dispositivo per ricostituzione (BAXJECT II Hi-Flow)
- Una siringa monouso da 20 ml
- Un set per infusione da 25 G
- Due tamponi imbevuti di alcol
Titolare dell’omologazione
Takeda Pharma AG, 8152 Opfikon.
Stato dell'informazione
Ottobre 2025